
qvasp提取压电、介电与弹性张量
用实际AlN响应计算说明电子和离子贡献、Voigt顺序、单位及d=eS。
阅读本篇目录
本篇用鸢算科技集群实际完成的纤锌矿AlN4计算,演示 qvasp -piez。模型固定a=3.11 Å、c=4.98 Å,先优化内部原子,再进行响应计算。VASP6.5.1 CPU版采用Intel oneAPI2024.2与Intel MPI2021.13,实际使用8个MPI进程;这份教学数据不是CPU节点性能基准。
下载实际输入、数值张量与绘图资料。运行 bash run.sh只重做现有数据的后处理,不重新计算DFT。
1 先区分三类张量#
- 弹性C描述应变与应力,常用单位GPa。
- 压电应力e描述电极化与应变等线性响应,单位C/m²。
- 压电应变d由e和柔度S=C⁻¹组合,通常写为pC/N。
静态介电张量还应区分电子贡献和离子贡献。不能把固定离子响应直接写成包含离子放松的总静态值。
2 准备并完成响应计算#
实际结构与输入位于 inputs/AlN-response。势文件应与结构中的Al、N顺序一致:
module load qvasp/2.26
qvasp -pbe Al N
先用IBRION=2、ISIF=2优化内部坐标,EDIFF=1E-6、EDIFFG=−0.02 eV/Å。固定晶胞的内部优化不等于已经求得充分收敛的平衡晶格参数。本例最终最大原子力约0.007524 eV/Å。
响应计算实际INCAR如下:
ENCUT = 550
PREC = Accurate
EDIFF = 1E-6
EDIFFG = -.02
ISMEAR = 0
SIGMA = .05
LREAL = .FALSE.
LASPH = .TRUE.
LWAVE = .FALSE.
LCHARG = .FALSE.
NCORE = 1
KPAR = 1
NELM = 150
ALGO = Normal
ISYM = 2
IBRION = 6
ISIF = 3
NSW = 1
NFREE = 2
POTIM = .015
LEPSILON = .TRUE.
LPEAD = .FALSE.
LCALCEPS = .FALSE.
电子k网格为6×6×4 Gamma。LEPSILON计算电子介电、Born有效电荷及相关响应;IBRION=6配合ISIF=3还包括位移和应变的有限差分以及离子贡献。NCORE=1、KPAR=1,不将普通SCF并行参数原样套入所有线性响应。
用自己的Slurm模板提交完整计算,CPU队列可用后再运行;不要在普通登录终端直接启动VASP。完成后检查电子收敛、响应步骤和正常结束信息,确认所需张量确实存在。
3 一个文件包含全部张量时#
qvasp -piez -a OUTCAR -o AlN-tensors.txt
本例直接读取完整原始文件时,电子、离子、总张量与独立解析一致。结果既打印在终端,也保存到指定文本文件。
有些计算把弹性、电子和离子贡献分开输出,也可明确指定:
qvasp -piez -c elastic.out -e electronic.out -i ionic.out -o tensors.txt
三个文件必须对应同一结构、晶胞和相容的计算设置。不要将不同晶格参数、不同原子顺序或不同泛函的数据拼在一起。资料包的 .selected仅含实际数值表,专供后处理练习,并非完整OUTCAR。
4 检查顺序和单位#
VASP常见输出顺序为XX、YY、ZZ、XY、YZ、ZX;本工具转换为XX、YY、ZZ、YZ、ZX、XY。弹性矩阵行列都要重排,e矩阵只重排应变对应的列。
C:原始kBar ÷ 10 → GPa
S:C求逆 → 1/GPa
d:1000 × e × S → pC/N
这里的1000来自单位转换,不能简单漏掉,也不能再把工程剪切分量额外乘一次2。
本例C11约386.902 GPa,C12约140.748 GPa,C33约362.018 GPa。总静态介电对角分量约8.1063、8.1063、9.5610。
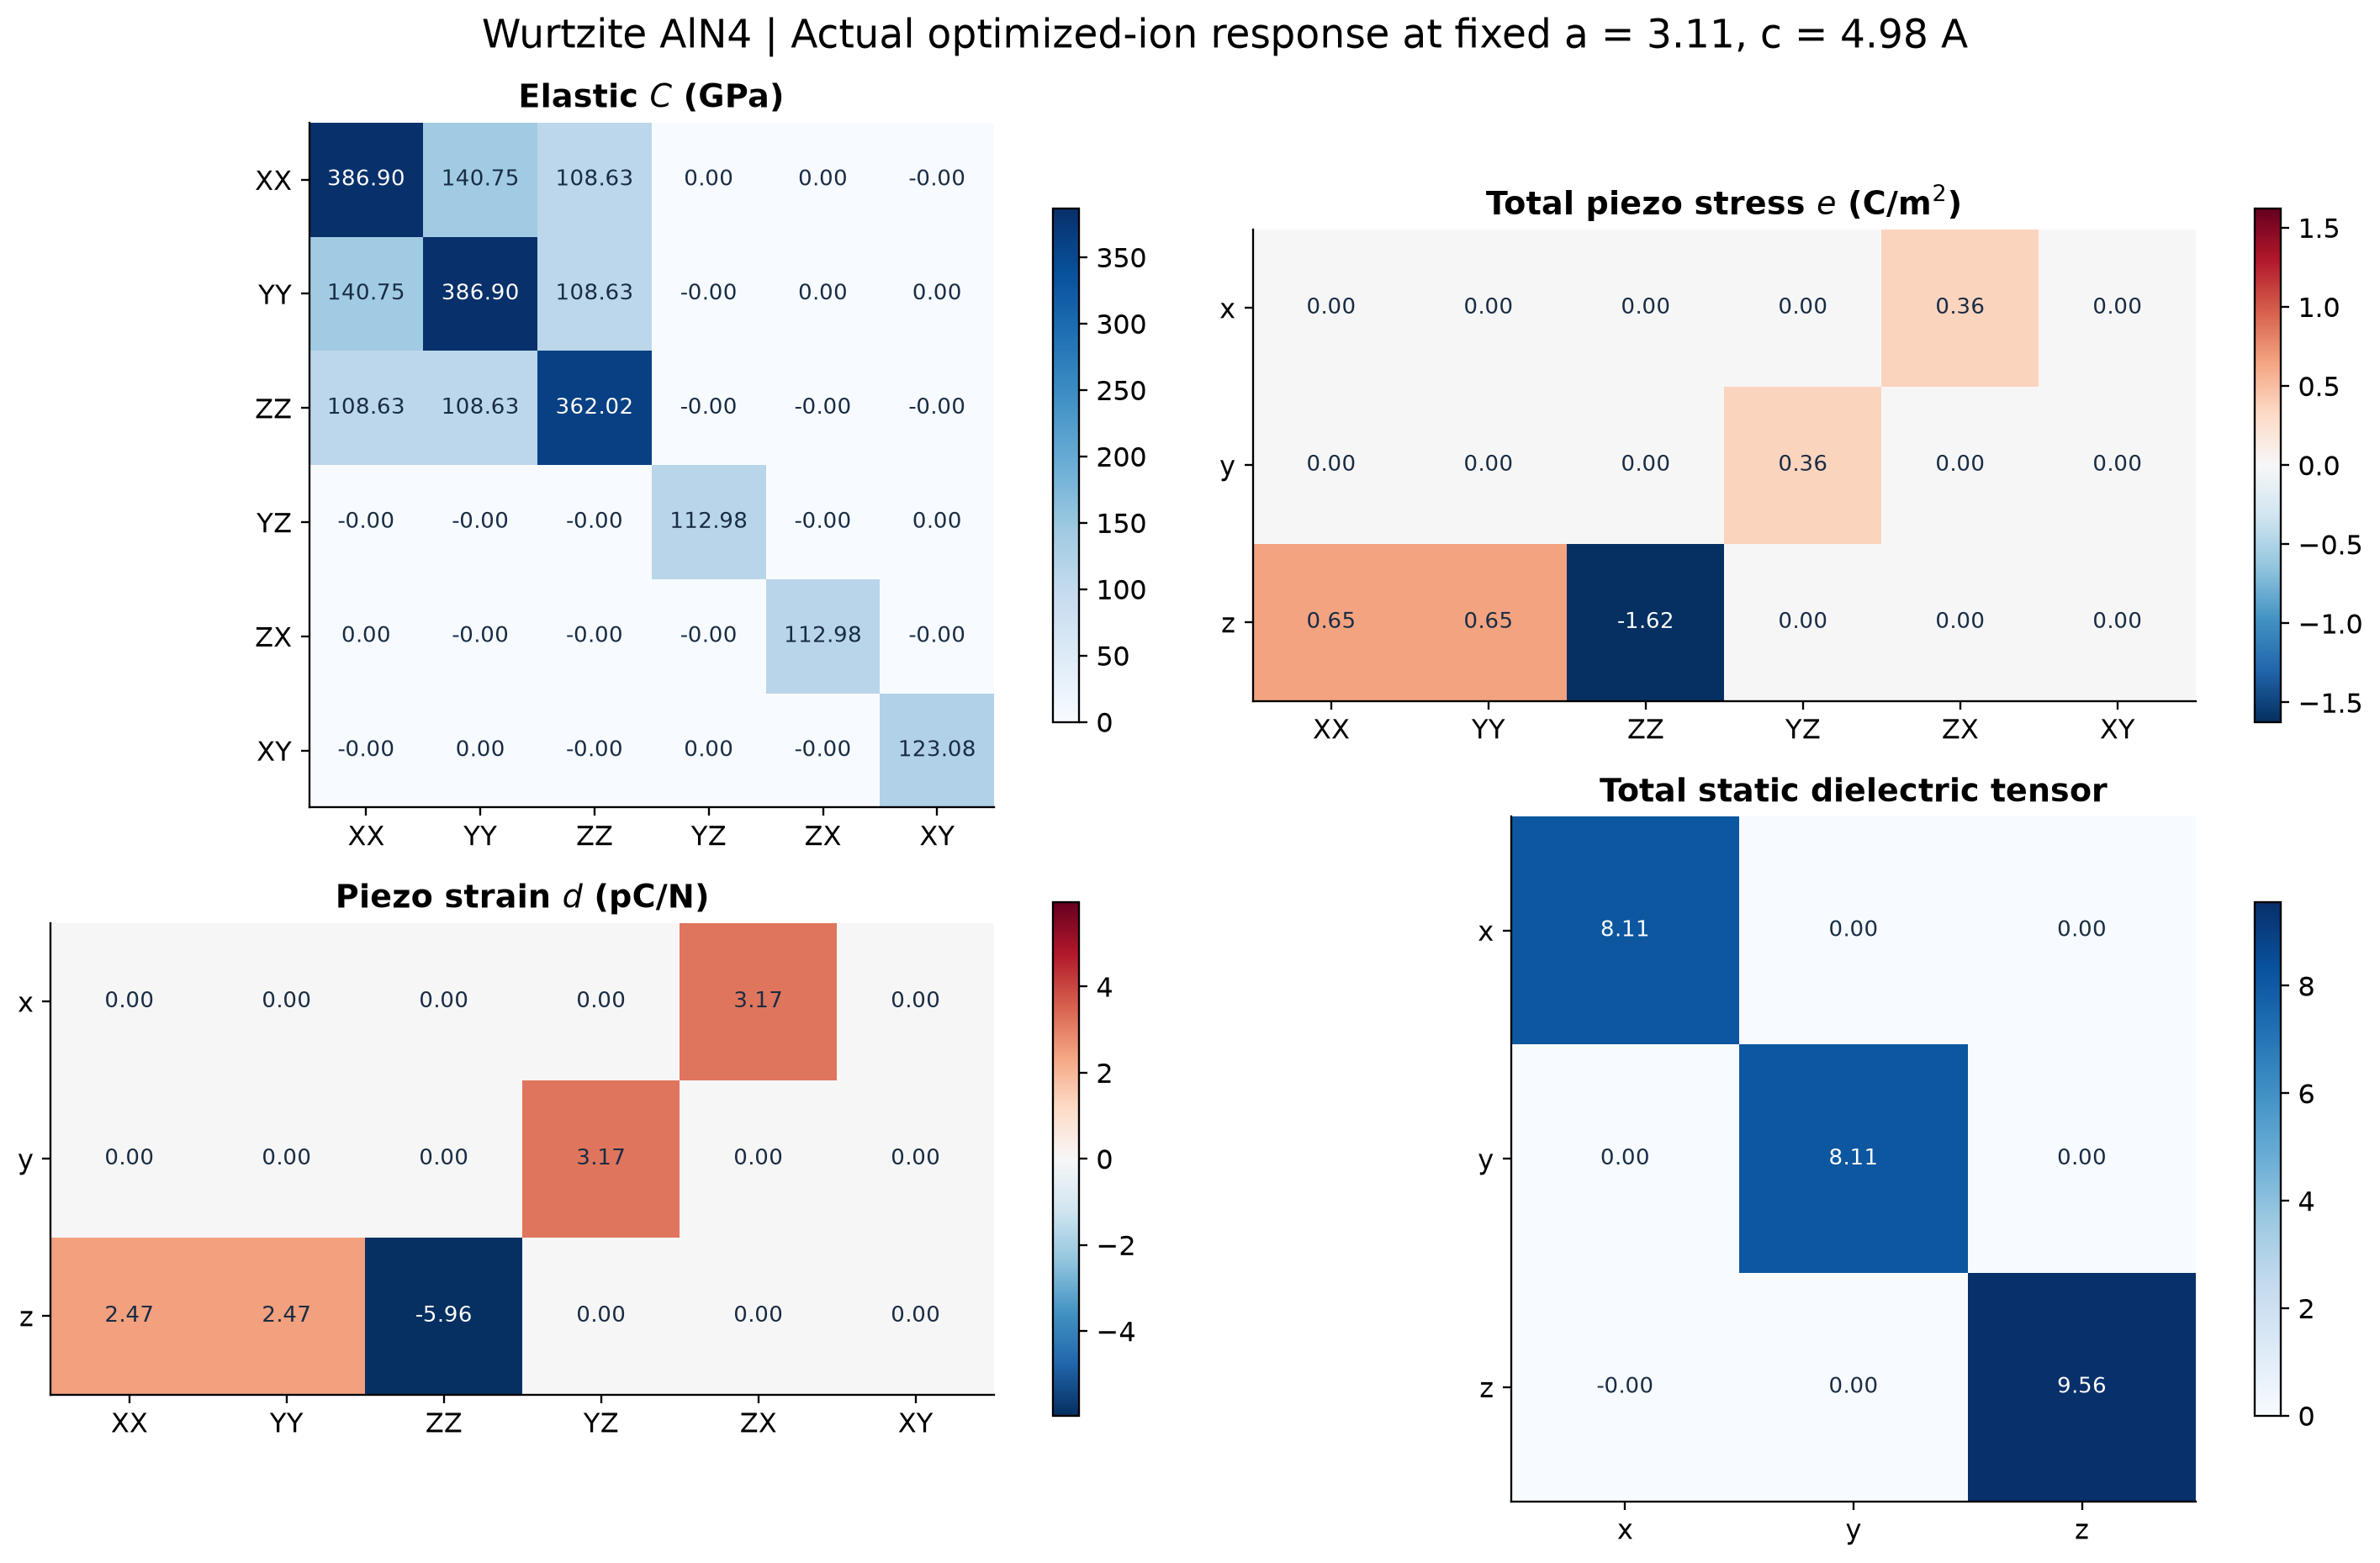
本例晶体极性方向下e33约−1.62271 C/m²、d33约−5.96412 pC/N。翻转晶体极性或使用不同坐标约定会影响相应压电分量的符号,不能仅凭与另一张表正负不同就判为错误。
用于研究时还要检查应变幅度、电子网格、截断能、晶胞应力和原子优化精度。这个小型实例用于把输入、提取和单位关系走通,不代替材料参数的系统收敛。
方法参见VASP LEPSILON和IBRION。