
CP-VASP中性电极与电势参照
从Cu111完整输入出发,提交中性电极并为裸电极和吸附体系生成共同目标电子化学势。
阅读本篇目录
unzip cpvasp-reference-adsorption-wave253-*.zip
cd cpvasp-wave253
bash run.sh
bash run.sh 只读取附件中已完成的集群计算数值摘录并画图,不启动VASP、不提交新作业。输出在 analysis/ 和 figures/。如需自己计算,下面按步骤准备输入、提交任务,再提取自己的输出。附件中的 .selected.txt 是从真实原生结果逐行选取的内容,不是可供接续计算的完整OUTCAR。
1 先算自己的中性电极参照#
本例使用四层Cu(111)小胞、4个Cu原子,理想晶格常数3.63 Å,保持所有原子和晶胞固定。Cu的PAW_PBE价电子数为11,中性电子数为44。连续介质电解质为1 mol/L,没有显式水分子。先关闭恒电势控制,让程序用44个电子自洽,读出本模型的中性电子化学势;这一步的结果决定后面电势扫描的零点。
cp -r inputs work
cd work/cu-neutral
按POSCAR的Cu元素顺序,准备本人有权使用的 POTCAR。本例采用 PAW_PBE Cu 22Jun2005;其他赝势、晶胞、网格或溶剂参数应使用自己的中性计算重新定参照。附件不含赝势。
2 中性电极完整输入#
INCAR
SYSTEM = Cu111 continuum electrolyte cu-neutral
ENCUT = 550
PREC = Accurate
EDIFF = 1E-6
NELM = 240
ALGO = Normal
ISMEAR = 0
SIGMA = 0.1
ISYM = 0
LREAL = .FALSE.
LWAVE = .FALSE.
LCHARG = .FALSE.
NCORE = 1
NBANDS = 40
AMIX = 0.1
BMIX = 0.0001
NELECT = 44
LSOL = .TRUE.
ISOL = 2
C_MOLAR = 1.0
R_ION = 2.0
EFERMI_ref = 0.0
EDIFFSOL = 1E-8
IBRION = -1
NSW = 0
LCEP = .FALSE.
LSOL控制连续介质溶剂;LCEP=.FALSE.表示不由CP-VASP调电子数。IBRION=-1、NSW=0表示既不优化原子位置,也不优化晶胞。EDIFF=1E-6控制电子自洽。EFERMI_ref=0在这个VASPsol++组合中关闭另一套原生电子数控制,避免两套控制器同时工作。
POSCAR
Cu
 1.0000000000000000
     2.5667976157071677    0.0000000000000000    0.0000000000000000
     1.2833988078535838    2.2229119415757337    0.0000000000000000
     0.0000000000000000    0.0000000000000000   22.2873444314750273
 Cu
   4
Direct
  0.0000000000000000  0.0000000000000000  0.3589481027942521
  0.3333333333333334  0.3333333333333333  0.4529827009314173
 -0.3333333333333333  0.6666666666666666  0.5470172990685827
  0.0000000000000000  0.0000000000000000  0.6410518972057478
KPOINTS
Gamma mesh
0
Gamma
7 7 1
0 0 0
3 提交与读取参照#
sbatch submit.sh
squeue -u "$USER"
grep "E-fermi" OUTCAR | tail -1
grep "EDIFF is reached" OUTCAR | tail -1
附件的 submit.sh 使用 vasp/6.3.2-8173m-cpvasp 专用CPU模块,并将程序标准输出写到 stdout.log。它遵循CPU整节点模板;应在CPU分区可用时提交。这个扩展程序不能换成普通VASP模块,也不能按GPU版本启动。
本例中性结果为 μ₀=−4.7030 eV。它是当前程序、溶剂和模型参照下的电子化学势,不是相对SHE或RHE的绝对电极电位。
4 用自己的中性结果准备其余九个目标#
回到附件根目录:
cd ../..
python prepare_targets.py
脚本读取 work/cu-neutral/OUTCAR,把三个裸电极及六个吸氢电极的目标共同改成 μ₀−0.2、μ₀、μ₀+0.2 eV。它只改这九个INCAR的 TARGETMU,不提交作业。目录名中的 mu+0.2 表示电子化学势增加0.2 eV;若用 ΔU=−(μ−μ₀) 表示相对电极电位,符号相反。
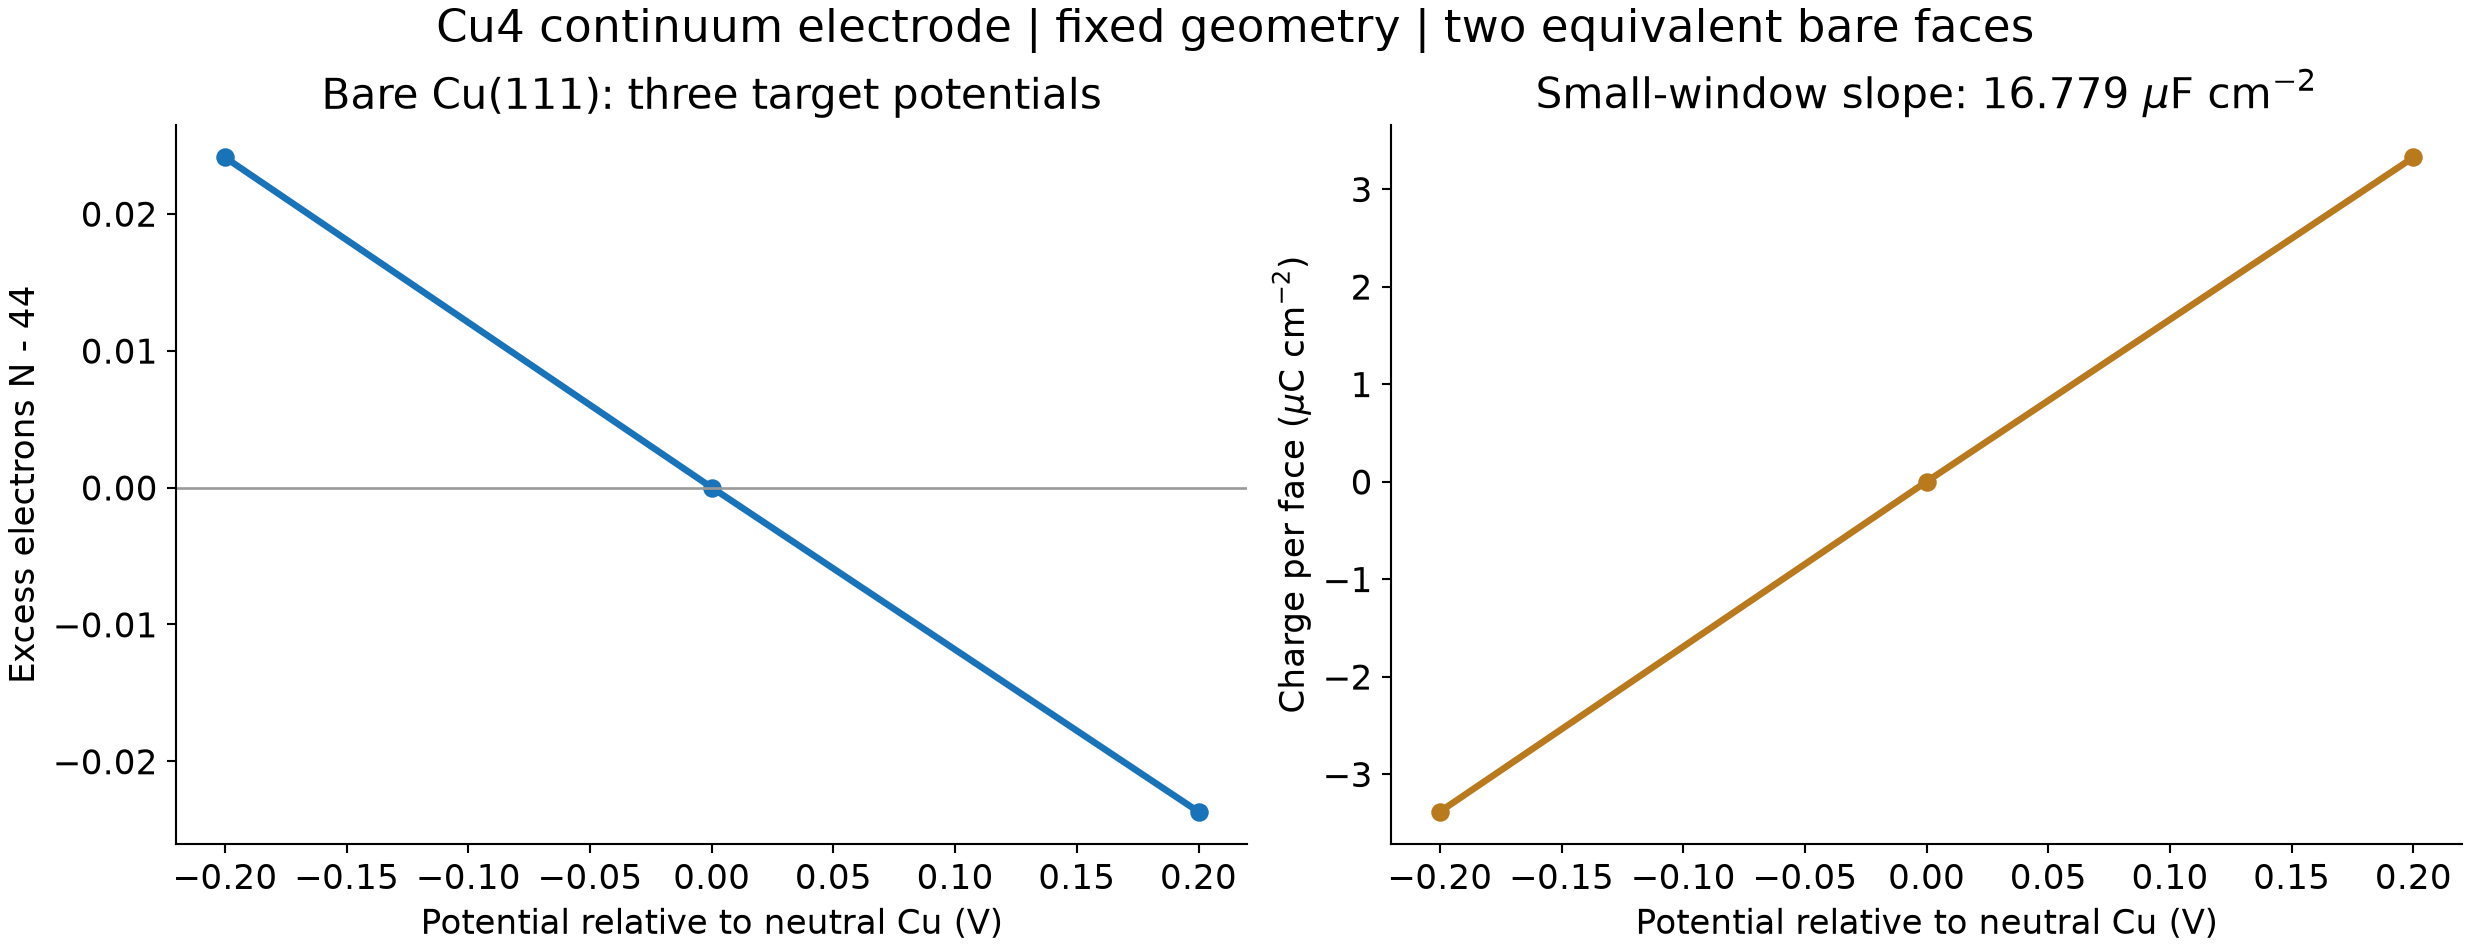
裸电极两个表面等价,单面面积为5.705765 Ų,因此这张图的单面电荷密度用总电荷除以 2A。单侧吸附H后,两个表面不再等价,不应继续把吸附电荷自动均分到两面。
下一步看目标电势扫描与收敛;已有的恒电势电极入门和模型电容提供更多背景。补丁用法以CP-VASP官方说明及其Version 2手册为依据。
参数、短MD与原子位置优化#
继续参考14个补丁参数与电子数方案、短程MD与溶剂切换和原子优化及溶剂版本。这些实例区分每步收敛与动态电子数波动、离子和电子温控、晶胞固定下的原子优化,并给出6.4.2经典溶剂E-fermi+FERMI_SHIFT参照与实际终端提取方式。当前动态4/5方案不直接使用原生GCE列做反应能比较;参数及版本适用范围见对应教程。