
Multiwfn电荷与键级
实际比较三个分子的Mulliken、Löwdin、Hirshfeld、ADCH电荷及Mayer和Wiberg–Löwdin键级。
阅读本篇目录
原子电荷和键级都是对电子结构的分析定义,不是从输出中取出一个唯一的“真实电荷”或整数化学键。先选与研究问题相符的定义,再在相同方法与基组下比较。
1 输出Mulliken电荷#
Multiwfn water.fchk -nt 1 <<'EOF'
7
5
1
y
0
0
q
EOF
7 进入布居分析,5 进入Mulliken子菜单,1 输出;y 保存 result.chg。两个 0 分别退回子菜单与主菜单。
2 输出Löwdin、Hirshfeld和ADCH#
Löwdin使用正交化AO基组:
Multiwfn water.fchk -nt 1 <<'EOF'
7
6
lowdin.txt
y
0
q
EOF
lowdin.txt 是详细布居输出文件名。Hirshfeld在本例采用程序内置的自由原子球平均密度,选项序列为:
Multiwfn water.fchk -nt 1 <<'EOF'
7
1
1
y
0
q
EOF
ADCH把第二行方法号 1 改为 11,其他步骤相同;它在Hirshfeld基础上加入原子偶极修正。各种方法分别用目录保存 result.chg,列为元素、X/Y/Z(Å)、电荷(e)。
水中氧的实际结果约为:Mulliken −0.930036 e、Löwdin −0.824495 e、Hirshfeld −0.310299 e、ADCH −0.80143 e。差异主要来自定义,不能据此认定哪个程序算错。
默认Hirshfeld使用75径向×434角向积分点;它先打印原始积分电荷,再把原子布居归一到体系电子数。水的原始电荷总和约−2.255×10⁻⁵ e,乙烯约4.811×10⁻⁴ e;保存的最终中性电荷和接近0。配套数据保留了这两个阶段。Gaussian默认自由原子参考和具体网格也可能不同,不能强求与其Hirshfeld末位完全相同。
3 计算Mayer与Wiberg–Löwdin键级#
Multiwfn ethylene.fchk -nt 1 <<'EOF'
9
1
y
0
q
EOF
进入键级分析、选择Mayer、保存矩阵 bndmat.txt。Wiberg–Löwdin把方法号改为3:
Multiwfn ethylene.fchk -nt 1 <<'EOF'
9
3
y
0
q
EOF
这里的Wiberg是在Löwdin正交AO基组中计算,不等同于NBO/NAO基组中的Wiberg指标。矩阵有时每页只打印5列,读表时注意后续列块。
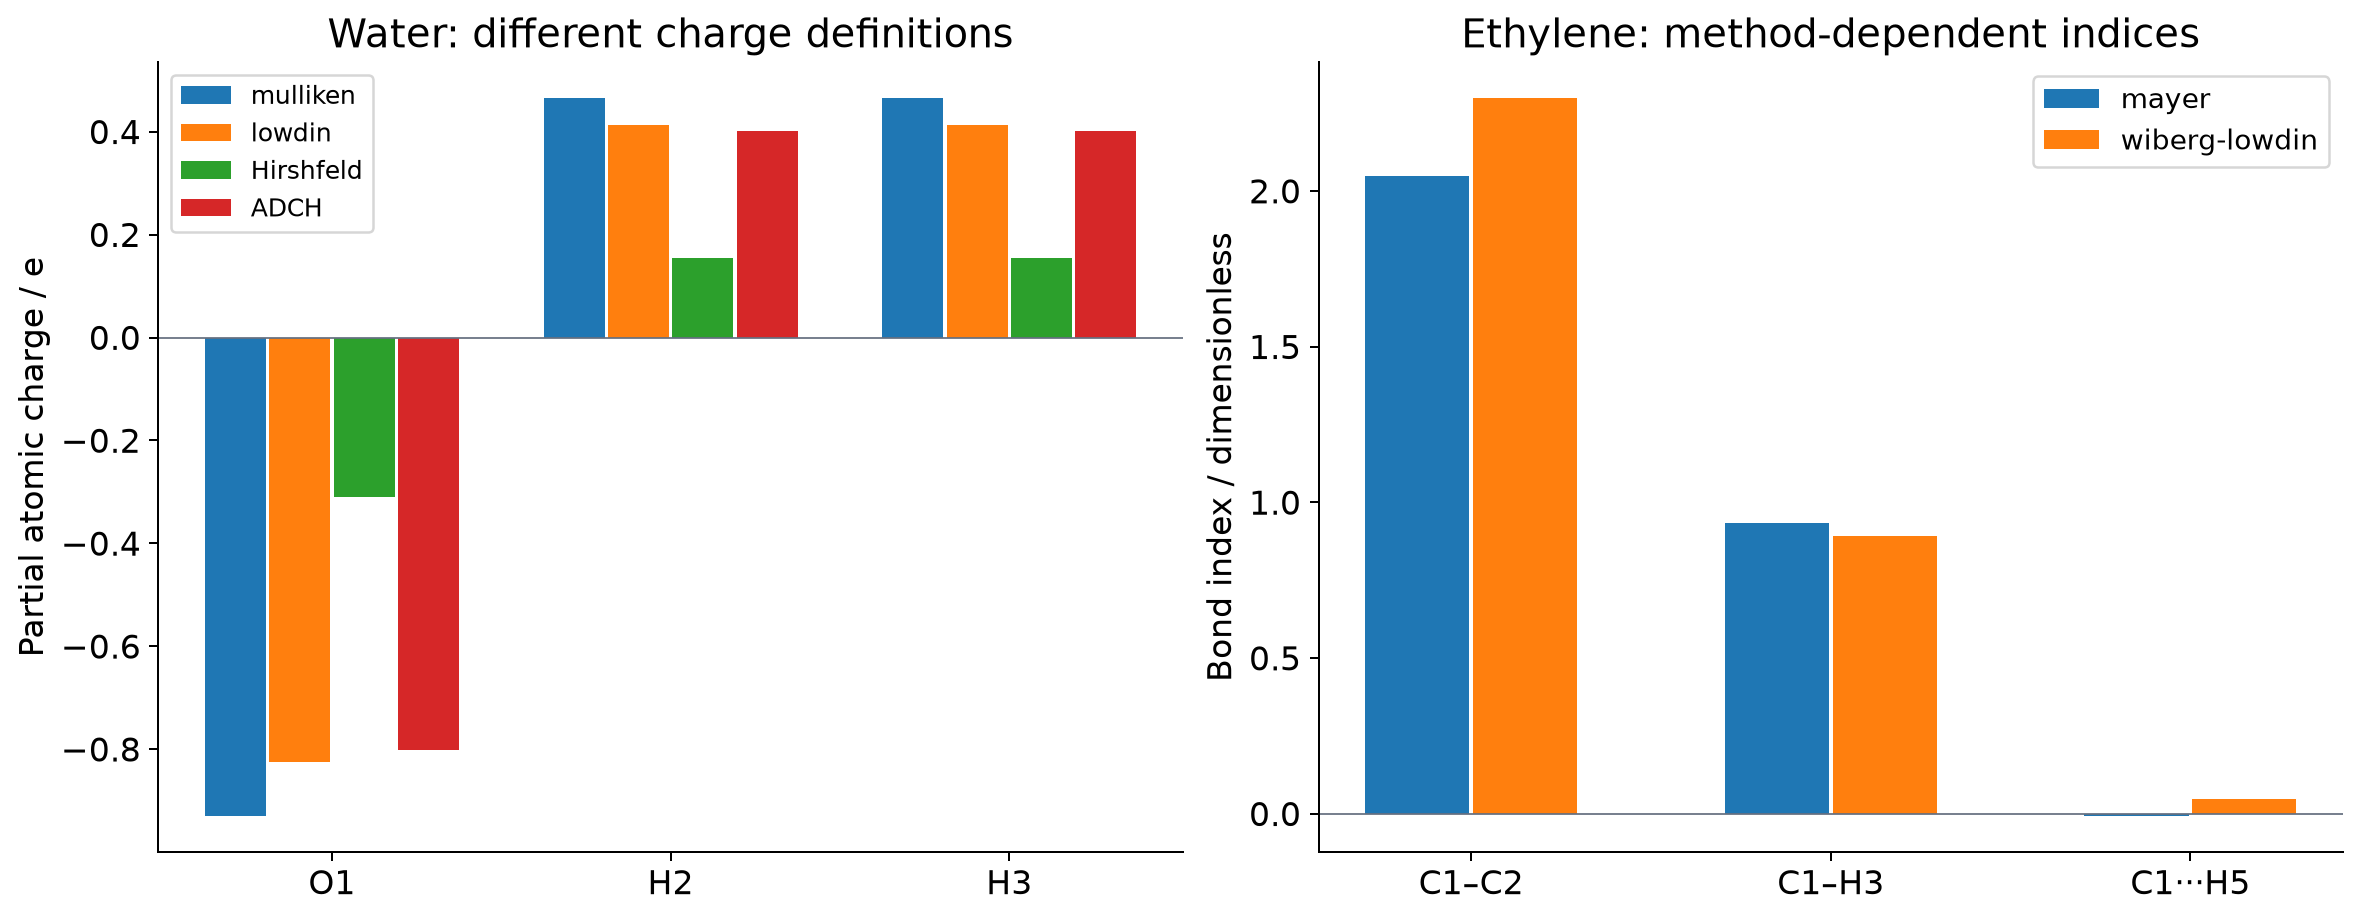
水O–H的Mayer为 0.736337,Wiberg–Löwdin为 0.838852;乙烯C–C的Mayer约 2.04737。不要把键级当成必须精确为1或2的整数;弱负的远距离Mayer值也应按原值保留。bndmat.txt 的对角项是该原子的非对角键级之和,不应当成原子与自身的化学键。
4 三个体系一起操作后得到什么#
bash compute.sh
head results/charges.csv
head results/bonds.csv
完整流程为三个体系分别计算四类电荷、两类键级,保存所有原生表格并生成CSV与图。独立检查同时从fchk的AO密度矩阵和重建的重叠矩阵计算Mulliken、Löwdin、Mayer与Wiberg–Löwdin,避免只抄一个输出数字。
继续操作与资料#
配套脚本的 controls.json 保存每项菜单输入;work/functional/ 是自己计算的原生文件,results/ 是CSV、数值说明与图片。用自己的结果重画:
bash plot.sh results/plotdata my-figures
科学使用请按所用方法引用Multiwfn及原生提示中的论文:原始论文、2024综述。菜单以本集群2026.10.18 noGUI版为例;官方主页与手册、官方快速入门可查其他输入与选项。
Multiwfn入门与文件准备 · Multiwfn轨道与电子密度 · Multiwfn电荷与键级 · Multiwfn静电势与弱相互作用 · Multiwfn电子密度拓扑 · Multiwfn光谱与自然跃迁轨道