
PLUMED 联用四种动力学软件
分别使用 GROMACS、LAMMPS、GPUMD 和 CP2K 调用 PLUMED,核对模块、单位、原子编号及偏置输出。
阅读本篇目录
PLUMED 负责计算集体变量和偏置,宿主动力学程序负责积分运动方程。操作时先加载宿主的配套环境,再在宿主输入中启用接口,最后检查 COLVAR 和轨迹。能读取 COLVAR 说明得到了集体变量;还应核对偏置能和实际原子受力。
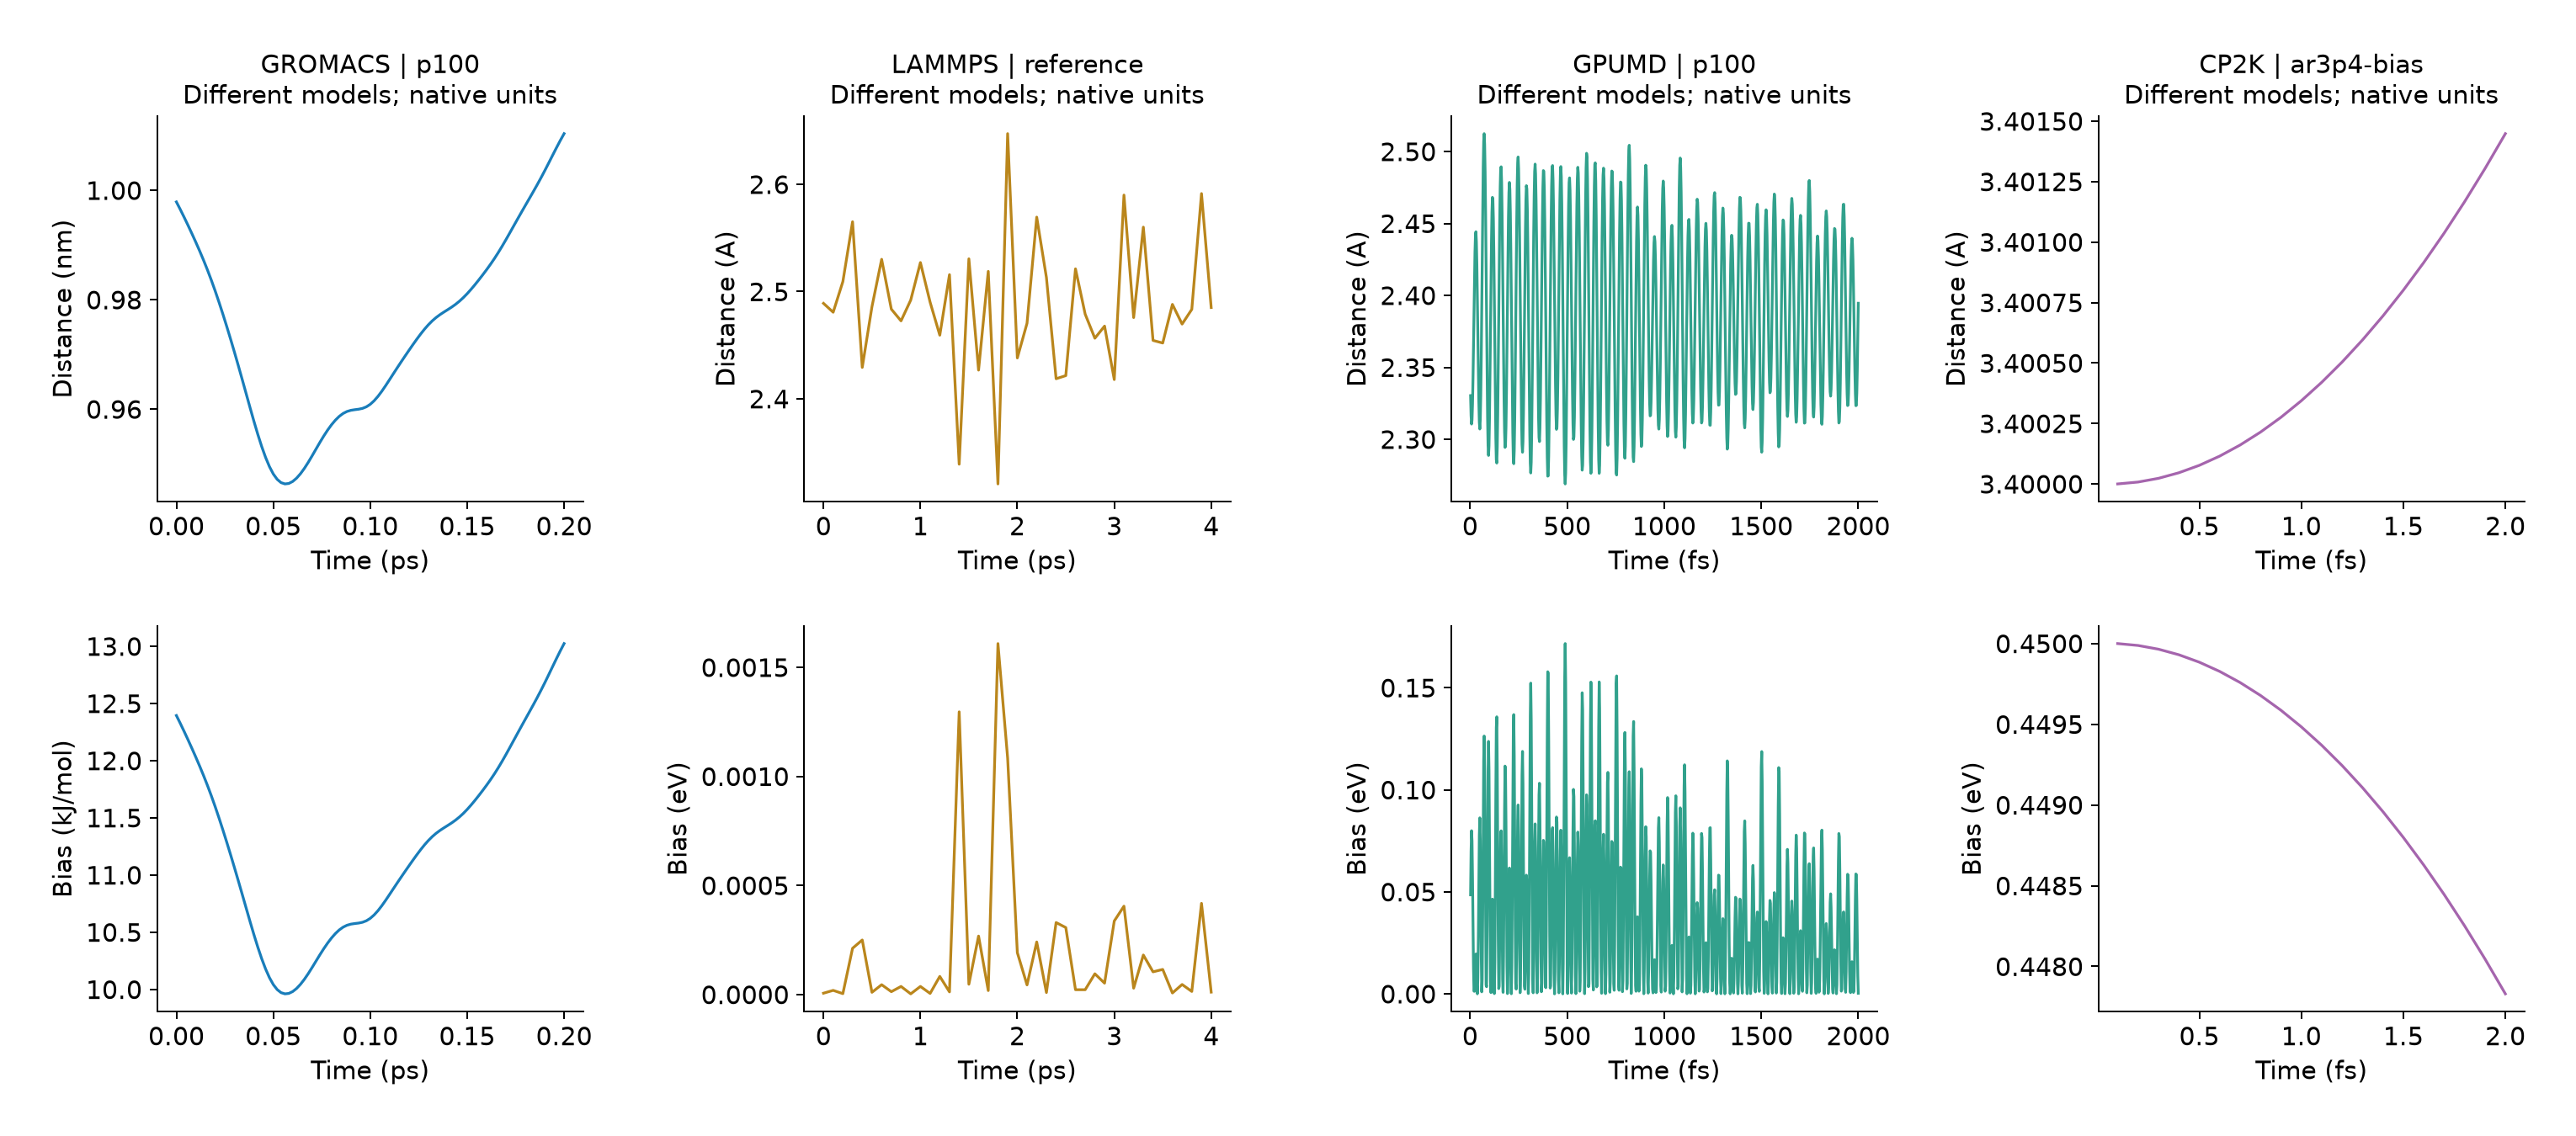
下载四种引擎的参考数据、CP2K 完整输入及分析程序。这些是四个不同体系的实际计算,原子数、势函数、时长和单位都不同,图中不比较运行速度,也不把短轨迹当成收敛的自由能。
1 先看环境和单位#
| 宿主与实算模型 | 本例环境 | PLUMED 版本与构建 | 长度 / 能量 / 时间 |
|---|---|---|---|
| GROMACS,884 个 TIP3P 水分子 | gromacs/2026.4-p100-mpi-plumed,另有 V10016G 对应模块 |
2.9.4,GNU / OpenMPI 5.0.10 配套构建 | nm / kJ/mol / ps |
| LAMMPS,2048 个 EAM Ni 原子 | LAMMPS 30 Sep 2026,原算例的 GPU+PLUMED 构建 | 2.9.4,与原 LAMMPS 构建配套 | Å / eV / ps |
| GPUMD,64 个 NEP Si 原子 | gpumd/5.9.1-p100,另有 V10016G 对应模块 |
2.10.1,GNU 13.3 配套构建 | Å / eV / fs |
| CP2K,2 个 LJ Ar 原子 | cp2k/2026.2-8173m,CPU FIST |
2.10.1,oneAPI 2024.2 / Intel MPI 2021.13 配套构建 | Å / eV / fs |
GROMACS 和 GPUMD 的两种 GPU 平台均有实际轨迹。CP2K 本例是经典 FIST,未使用 DFT。LAMMPS 沿用已发布的原始 Ni 算例;不要把四套环境混成一个运行环境。
module purge
module load cp2k/2026.2-8173m
module list
printf '%s\n' "$PLUMED_KERNEL"
加载宿主模块后先保留其配套 PLUMED_KERNEL。不要再随意加载另一个 PLUMED 模块覆盖它:版本号相同不代表编译器、MPI 和动态库兼容。 GPUMD 使用自己的配套 PLUMED 目录;具体变量和执行方式见对应专题。
2 GROMACS:在 mdrun 命令中指定文件#
原水例中的距离是第 1、4 个原子之间的距离:
UNITS LENGTH=nm TIME=ps ENERGY=kj/mol
d: DISTANCE ATOMS=1,4
r: RESTRAINT ARG=d AT=0.5 KAPPA=100
PRINT ARG=d,r.bias STRIDE=1 FILE=COLVAR FMT=%24.16e
下面突出接口所需参数;原例还输出角度、扭转角和配位数,完整输入及提交脚本见 GROMACS 与 PLUMED 实操。
module load gromacs/2026.4-p100-mpi-plumed
gmx_mpi grompp -f run.mdp -c md.gro -p topol.top -o run.tpr
mpirun -np 1 gmx_mpi mdrun -deffnm run -ntomp 2   -nb gpu -pme gpu -update cpu -plumed plumed.dat
这条运行命令放在申请了 1 张对应 GPU、2 个 CPU 核的 Slurm 脚本里。实际任务 100 步、步长 0.002 ps,原生 PLUMED 高精度坐标与 COLVAR 同时保存。不要用低精度、稀疏采样的轨迹去要求每一帧与在线输出逐位一致。
GROMACS 新版原生接口可用于这里的 CV 和谐偏置;带偏置副本交换有额外版本要求,见完整接口示例。
3 LAMMPS:通过 fix plumed 启用#
原 Ni 例的关键输入:
units metal
timestep 0.001
fix int all nvt temp 300 300 .1
fix bias all plumed plumedfile plumed.dat outfile plumed.log
run 4000
UNITS LENGTH=A ENERGY=eV TIME=ps
d: DISTANCE ATOMS=1,2
r: RESTRAINT ARG=d AT=2.5 KAPPA=0.1
PRINT ARG=d,r.bias STRIDE=10 FILE=COLVAR
metal 与这里的 Å/eV/ps 一致,KAPPA 的单位是 eV/Ų。切换到 LAMMPS real 或无量纲 LJ 单位时,要重新处理单位,不能照抄。
mpirun -np 1 lmp -sf gpu -pk gpu 1 -in in.lammps > stdout.log 2>&1
tail -n 10 COLVAR
完整结构、EAM 势文件与申请 GPU 的提交步骤见 LAMMPS PLUMED 集体变量与偏置。本次分析复用原 4000 步结果:COLVAR 有 401 行,轨迹每 100 步保存一次,比较几何时只匹配这 41 个共同时间点,保留坐标原有打印精度。
4 GPUMD:在 run.in 中启用#
potential nep.txt
velocity 300 seed 13579
ensemble nvt_bdp 300 300 100
time_step 0.25
plumed plumed.dat 1 0
dump_thermo 10
dump_xyz 10 trajectory.xyz velocity force precision double
run 8000
UNITS LENGTH=A TIME=fs ENERGY=eV
d: DISTANCE ATOMS=1,5
r: RESTRAINT ARG=d AT=2.40 KAPPA=20
PRINT ARG=d,r.bias FILE=COLVAR STRIDE=10 FMT=%24.16e
module load gpumd/5.9.1-p100
gpumd > native.out 2>&1
同样在对应 GPU 的 Slurm 脚本中运行。初始 Si–Si 距离约 2.351259 Å;实际轨迹长 2 ps,保存 800 帧,COLVAR 包含初始构型共 801 行。对齐时使用同一个保存时刻,不能简单把两个文件第 1 行当成同一帧。
5 CP2K:在 FREE_ENERGY 中启用#
&MOTION
 &FREE_ENERGY
  &METADYN
   USE_PLUMED .TRUE.
   PLUMED_INPUT_FILE plumed.dat
  &END METADYN
 &END FREE_ENERGY
&END MOTION
module load cp2k/2026.2-8173m
mpirun -np 1 cp2k.psmp -i input.inp -o cp2k.out
这段接口可以与 CP2K 的动力学设置组合;本例使用小型 Ar 二聚体先理解接口,完整输入与六组实际数据见 CP2K 联用 PLUMED 实操。这里的 METADYN 是 CP2K 放置 PLUMED 接口的输入层级,不代表你的 PLUMED 文件一定在做元动力学;本例实际使用 RESTRAINT 谐偏置。
6 先复现附件中的图#
unzip plumed-four-engines.zip
cd plumed-four-engines-wave278
bash run.sh
ls analysis
ls figures
run.sh 只读取参考文件,生成三张图和 CSV,不启动新的动力学。CP2K 检查距离、谐势、链式法则原子偏置力及轨迹反推的实际受力;另外三种引擎重新读取原始几何和 COLVAR,验证共同保存时刻的距离与谐势。
如果只想查看某个引擎:
head analysis/four-engine-interface-summary.csv
head analysis/gromacs-p100-CV.csv
head analysis/gpumd-p100-CV.csv
head analysis/lammps-reference-CV.csv
几何使用周期最小镜像。GROMACS 图保留 nm、kJ/mol,另外三种保留 Å、eV;比较自己的结果时先读列名和单位,再计算差值。
7 出现问题时按这个顺序检查#
module list与PLUMED_KERNEL是否属于同一套宿主环境。- 文件中的原子编号是否对应当前结构,是否从 1 开始。
UNITS、时间步长、KAPPA 与中心值是否匹配。- COLVAR 与轨迹的保存频率和首帧是否相同。
- 偏置能是否满足
V = KAPPA × (d - AT)² / 2,偏置是否真正进入原子受力。
之后再增加更复杂的 CV、墙势、MetaD 或交换协议。接口运行成功和采样充分是两件事,短实例先帮助你把文件和操作流程接通。
PLUMED DUMPFORCES 官方说明;CP2K PLUMED 接口参数。
二肽集体变量实操#
继续看22原子二肽的距离、键角、phi/psi与平滑接触。包含结构与完整输入、简短准备和提交命令、P100/V100 16G四组真实短轨迹、三张图与可重画的数据。