
VASPBERRY入门与MoS₂波函数准备
从原子高度优化到完整SOC二维网格,准备实际可用于Berry曲率、Chern和Z₂分析的VASP输入。
阅读本篇目录
VASPBERRY读取VASP波函数进行Berry曲率与拓扑后处理。本系列使用鸢算科技集群实际计算的三原子1H-MoS₂,分为三个步骤:本篇准备结构与波函数,第二篇画曲率,第三篇计算Chern数和Z₂。
下载输入、数值表、短命令脚本和五张图的绘图程序。资料包不包含POTCAR和WAVECAR;新计算使用您有权使用的势文件。
1 先看模型和流程#
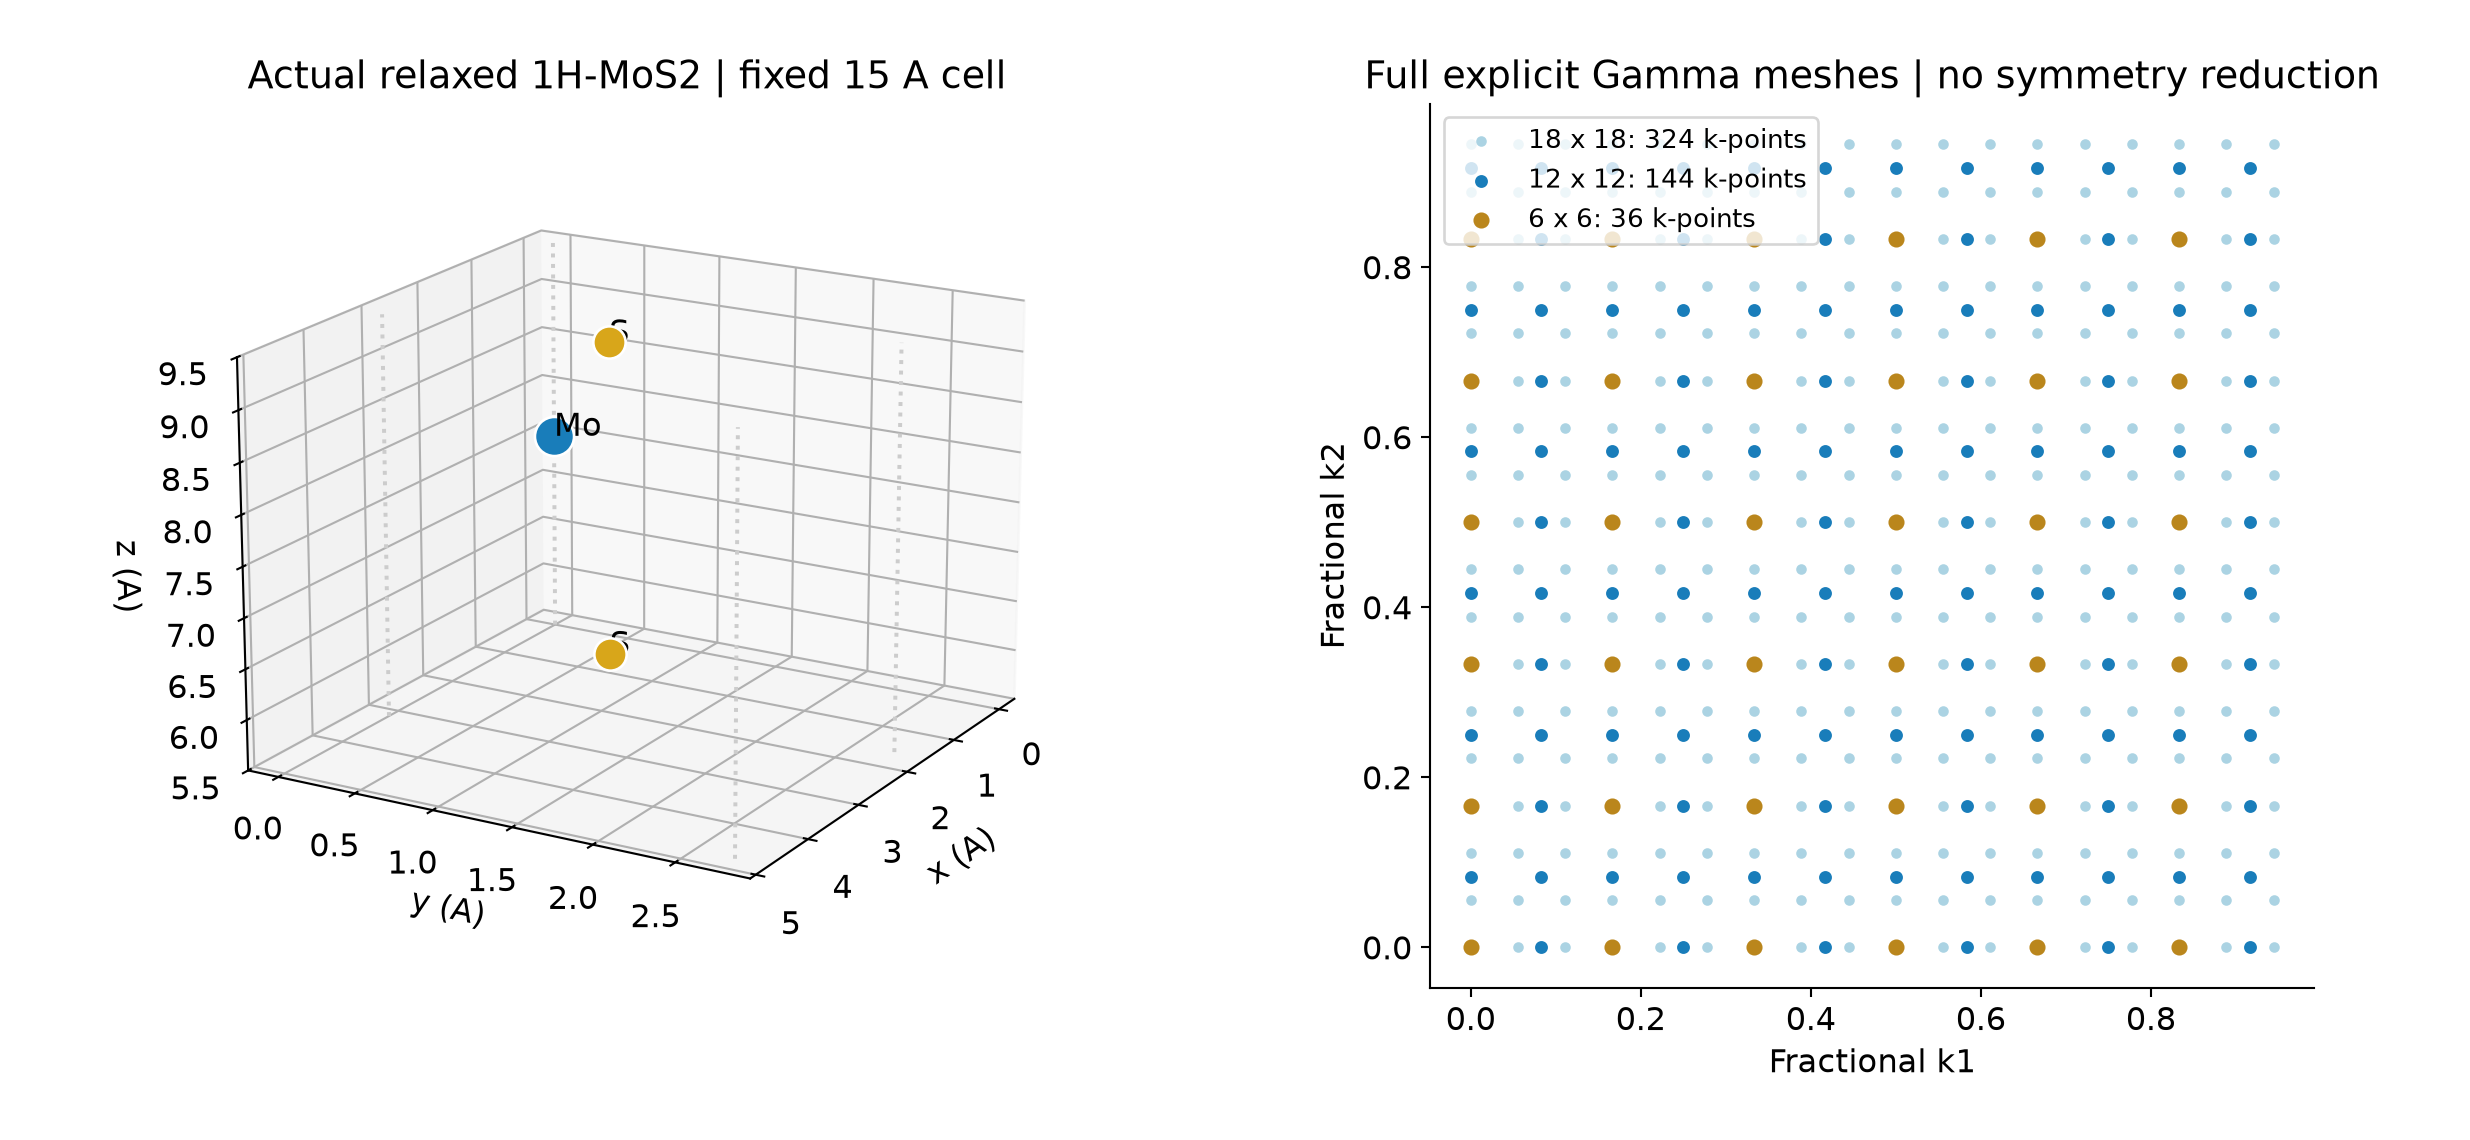
采用固定面内晶格常数约3.171634 Å、c方向15 Å的单层模型。先固定晶胞和Mo位置,只优化两个S的z坐标;随后所有SOC网格沿用同一优化结构。这里的原子高度优化不改变晶格常数,也不优化真空厚度。
真实结构优化进行了3次DFT力评估,自由原子的最大残余力约0.001458 eV/Å,低于0.02 eV/Å。SOC分别使用6×6×1、12×12×1和18×18×1完整网格,实际计算了36、144和324个k点。
如果先了解结果,把下载文件保存为 vaspberry.zip,运行:
python3 -m zipfile -e vaspberry.zip .
cd vaspberry-MoS2-wave281
bash run.sh
ls analysis/figures
这一步只读取已有数值并重画五张图。完整的新计算从下面的结构优化开始。
2 优化原子高度#
在资料包根目录执行:
bash prepare.sh
依次输入 1(结构优化)、1(P100)或 2(V100 16G),再按照提示执行:
cd work/relax
sbatch run.sh
任务使用VASP 6.6.1的常规 vasp_std,GPU版本由NVHPC 25.3编译。初始POSCAR完整如下,F F T 表示只允许z坐标变化:
1H-MoS2
   1.00000000000000
     3.1716343032172727    0.0000000000000000    0.0000000000000000
     1.5858171516086363    2.7467158781003151    0.0000000000000001
     0.0000000000000000    0.0000000000000000   15.0000000000000000
   Mo   S
     1     2
Selective dynamics
Direct
  0.0000000000000000  0.0000000000000000  0.5000000000000000   F   F   F
  0.3333333333333333  0.3333333333333333  0.6064573703372080   F   F   T
  0.3333333333333333  0.3333333333333333  0.3935426296627920   F   F   T
完整优化INCAR:
SYSTEM=MoS2-height-preparation
ENCUT=450
PREC=Accurate
EDIFF=1E-6
EDIFFG=-0.02
IBRION=2
ISIF=2
NSW=80
POTIM=0.5
ISPIN=1
ISYM=-1
NBANDS=24
KPAR=1
ISMEAR=0
SIGMA=0.02
ALGO=Normal
NELM=160
LREAL=.FALSE.
LASPH=.TRUE.
LWAVE=.FALSE.
LCHARG=.FALSE.
对应KPOINTS:
MoS2 atomic height preparation
0
Gamma
6 6 1
0 0 0
EDIFF=1E-6 控制电子自洽,负的 EDIFFG=-0.02 指定力阈值。ISIF=2 固定晶胞;POSCAR选择性约束进一步限制哪些原子和方向可动。
计算结束先检查:
grep 'reached required accuracy' OUTCAR
tail OSZICAR
ls -lh CONTCAR
确认优化收敛,保留CONTCAR。不能仅以Slurm任务结束判断结构优化成功。
3 准备完整SOC网格#
回到资料包根目录,再运行:
cd ../..
bash prepare.sh
选择 2(SOC)、网格 6、GPU类型。程序从您完成的 work/relax/CONTCAR 复制结构,再生成独立SOC目录:
cd work/soc-mesh6
sbatch run.sh
SOC必须使用 vasp_ncl,本例的实际任务命令为:
module load vasp/6.6.1-p100
mpirun --bind-to none -np 1 vasp_ncl > vasp.log 2>&1
V100 16G改为 vasp/6.6.1-v100,资源申请也同时改为对应队列和GPU类型;准备脚本会一起处理。
完整SOC INCAR:
SYSTEM=MoS2-full-SOC-mesh6
ENCUT=450
PREC=Accurate
EDIFF=1E-6
IBRION=-1
NSW=0
ISYM=-1
NBANDS=48
KPAR=1
LSORBIT=.TRUE.
SAXIS=0 0 1
MAGMOM=0 0 0 0 0 0 0 0 0
GGA_COMPAT=.FALSE.
ISMEAR=0
SIGMA=0.02
ALGO=Normal
NELM=160
LREAL=.FALSE.
LASPH=.TRUE.
LWAVE=.TRUE.
LCHARG=.FALSE.
LORBIT=11
ISYM=-1 关闭对称性约化,KPAR=1、1个MPI进程便于保持完整波函数记录;LWAVE=.TRUE. 保留后处理输入。MAGMOM 为零的非磁模型不施加外场;这也是后续讨论时间反演对称性的物理前提之一。
KPOINTS采用明确列出的完整二维网格,而不是高对称路径。资料包已经包含全部点;下面的等价生成命令展示6×6网格如何写出:
python3 - <<'KPOINTS'
n = 6
with open('KPOINTS', 'w') as f:
    f.write(f'Full2DexplicitGammaSOCmesh\n{n*n}\nReciprocal\n')
    for j in range(n):
        for i in range(n):
            f.write(f'{i/n:.16f} {j/n:.16f} 0 {1/(n*n):.16f}\n')
KPOINTS
要做12、18网格,回到根目录运行准备脚本,选择相应网格。所有网格用同一优化结构,输出分别保留,不能覆盖前一档WAVECAR。
4 确认选取了整个占据子空间#
grep -E 'NELECT|NBANDS|NKPTS' OUTCAR
ls -lh WAVECAR
本例使用PBE Mo、S势,Mo价电子数6、每个S为6,总电子数18。在SOC自旋器表示下,实际输出中前18条带占据为1、其后为0,因此选择 --bands 1:18。不能把普通非自旋简并计算的“电子数除以2”直接搬过来。
实际采样的最小直接能隙分别为1.6371、1.6388、1.6388 eV。换势、掺杂、磁态或电子数以后,必须重新查看占据和带隙,重新选择子空间。
接下来按Berry曲率实操处理WAVECAR,再看Chern与Z₂。本教程使用已安装的VASPBERRY 1.6.3,命令接口可对照对应官方版本。