
CP2K GW积分与自能检查
五组原生积分点数、全部八轨道与完整实虚频自能,学习区分前沿间隙稳定和全部能级收敛。
阅读本篇目录
前沿HOMO/LUMO接近,不代表所有选定轨道都已稳定。本篇沿用分子GW实操的同一水分子,实际比较32/64/100/200/400个积分点,并从CP2K原生自能文件检查不同轨道的变化。
1. 下载结果,先提取再画图#
下载分子GW实操包,在新目录解压:
unzip cp2k-molecular-GW-wave296-*.zip
cd cp2k-molecular-GW-wave296
bash preview.sh
bash run.sh
preview/重画参考图,results/data/保存从原生数值表提取的所有选定轨道与迭代,plots/重画四张图,随包figures/可直接看。输出目录受保护,重跑请使用新解压目录。这里使用已分配资源内1个CPU后处理,不重新跑SCF或GW。
实际环境为CP2K2026.2双精度构建,GNU13.3、MPICH5.0.1、CUDA12.9、OpenBLAS0.3.33、ScaLAPACK2.2.3;P100与V10016G上每个原生条件1个MPI进程、1个OpenMP线程。部分步骤走CPU,这里不给出未经同条件对照的GPU加速倍数。后处理用pymatgen/2026.9.24的Python3.11、NumPy2.3.5、Matplotlib3.11.2。
native-tables/只保留实际原生输出中选出的数值表,self-energy/保留完整选定自能曲线的自有CSV,inputs/为完整输入。没有原始二进制WFN或完整运行日志。DATA/是实际使用的CP2K基组与GTH数据,许可见包内LICENSE-CP2K。
2. 先固定方法,再改积分点#
五组均为G0W0、PBE/GTH-PBE、相同结构与基组、300/50 Ry两套网格、Pade16、默认Newton准粒子方程求根,只改变:
QUADRATURE_POINTS 200
200与400点还请求保存原生自能曲线:
&GW
 PRINT_SELF_ENERGY T
&END GW
后续目录都从首个条件的匹配WFN开始,不改材料和模型来使结果“看起来更稳定”。准备与提交步骤见前一页;例如在已复制输入和seed.wfn的200点目录:
sbatch submit.sh
grep -A10 'Molecular orbital' output.log
ls G0W0_self_energy_level_*
3. 同时看全部选定轨道#
cat results/data/SUMMARY.json
cat results/data/quasiparticle-levels.csv
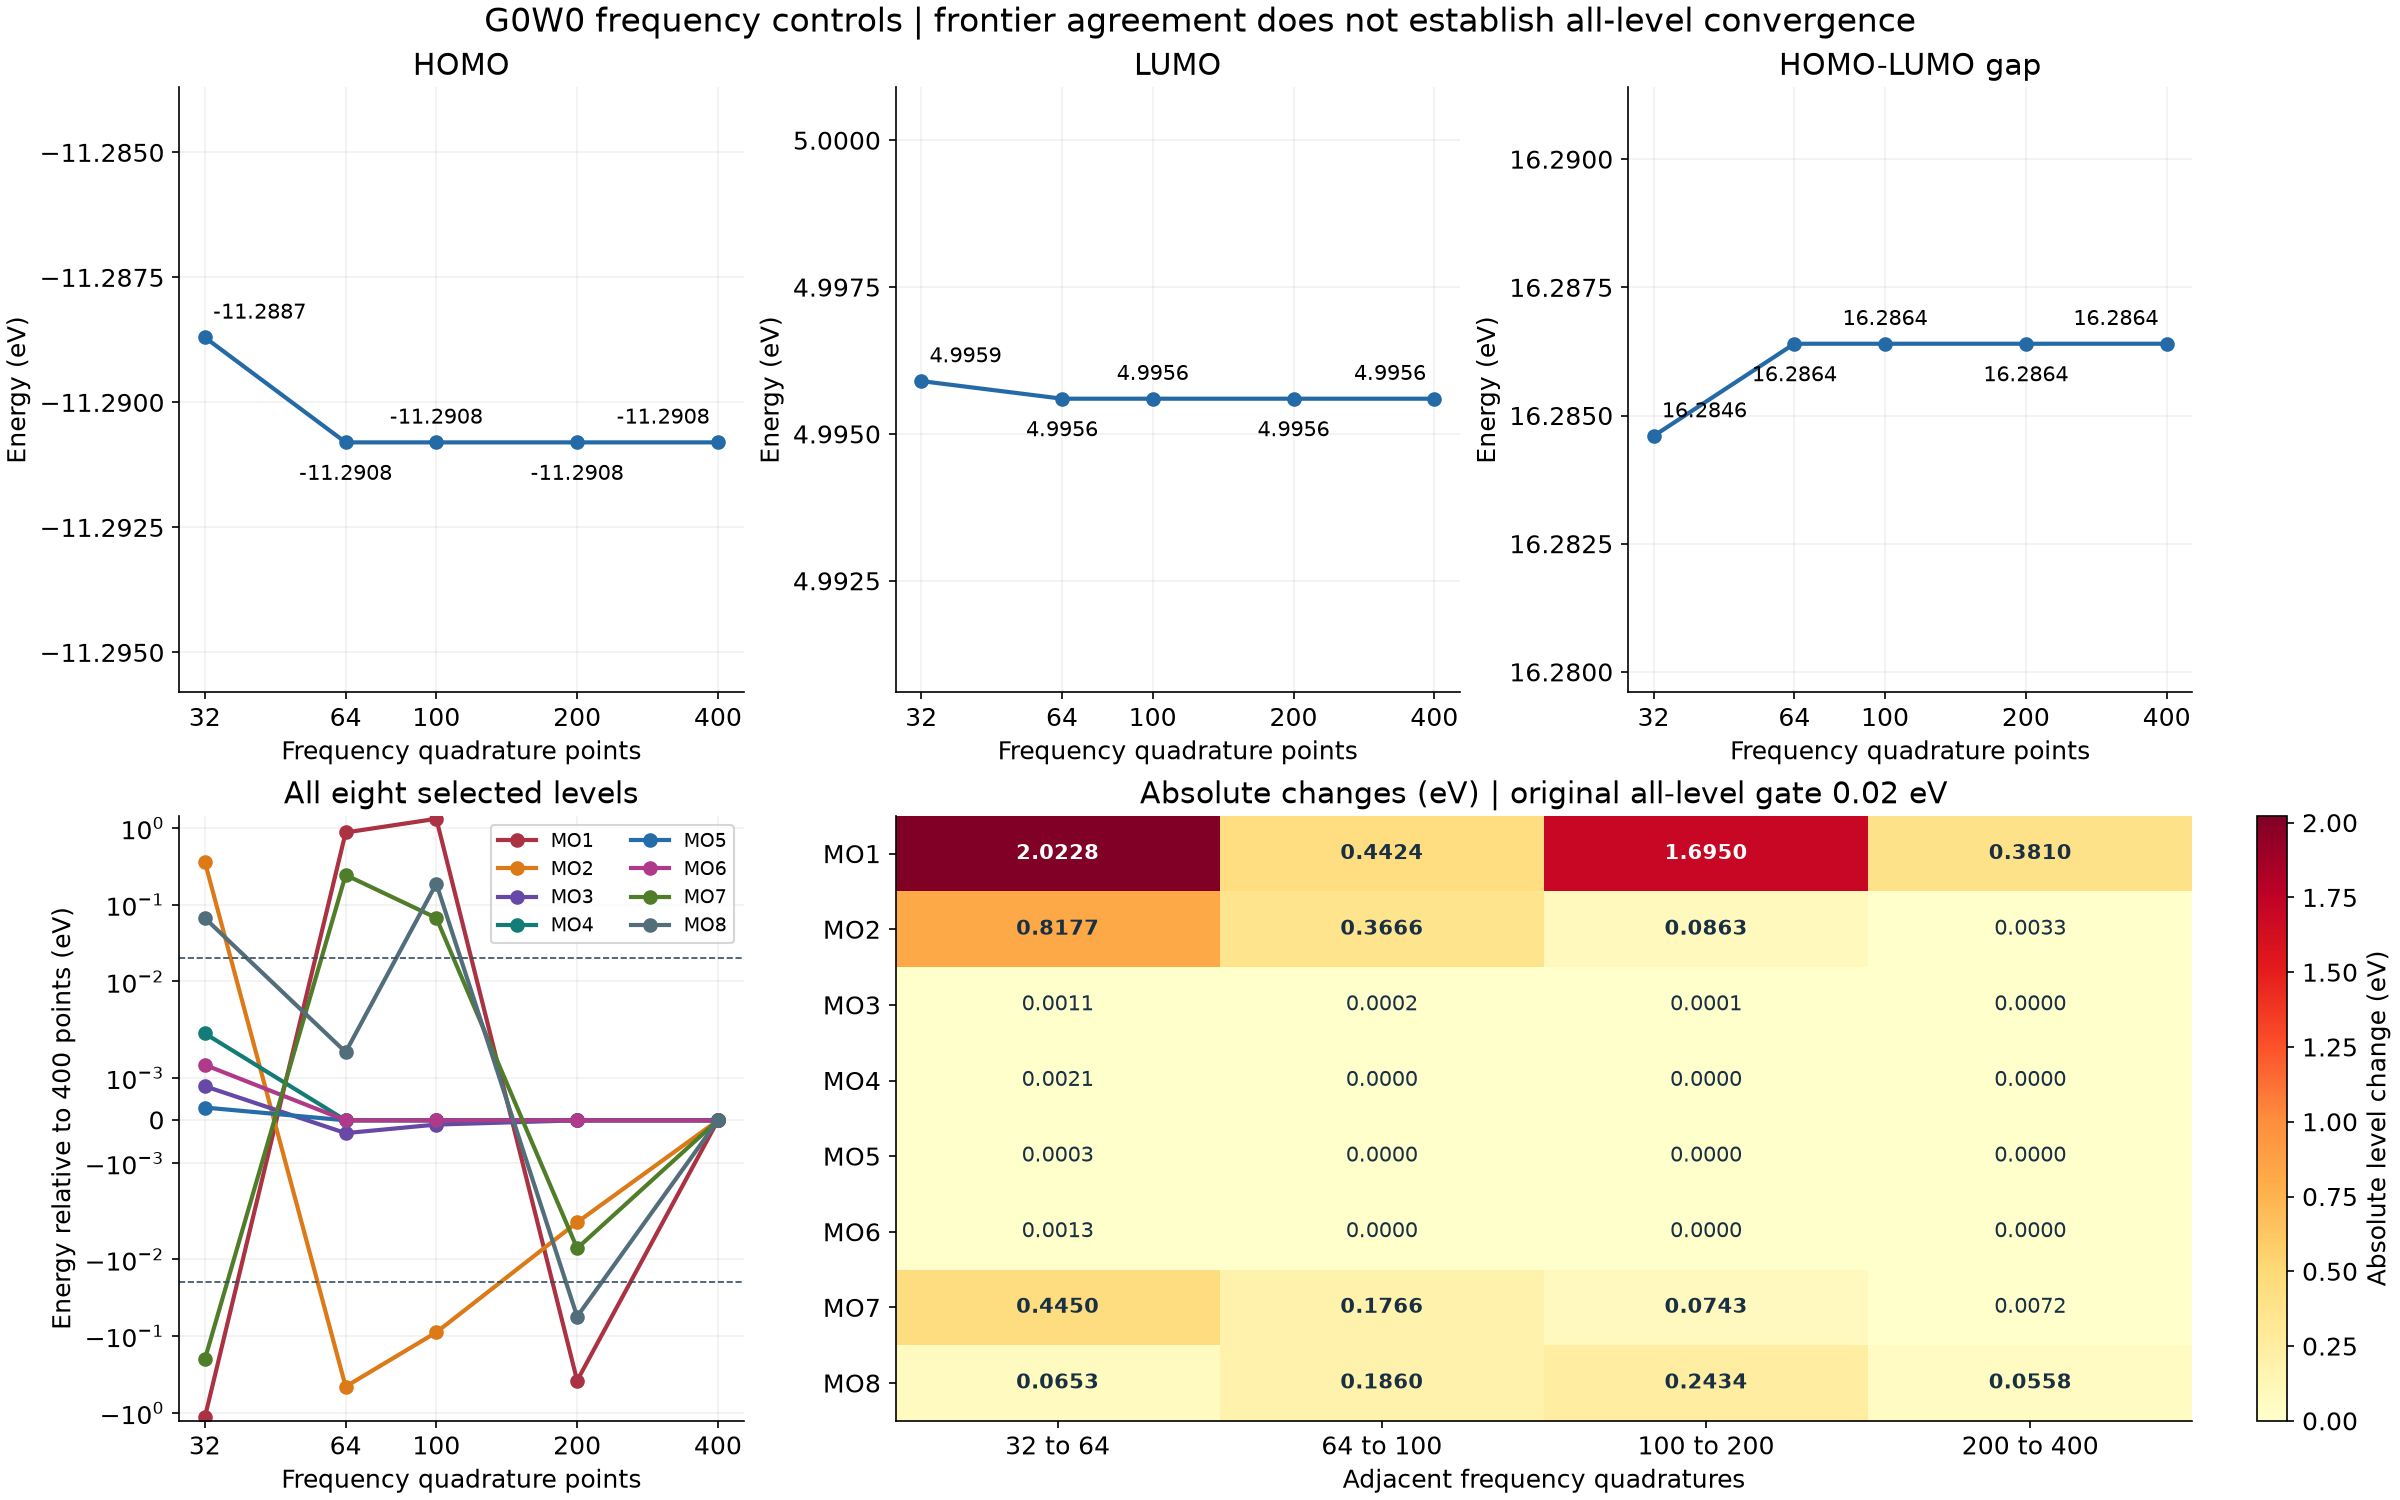
64到100点的HOMO、LUMO在原生四位小数下分别为−11.2908、+4.9956 eV,间隙均为16.2864 eV;但全部八条选定轨道中的最大变化仍为 0.4424 eV。继续到200和400点,最大相邻变化仍为 0.3810 eV,另有MO8变化约0.0558 eV,超过本例预先采用的0.02 eV全部能级标准。
因此,本例前沿能级在这组积分点数下已接近,全部选定能级仍未通过该数值检查。图中完整保留深占据价轨道和高空态的变化,不删除它们、只显示容易稳定的间隙,也不将它们误称为O1s芯能级;本例GTH赝势没有显式O1s轨道。
积分点数量只是一个数值参数。较深能级还需要检查解析延拓、求根方式、轨道/RI辅助基组和空态空间;不能只靠继续增大点数就保证结果正确。这里没有把一次局部参数变化直接归因为某一个唯一原因。
4. 用原生自能曲线查看发生了什么#
CP2K的PRINT_SELF_ENERGY在本例输出两段数值:−50到+50 eV、间隔0.01 eV的实轴Padé延拓,以及实际虚频点的原生自能和拟合值。资料包全部保留,不抽样。
ls self-energy
cat results/data/self-energy-fit-errors.csv
self-energy/为逐表CSV;results/data/self-energy-fields.npz保留全部32组实/虚频数组,可供后续分析。读一个实际表:
head self-energy/q200-MO1-real.csv
head self-energy/q200-MO1-imaginary.csv
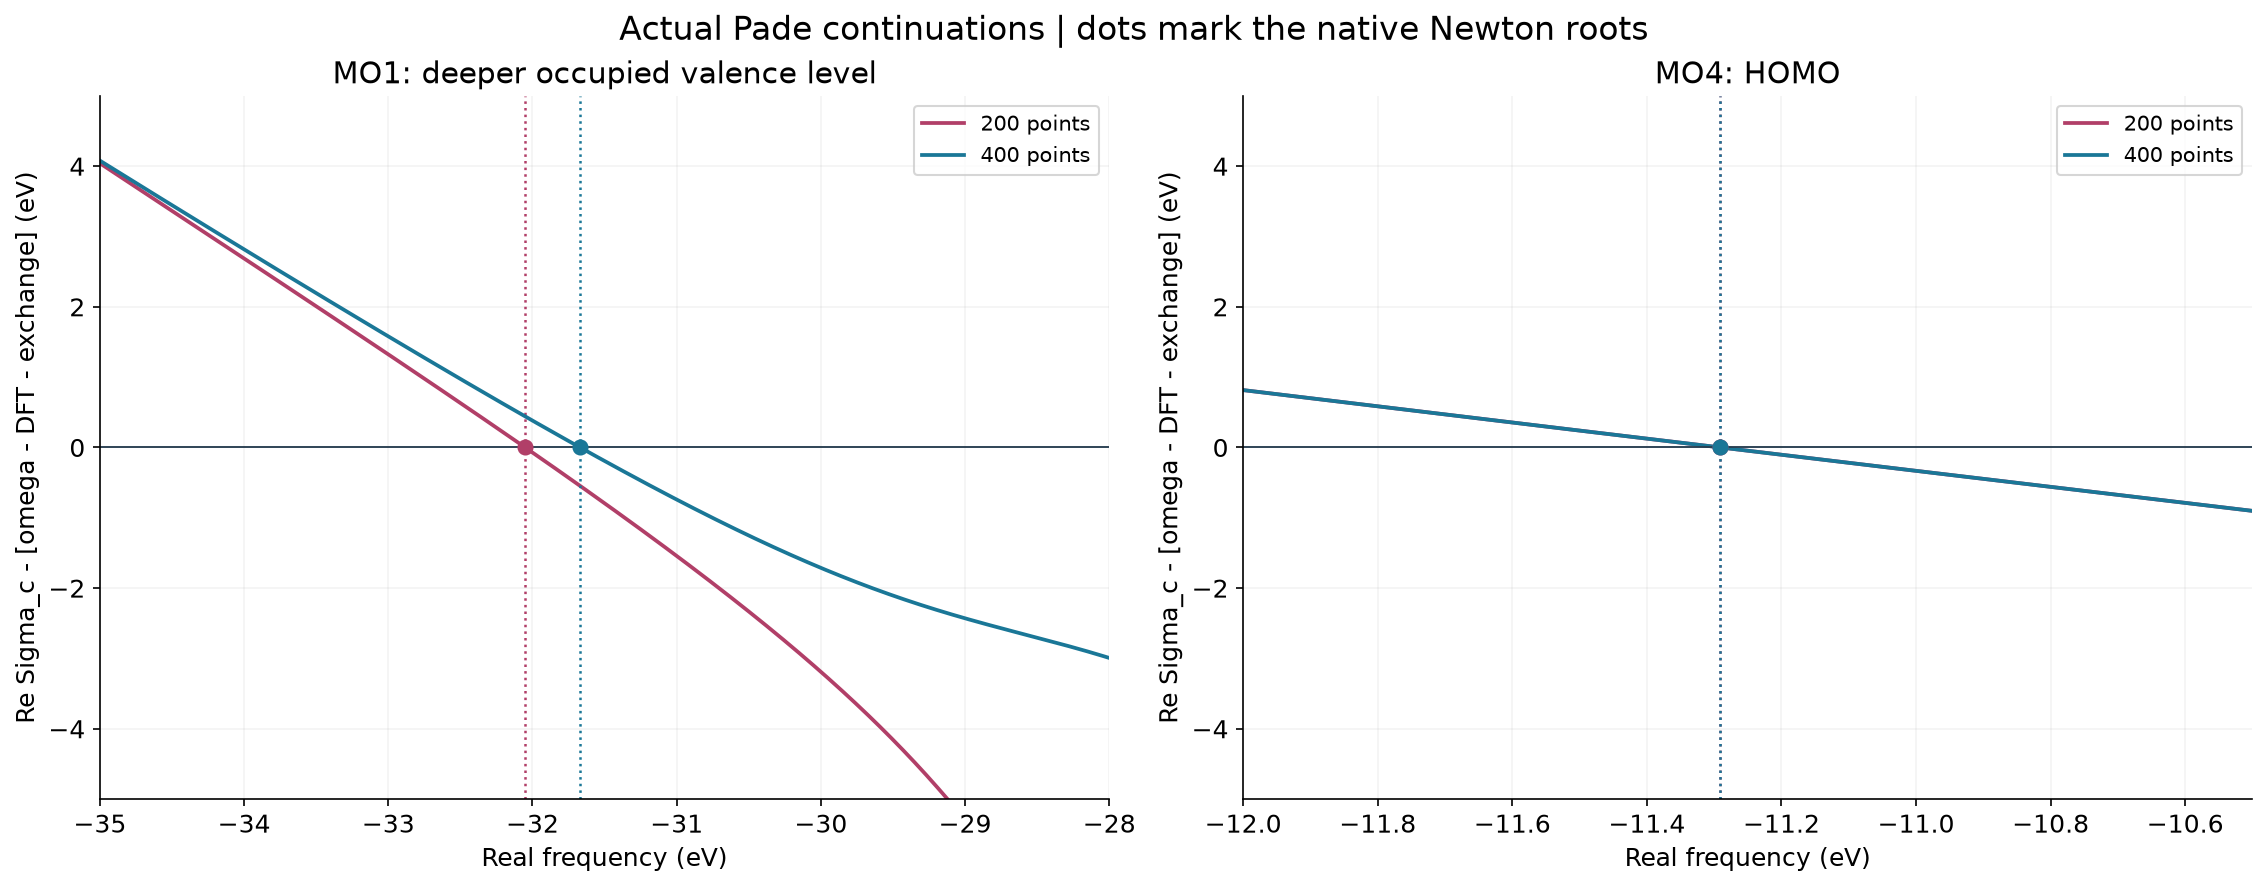
图画的是ReΣc − [ω − εDFT − (Σx−vxc)],零点与准粒子方程相关;点和虚线标出原生程序报告的根。左图MO1在两种积分点数下不同,右图HOMO几乎重合。显示窗口仅为方便看交点,完整−50到+50 eV曲线在包内;过大的离散曲线跳变处断开线段,不用连线人为构造额外零点。
这些实轴曲线本身也是Padé解析延拓结果,不是另一个独立、精确的实频参考。虚轴拟合误差小,不能单独保证远离拟合区域的实轴准粒子根可靠;不要只凭一条曲线的交点选择自己希望得到的结果。
5. 换成自己的体系时检查什么#
先明确自己需要前沿能级还是更深的价轨道,保留所有关注轨道的对照。选定合适的轨道基组、足够弥散函数与RI辅助基组;确认自旋、占据与孤立边界。然后在同一模型中逐项检查积分、拟合与求根,最后再做不同材料或方法的比较。
本例小基组用于操作教学,正能LUMO不是已验证的实验电子亲和能。输入关键字以CP2K2026.2实际源代码与包内完整输入为准,不把其他版本的名称直接复制进来。
完整输入#
water-G0W0-q200:input.inp与结构
&GLOBAL
  PRINT_LEVEL MEDIUM
  PROJECT WATER-GW
  RUN_TYPE ENERGY
  &TIMINGS
    THRESHOLD 0.01
  &END TIMINGS
&END GLOBAL

&FORCE_EVAL
  METHOD Quickstep
  &DFT
    BASIS_SET_FILE_NAME ../DATA/HFX_BASIS
    POTENTIAL_FILE_NAME ../DATA/GTH_POTENTIALS
    WFN_RESTART_FILE_NAME seed.wfn
    &MGRID
      CUTOFF 300
      REL_CUTOFF 50
    &END MGRID
    &POISSON
      PERIODIC NONE
      POISSON_SOLVER WAVELET
    &END POISSON
    &QS
      EPS_DEFAULT 1.0E-12
      EPS_PGF_ORB 1.0E-18
      METHOD GPW
    &END QS
    &SCF
      EPS_SCF 1.0E-6
      MAX_SCF 100
      SCF_GUESS RESTART
      &PRINT
        &RESTART ON
        &END RESTART
      &END PRINT
    &END SCF
    &XC
      &WF_CORRELATION
        MEMORY 200.
        NUMBER_PROC 1
        &INTEGRALS
          ERI_METHOD GPW
          &WFC_GPW
            CUTOFF 300
            REL_CUTOFF 50
          &END WFC_GPW
        &END INTEGRALS
        &RI_RPA
          QUADRATURE_POINTS 200
          &GW
            SELF_CONSISTENCY G0W0
            CORR_MOS_OCC 4
            CORR_MOS_VIRT 4
            ANALYTIC_CONTINUATION PADE
            NPARAM_PADE 16
            EPS_ITER [eV] 0.001
            PRINT_SELF_ENERGY T
            RI_SIGMA_X T
          &END GW
          &HF
            FRACTION 1.0000000
            &SCREENING
              EPS_SCHWARZ 1.0E-8
              SCREEN_ON_INITIAL_P FALSE
            &END SCREENING
          &END HF
        &END RI_RPA
      &END WF_CORRELATION
      &XC_FUNCTIONAL PBE
      &END XC_FUNCTIONAL
    &END XC
  &END DFT
  &SUBSYS
    &CELL
      ABC [angstrom] 14.0 14.0 14.0
      PERIODIC NONE
    &END CELL
    &KIND H
      BASIS_SET DZVP-GTH
      BASIS_SET RI_AUX RI_DZVP-GTH
      POTENTIAL GTH-PBE-q1
    &END KIND
    &KIND O
      BASIS_SET DZVP-GTH
      BASIS_SET RI_AUX RI_DZVP-GTH
      POTENTIAL GTH-PBE-q6
    &END KIND
    &TOPOLOGY
      COORD_FILE_FORMAT xyz
      COORD_FILE_NAME H2O_gas.xyz
      &CENTER_COORDINATES
      &END CENTER_COORDINATES
    &END TOPOLOGY
  &END SUBSYS
&END FORCE_EVAL
       3
 i =        6, E =       -17.2196938311
  O         5.9999999937        6.0000000000        5.9993806921
  H         5.9999999971        6.7653454490        6.5954871263
  H         5.9999998457        5.2346546213        6.5954872165
water-G0W0-q400:input.inp与结构
&GLOBAL
  PRINT_LEVEL MEDIUM
  PROJECT WATER-GW
  RUN_TYPE ENERGY
  &TIMINGS
    THRESHOLD 0.01
  &END TIMINGS
&END GLOBAL

&FORCE_EVAL
  METHOD Quickstep
  &DFT
    BASIS_SET_FILE_NAME ../DATA/HFX_BASIS
    POTENTIAL_FILE_NAME ../DATA/GTH_POTENTIALS
    WFN_RESTART_FILE_NAME seed.wfn
    &MGRID
      CUTOFF 300
      REL_CUTOFF 50
    &END MGRID
    &POISSON
      PERIODIC NONE
      POISSON_SOLVER WAVELET
    &END POISSON
    &QS
      EPS_DEFAULT 1.0E-12
      EPS_PGF_ORB 1.0E-18
      METHOD GPW
    &END QS
    &SCF
      EPS_SCF 1.0E-6
      MAX_SCF 100
      SCF_GUESS RESTART
      &PRINT
        &RESTART ON
        &END RESTART
      &END PRINT
    &END SCF
    &XC
      &WF_CORRELATION
        MEMORY 200.
        NUMBER_PROC 1
        &INTEGRALS
          ERI_METHOD GPW
          &WFC_GPW
            CUTOFF 300
            REL_CUTOFF 50
          &END WFC_GPW
        &END INTEGRALS
        &RI_RPA
          QUADRATURE_POINTS 400
          &GW
            SELF_CONSISTENCY G0W0
            CORR_MOS_OCC 4
            CORR_MOS_VIRT 4
            ANALYTIC_CONTINUATION PADE
            NPARAM_PADE 16
            EPS_ITER [eV] 0.001
            PRINT_SELF_ENERGY T
            RI_SIGMA_X T
          &END GW
          &HF
            FRACTION 1.0000000
            &SCREENING
              EPS_SCHWARZ 1.0E-8
              SCREEN_ON_INITIAL_P FALSE
            &END SCREENING
          &END HF
        &END RI_RPA
      &END WF_CORRELATION
      &XC_FUNCTIONAL PBE
      &END XC_FUNCTIONAL
    &END XC
  &END DFT
  &SUBSYS
    &CELL
      ABC [angstrom] 14.0 14.0 14.0
      PERIODIC NONE
    &END CELL
    &KIND H
      BASIS_SET DZVP-GTH
      BASIS_SET RI_AUX RI_DZVP-GTH
      POTENTIAL GTH-PBE-q1
    &END KIND
    &KIND O
      BASIS_SET DZVP-GTH
      BASIS_SET RI_AUX RI_DZVP-GTH
      POTENTIAL GTH-PBE-q6
    &END KIND
    &TOPOLOGY
      COORD_FILE_FORMAT xyz
      COORD_FILE_NAME H2O_gas.xyz
      &CENTER_COORDINATES
      &END CENTER_COORDINATES
    &END TOPOLOGY
  &END SUBSYS
&END FORCE_EVAL
       3
 i =        6, E =       -17.2196938311
  O         5.9999999937        6.0000000000        5.9993806921
  H         5.9999999971        6.7653454490        6.5954871263
  H         5.9999998457        5.2346546213        6.5954872165