
VASP 全电子密度与键临界点
H2全电子密度、VTST相加、Critic2原生临界点与梯度路径,完整输入、单位和网格实算对照。
阅读本篇目录
用VASP算出电子密度后,想知道原子之间是否存在密度梯度路径、键临界点在哪里,可以交给Critic2继续分析。本例使用集群实际计算的H2全电子重构密度,完成从输入、提交、密度相加到临界点、单位与图片的流程。
1. 下载实例,先看图再重画#
下载H2全电子密度与QTAIM实操包,在新目录解压:
unzip vasp-H2-QTAIM-wave297-*.zip
cd vasp-H2-QTAIM-wave297
bash preview.sh
bash run.sh
preview/重画参考图;bash run.sh从真实全网格数值重建CUBE,实际运行三次Critic2,再提取和画图。work/保存新的CUBE与Critic2输出,results/data/为表格和全部选定数值,plots/为重画的三张图,随包figures/可直接查看。输出目录受保护,重复运行请使用新解压目录。
这一步使用已分配资源内1个CPU后处理,不重新运行VASP。数值包保存完整的120³、144³、192³选定密度,没有抽样或强制归一化;不含POTCAR、WAVECAR或原始完整VASP输出。生成的CUBE与本例用于分析的源CUBE逐字一致。
2. 准备结构与全电子密度#
本例几何取自已有气相H2优化,H–H约0.7501 Å,15 Å立方真空盒。后续密度使用VASP6.6.1 GPU/HDF5固定结构单点:PBE、PAW PBE64、550 eV、EDIFF=1E−6、Gamma单点,V10016G、1个MPI进程和1个OpenMP线程。GPU构建环境为NVHPC25.3、CUDA12.8及配套HPC-X;Critic2 1.4为GCC/GFortran13.3的CPU构建。VTST1040是Perl脚本,不需要编译;包内ASE3.29.0/NumPy/绘图使用pymatgen/2026.9.24环境。
自己的体系先优化结构,再做一致参数的静态密度。关键设置:
IBRION = -1
NSW = 0
LCHARG = .TRUE.
LAECHG = .TRUE.
NGXF = 192
NGYF = 192
NGZF = 192
AECCAR0为冻结芯密度,AECCAR2为重构的价电子密度;全电子参考为两者之和。H在这里没有冻结芯电子,因此全电子总数和价电子总数都是2。对于其他元素,不能将全电子积分人口直接减POTCAR的ZVAL;原子净电荷还要配套所用分区和电子计数定义。
mkdir H2-density
cp inputs/H2-request192-actual192/INCAR H2-density/
cp inputs/H2-request192-actual192/POSCAR H2-density/
cp inputs/H2-request192-actual192/KPOINTS H2-density/
cd H2-density
# 按H元素准备本人有权使用的POTCAR
本例192³输入读取前一条件的匹配WAVECAR。如果已有同结构、晶胞、基组和PAW的收敛波函数,将其复制到计算目录;首次独立计算没有该文件时,在INCAR中将ISTART改为0、ICHARG改为2,再提交。
保存下面的submit.sh后提交。核时模板使用V10016G分区;套餐用户通过yskit生成自己可用分区的模板,保留一致的输入参数:
#!/bin/bash
#SBATCH --partition=gpu-8v100-16g-hs
#SBATCH --ntasks=1
#SBATCH --cpus-per-task=1
#SBATCH --gres=gpu:v100-16g:1
#SBATCH --time=00:20:00
source /etc/profile
module purge
module load vasp/6.6.1-v100-hdf5
export OMP_NUM_THREADS=1
ulimit -s unlimited
mpirun --bind-to none -np 1 vasp_std > vasp.log
sbatch submit.sh
tail vasp.log
ls AECCAR0 AECCAR2 CHGCAR
不要只按INCAR中要求的值给网格命名。本例第一份输入要求96³,程序按照基组与FFT要求实际提高为120³;另两份实际为144³、192³。可检查原生输出:
grep 'dimension x,y,z' OUTCAR
后面的表格和图片一律使用真实的120³/144³/192³。
3. 用VTST相加,再让Critic2读取#
VASP完成后,在已分配资源中执行:
module load vtstscripts/1040 critic2/1.4
chgsum.pl AECCAR0 AECCAR2
mv CHGCAR_sum density.CHGCAR
把以下内容保存为qtaim.cri:
molecule density.CHGCAR
units bohr
load density.CHGCAR smoothrho
reference 1
auto
cpreport cps.json
cpreport bonds.xyz graph
critic2 qtaim.cri > qtaim.cro
tail qtaim.cro
ls cps.json bonds.xyz
这里先明确加载真实VASP密度,并设置reference 1,随后AUTO搜索这一密度的非核临界点。没有使用默认的原子密度叠加来代替DFT密度。SMOOTHRHO用于网格电子密度的平滑插值,本版本采用默认NENV=512。
这条VTST+Critic2直接读取VASP文件的路线已在本例最细网格实际执行;资料包采用ASE把同一完整密度转成CUBE的路线,两者临界点密度的相对差约6.7E−8。两条路线都保留原始电子数,没有把密度调成自己希望的值。关于输入参见Critic2标量场与分子结构。
4. 读键临界点与梯度路径#
python - <<'PYCODE'
import json
a = json.load(open('cps.json'))
print('坐标单位:', a['units'])
for cp in a['critical_points']['nonequivalent_cps']:
    if not cp['is_nucleus'] and cp['signature'] == -1:
        print('BCP密度:', cp['field'])
        print('Laplacian:', cp['laplacian'])
        print('Hessian:', cp['hessian_eigenvalues'])
PYCODE
本例找到两个核和一个H–H键临界点。该点Hessian有两个负本征值、一个正本征值,即(3,−1)鞍点;沿键方向与垂直键方向的曲率符号不同。
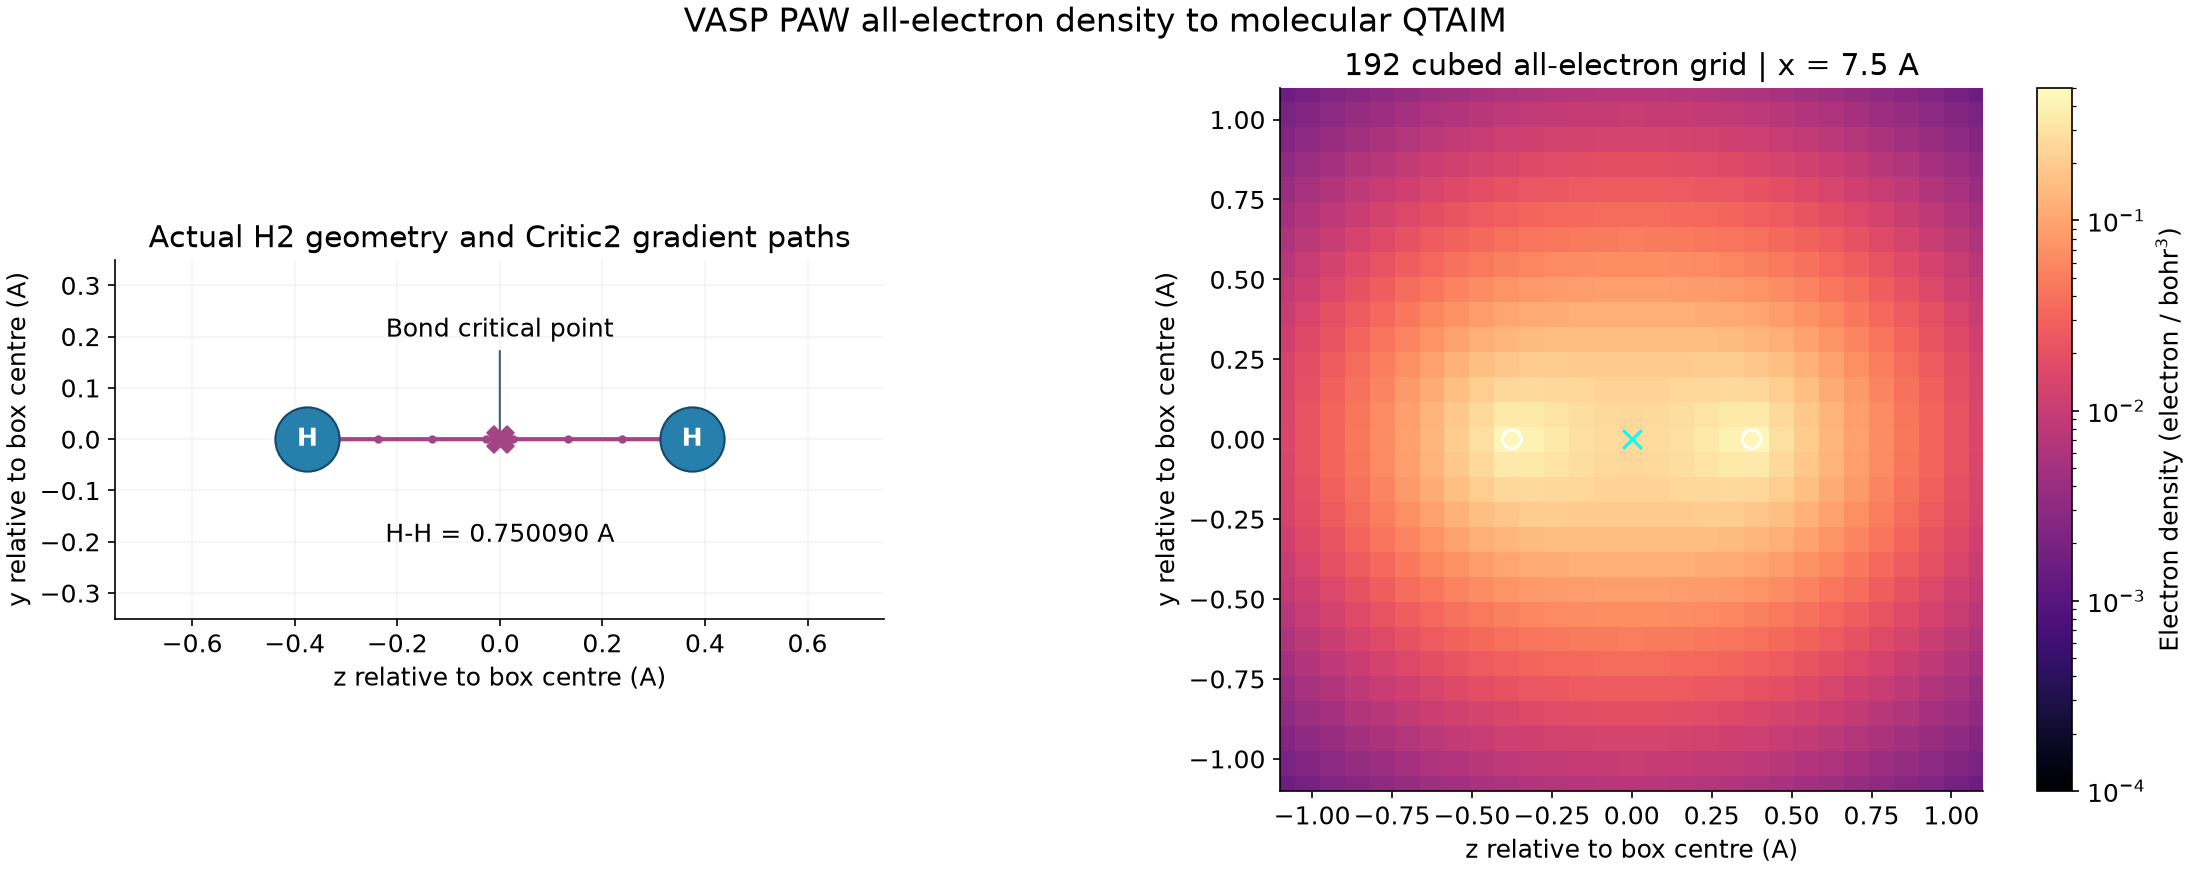
左图路径点来自Critic2实际导出;右图为x=7.5 Å平面,保留原网格采样,显示区域取原子附近。颜色是电子密度而不是轨道相位;对数色标下非正值仅不显示,下载数据保持原值。
本输入中CPREPORT JSON的坐标为Bohr,密度为electron/bohr³、Hessian和Laplacian为electron/bohr⁵。bonds.xyz的路径坐标按XYZ格式为Å,不能再按JSON单位缩放一次。包内脚本分别处理这两种长度约定。
5. 检查总电子数,再看网格敏感性#
在资料包根目录提取后的表格:
cat results/data/H2-QTAIM.csv
| 实际网格 | 全电子积分 | BCP密度 / e·bohr⁻³ | BCP Laplacian / e·bohr⁻⁵ |
|---|---|---|---|
| 120³(原要求96³) | 2.00162584 | 0.26526180 | −1.318141 |
| 144³ | 2.00011375 | 0.26526230 | −1.308049 |
| 192³ | 2.00012829 | 0.26526210 | −1.316321 |
最细网格相对2电子的误差约1.28E−4,满足本例0.001电子的积分检查。粗120³的误差约0.001626,表中保留原数,没有分摊误差或强制归一化。
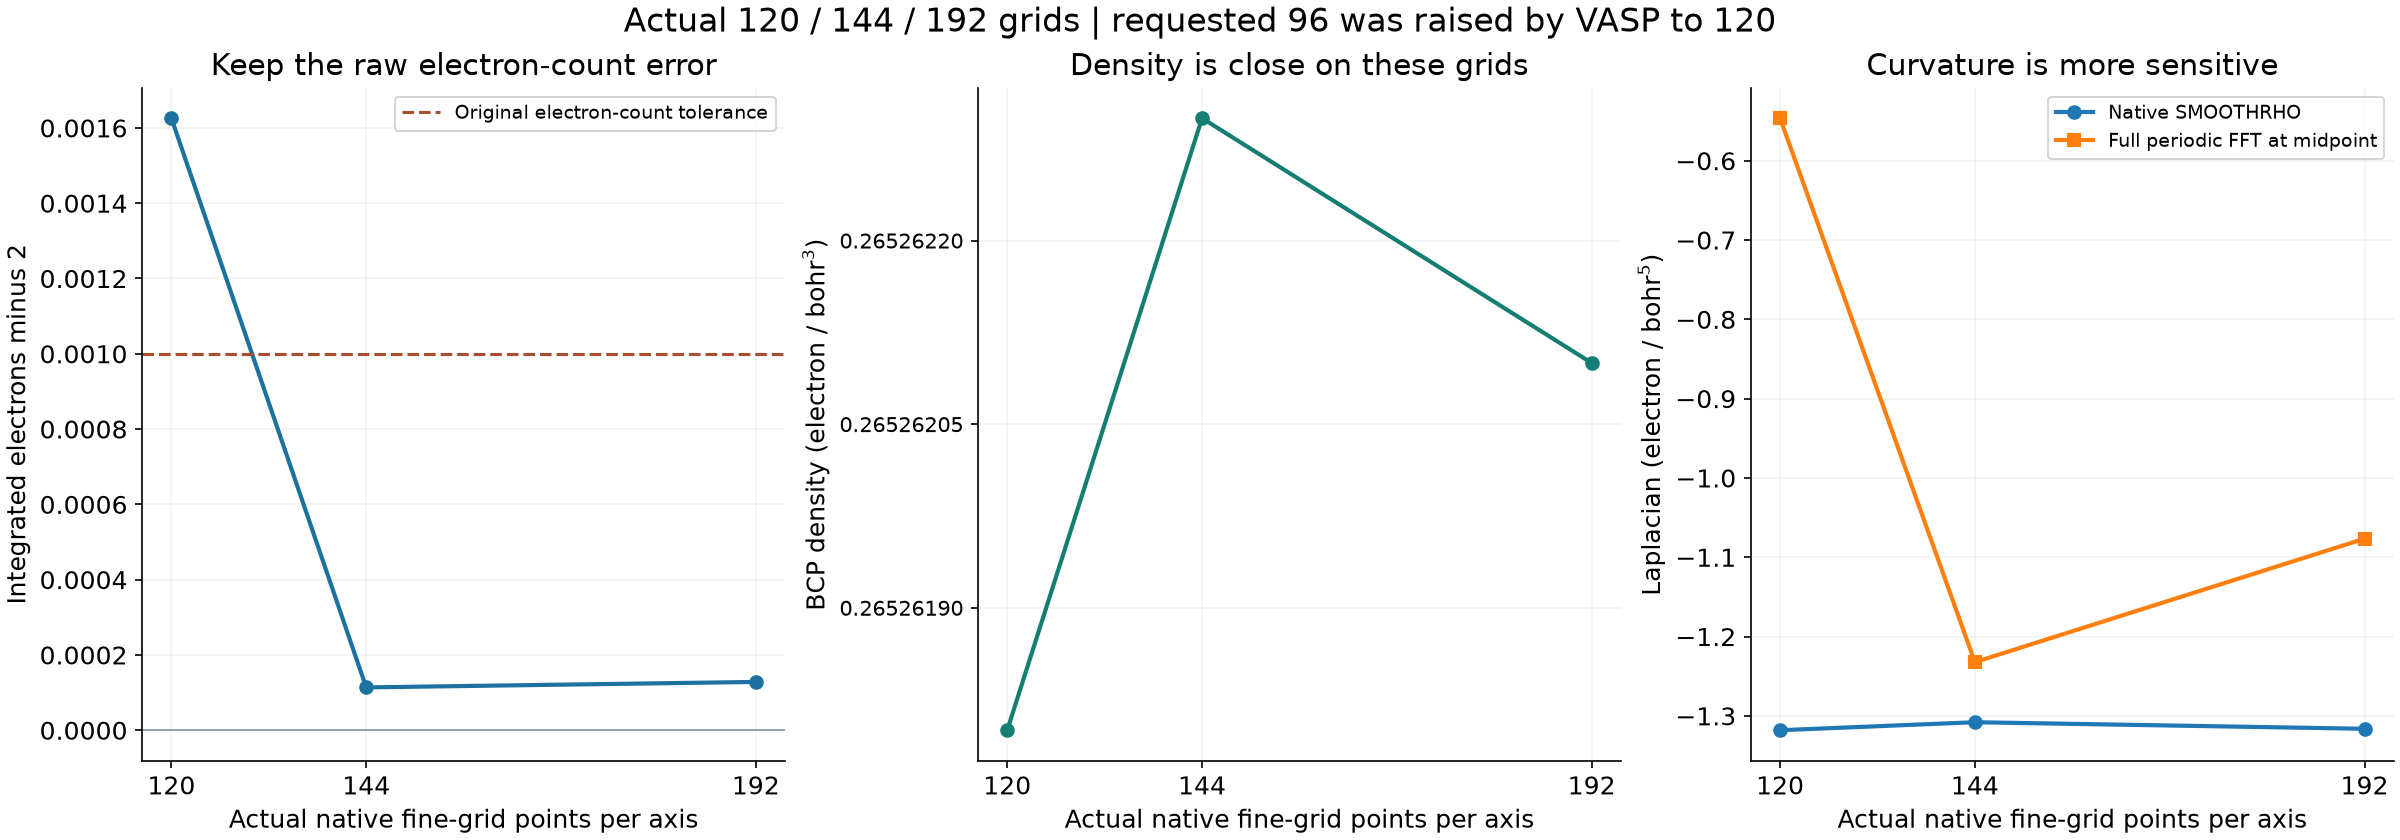
BCP密度在这些网格中很接近,Laplacian更敏感。图中另外保留完整周期网格的独立傅里叶导数:它与SMOOTHRHO是不同的插值描述,不要求人为对齐。比较自己的不同结构时应保持相同密度定义、网格与插值设置;对二阶导数,需要继续做针对性的精度检查。
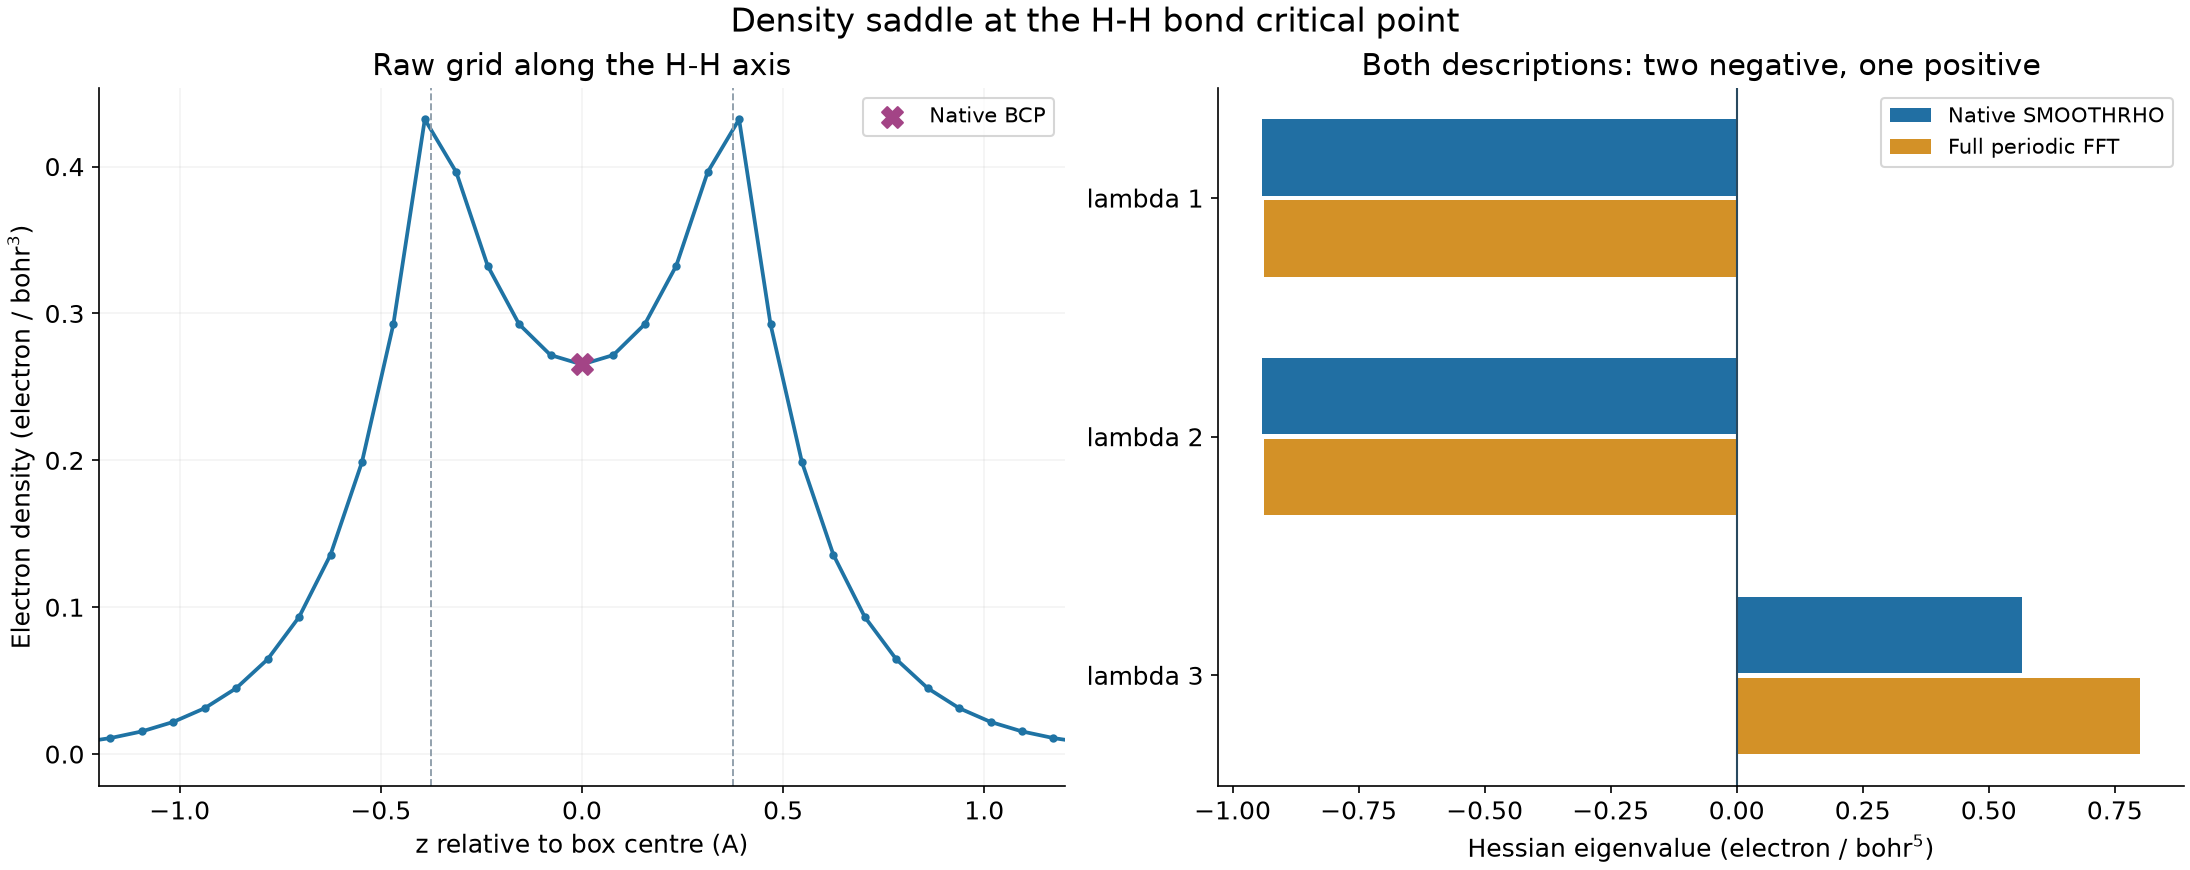
临界点和梯度路径描述密度的拓扑特征。定量键能需要另按一致方法计算能量差;成键趋势也可以结合COHP和原子电荷、实际ELF例子与NCI弱相互作用分别讨论。
完整192³输入#
其余两份输入保存在包内inputs/,网格要求分别为96与144;实际输出大小以程序为准。
INCAR:完整实算输入
SYSTEM=H2 PAW AE density 192
ENCUT=550
PREC=Accurate
EDIFF=1E-6
NELM=120
ALGO=Normal
ISMEAR=0
SIGMA=0.05
ISPIN=1
ISYM=0
LREAL=.FALSE.
LASPH=.TRUE.
LWAVE=.TRUE.
LCHARG=.TRUE.
LAECHG=.TRUE.
LH5=.FALSE.
NBANDS=8
NSIM=1
NGXF=192
NGYF=192
NGZF=192
NSW=0
IBRION=-1
ISTART=1
ICHARG=0
POSCAR:完整实算输入
H2 isolated singlet
   1.00000000000000
    15.0000000000000000    0.0000000000000000    0.0000000000000000
     0.0000000000000000   15.0000000000000000    0.0000000000000000
     0.0000000000000000    0.0000000000000000   15.0000000000000000
   H
     2
Direct
  0.4999999999999780  0.4999999999999807  0.4749967658946567
  0.5000000000000220  0.5000000000000193  0.5250032341053433
KPOINTS:完整实算输入
Gamma molecule
0
Gamma
1 1 1
0 0 0