
MACE分子属性:准备偶极与极化率标签
用真实H₂O单点与有限电场计算,准备能量、力、偶极和极化率数据,明确单位及数据拆分。
阅读本篇目录
MACE除了能量和力,还可以学习分子偶极和极化率。本组教程从标签开始,再分别训练偶极模型、偶极–极化率模型及能量–偶极模型。标签来自鸢算科技集群实际完成的 CP2K2026.2 PBE/GTH/DZVP计算,模型使用 MACE0.3.16,并通过ASE3.29读取。
1 下载并查看结构与标签#
下载本组完整输入、真实DFT标签、三个教学模型、轨迹和绘图脚本。
python3 -m zipfile -e mace-response-practical-wave315-*.zip .
cd mace-response-practical
bash run.sh
bash run.sh从保存的数值生成results/figures/下五张图,不重复DFT、训练或MD。以下Python操作在mace/0.3.16环境中执行;推断、训练与动力学请在已分配的计算资源内运行,登录节点用于编辑和提交。
module purge
module load mace/0.3.16
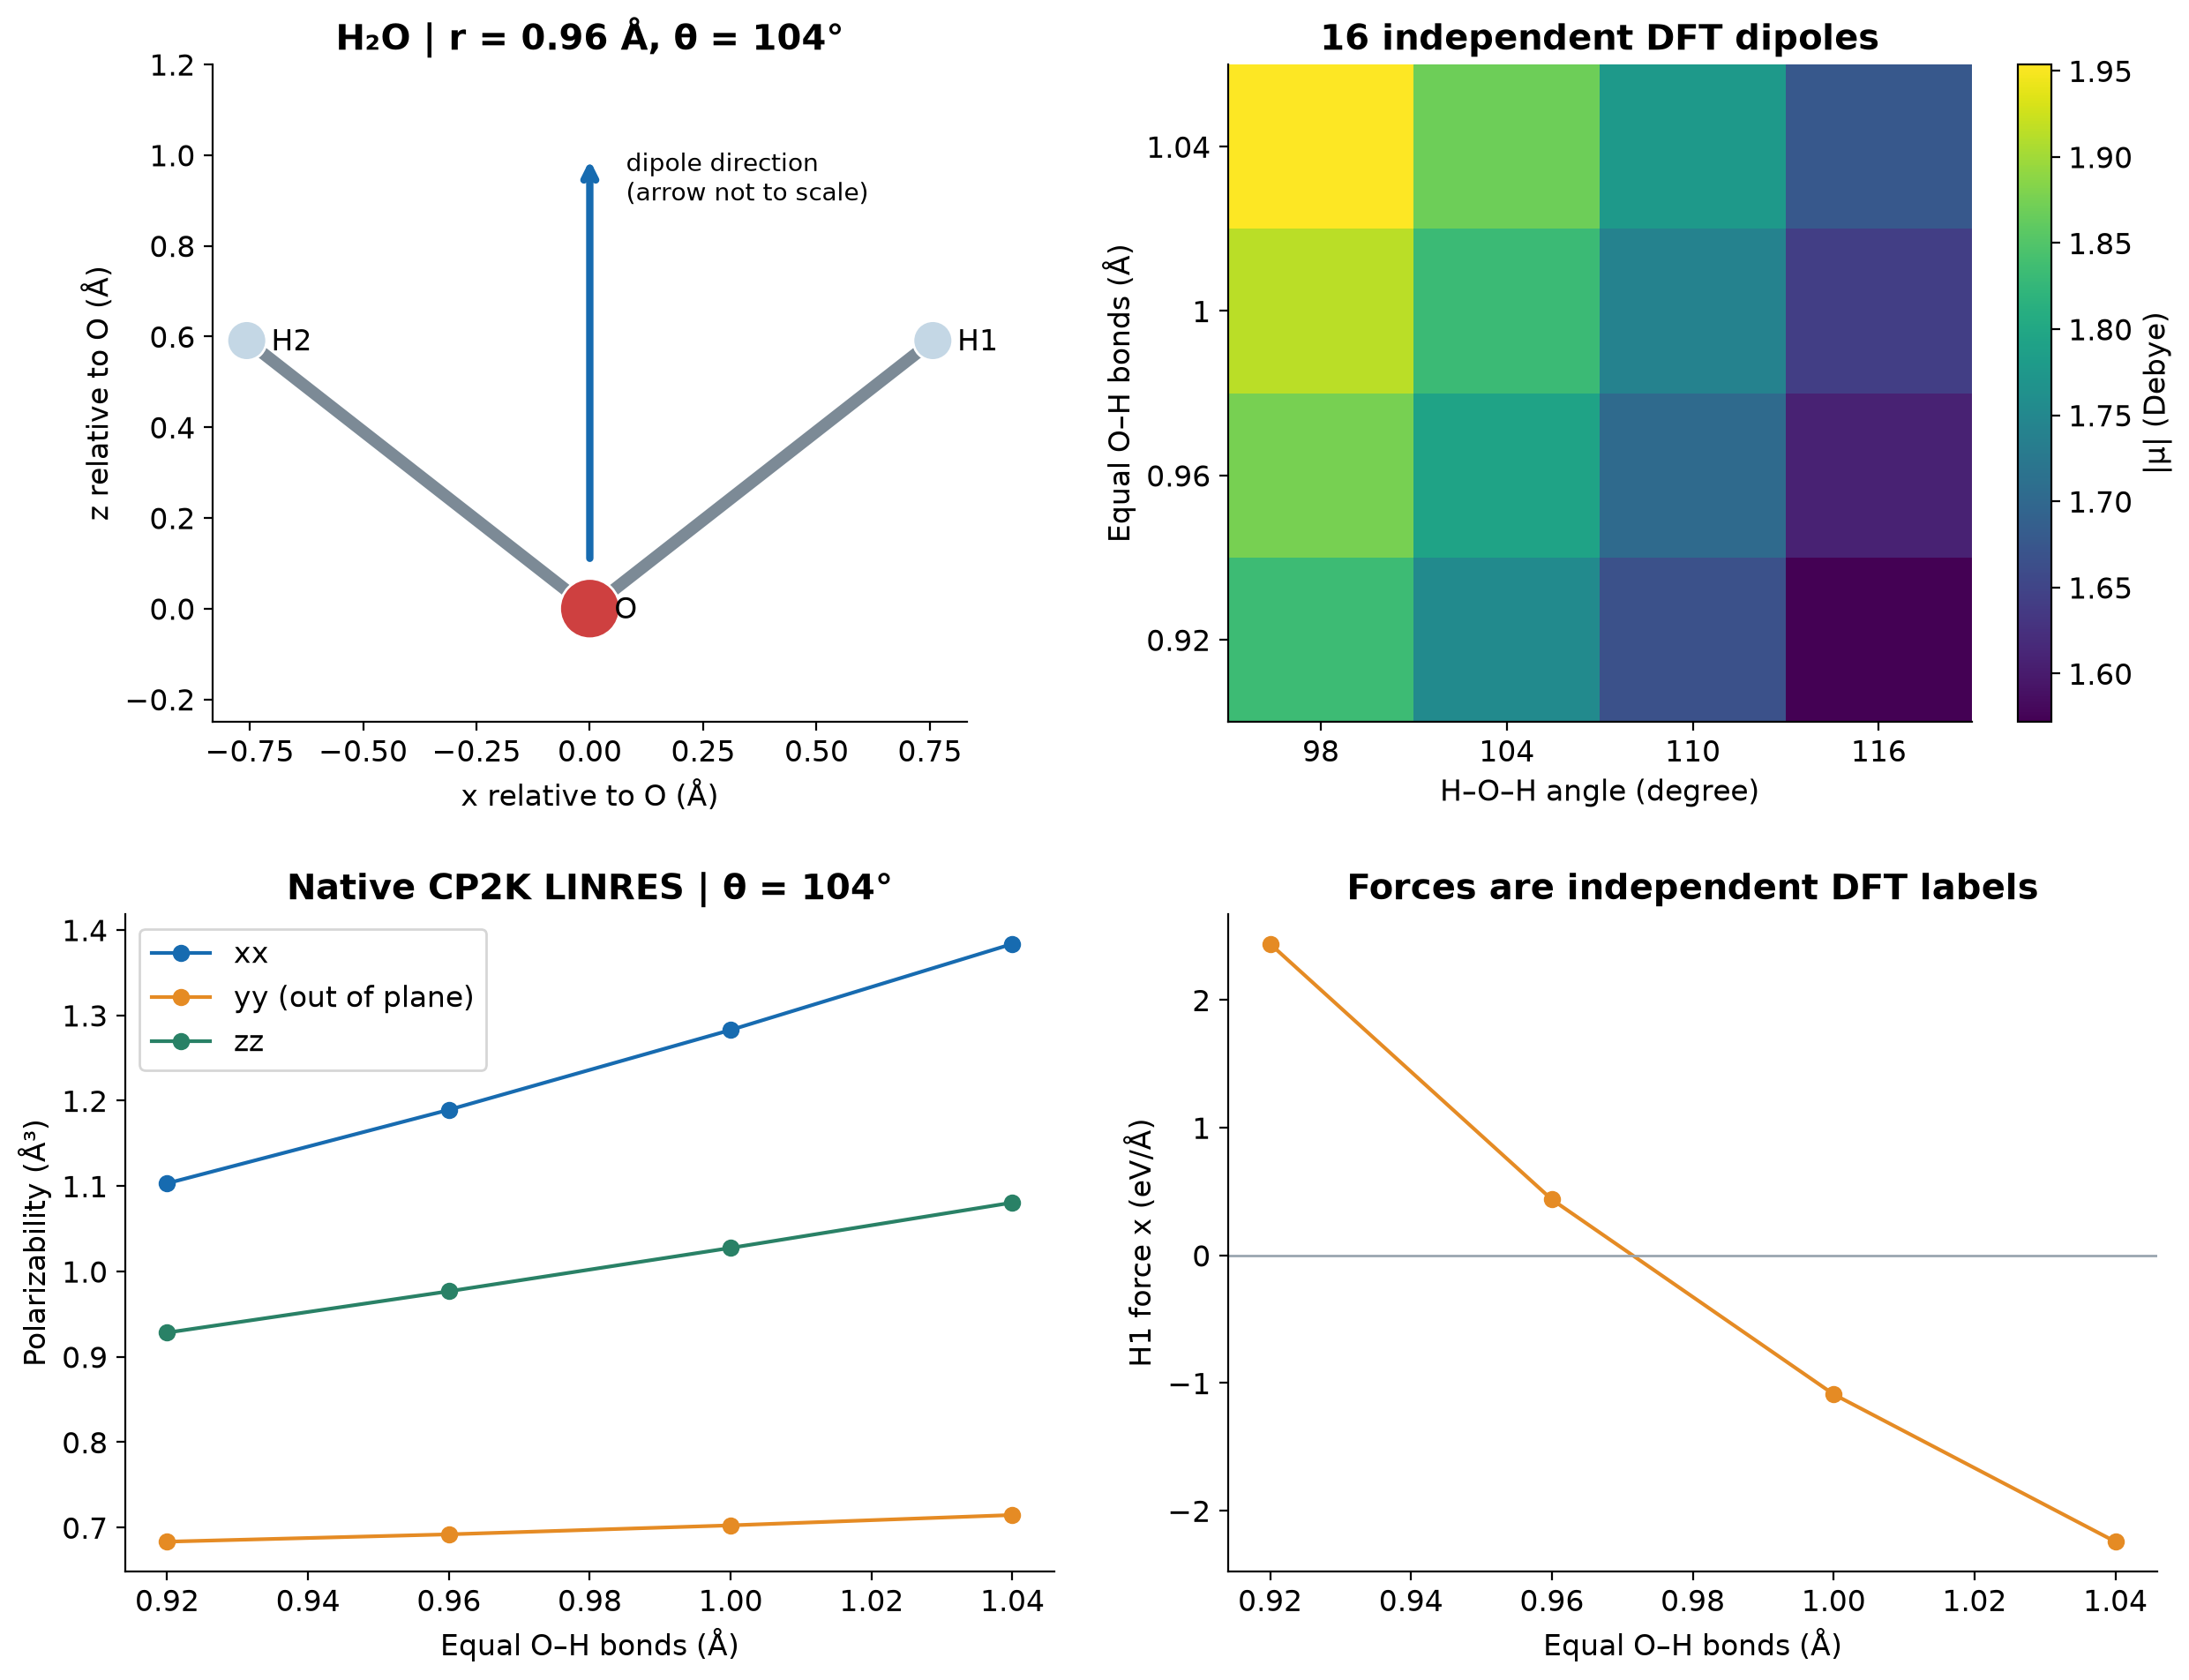
本例16种中性孤立H₂O构型:两根O–H键等长,键长取0.92、0.96、1.00、1.04 Å,夹角取98、104、110、116°。每个构型都得到能量、三个原子的全力向量、总偶极和完整3×3极化率张量。另有12次有限电场、4次原子位移计算用于独立差分,不进入训练集。
2 第一步:准备一份完整DFT输入#
inputs/geom-05-zero/input.inp的完整内容如下。它是固定结构单点,不会自动优化原子,也不优化晶胞:
&GLOBAL
 PROJECT response
 RUN_TYPE ENERGY_FORCE
 PRINT_LEVEL MEDIUM
&END GLOBAL
&FORCE_EVAL
 METHOD QS
 &DFT
  &PRINT
   &MOMENTS ON
    PERIODIC .FALSE.
    REFERENCE COM
   &END MOMENTS
  &END PRINT
  BASIS_SET_FILE_NAME ../../DATA/BASIS_MOLOPT
  POTENTIAL_FILE_NAME ../../DATA/GTH_POTENTIALS
  &QS
   EPS_DEFAULT 1.0E-12
  &END QS
  &MGRID
   CUTOFF 600
   REL_CUTOFF 50
  &END MGRID
  &SCF
   EPS_SCF 1.0E-8
   MAX_SCF 100
   SCF_GUESS ATOMIC
   &OT
    MINIMIZER DIIS
    PRECONDITIONER FULL_SINGLE_INVERSE
   &END OT
  &END SCF
  &XC
   &XC_FUNCTIONAL PBE
   &END XC_FUNCTIONAL
  &END XC
  &POISSON
   PERIODIC NONE
   POISSON_SOLVER MT
  &END POISSON
 &END DFT
 &SUBSYS
  &CELL
   ABC 12 12 12
   PERIODIC NONE
  &END CELL
  &COORD
  O 6.000000000000 6.000000000000 6.000000000000
  H 6.756490323462 6.000000000000 6.591035016313
  H 5.243509676538 6.000000000000 6.591035016313
  &END COORD
  &KIND O
   BASIS_SET DZVP-MOLOPT-SR-GTH
   POTENTIAL GTH-PBE-q6
  &END KIND
  &KIND H
   BASIS_SET DZVP-MOLOPT-SR-GTH
   POTENTIAL GTH-PBE-q1
  &END KIND
 &END SUBSYS
 &PRINT
  &FORCES ON
  &END FORCES
 &END PRINT
 &PROPERTIES
  &LINRES
   EPS 1.0E-8
   MAX_ITER 100
   PRECONDITIONER FULL_SINGLE_INVERSE
   &POLAR ON
    DO_RAMAN .TRUE.
    PERIODIC_DIPOLE_OPERATOR .FALSE.
   &END POLAR
  &END LINRES
 &END PROPERTIES
&END FORCE_EVAL
12 Å是计算盒边长,分子不周期;POISSON PERIODIC NONE与MT边界共同处理孤立体系。CUTOFF 600、REL_CUTOFF 50单位为Ry,EPS_SCF 1e-8控制电子自洽。LINRES/POLAR计算静态电子极化率,这不是有限温度介电常数,也不含核振动响应。基组和赝势参考数据已放在DATA/,输入从实际计算目录用../../DATA读取。
先查看附件已有结果,再按需要提交新的单点:
cat inputs/geom-05-zero/input.inp
sbatch new-dft.slurm geom-05-zero
# 作业结束后
rg 'SCF run converged|Polarizability tensor|PROGRAM ENDED' cases/geom-05-zero/output.log
new-dft.slurm加载cp2k/2026.2-p100,申请一张P100及两个CPU线程。实际执行命令是cp2k.psmp -i input.inp -o output.log。脚本拒绝覆盖已有同名计算目录;需要再做不同设置时,另存新目录和新输入。
3 第二步:把原生单位转成训练单位#
| 标签 | CP2K原生量 | 本例写入extXYZ |
|---|---|---|
| 能量 | Hartree | REF_energy,eV/整个分子 |
| 原子力 | Hartree/Bohr | REF_forces,eV/Å |
| 总偶极 | Debye | REF_dipole,e·Å,三个分量 |
| 极化率 | 原子单位 | REF_polarizability,ų,完整3×3 |
采用同版本CP2K原生CODATA2006常数:1 Hartree=27.2113838565563 eV,1 Bohr=0.52917720859 Å,1原子偶极单位=2.5417462288785617 Debye。因此本数据1 e·Å=4.803204271875351 Debye。极化率由原子单位乘Bohr³转成ų。不要把Debye数直接写入这里的e·Å标签,也不要期待模型自动推断单位。
查看标签和拆分,不需重新算DFT:
head -n 5 qualified/data/train.xyz
cat qualified/data/SPLIT.json
python - <<'PYCODE'
from ase.io import read
frames = read('qualified/data/all.xyz', ':')
a = frames[5]
print(a.info['REF_energy'])
print(a.arrays['REF_forces'])
print(a.info['REF_dipole'])
print(a.info['REF_polarizability'])
PYCODE
构型5的参考能量为−468.56645399746344 eV/分子,偶极主要沿z、大小约1.793129 Debye;极化率对角为1.1893882635、0.6920594778、0.9767916923 ų。分子在xz平面,y是面外方向。微小非对角量与张量反对称数值残差均保留,不用事后对称化修改原始标签。
4 第三步:用有限电场检查标签方向与符号#
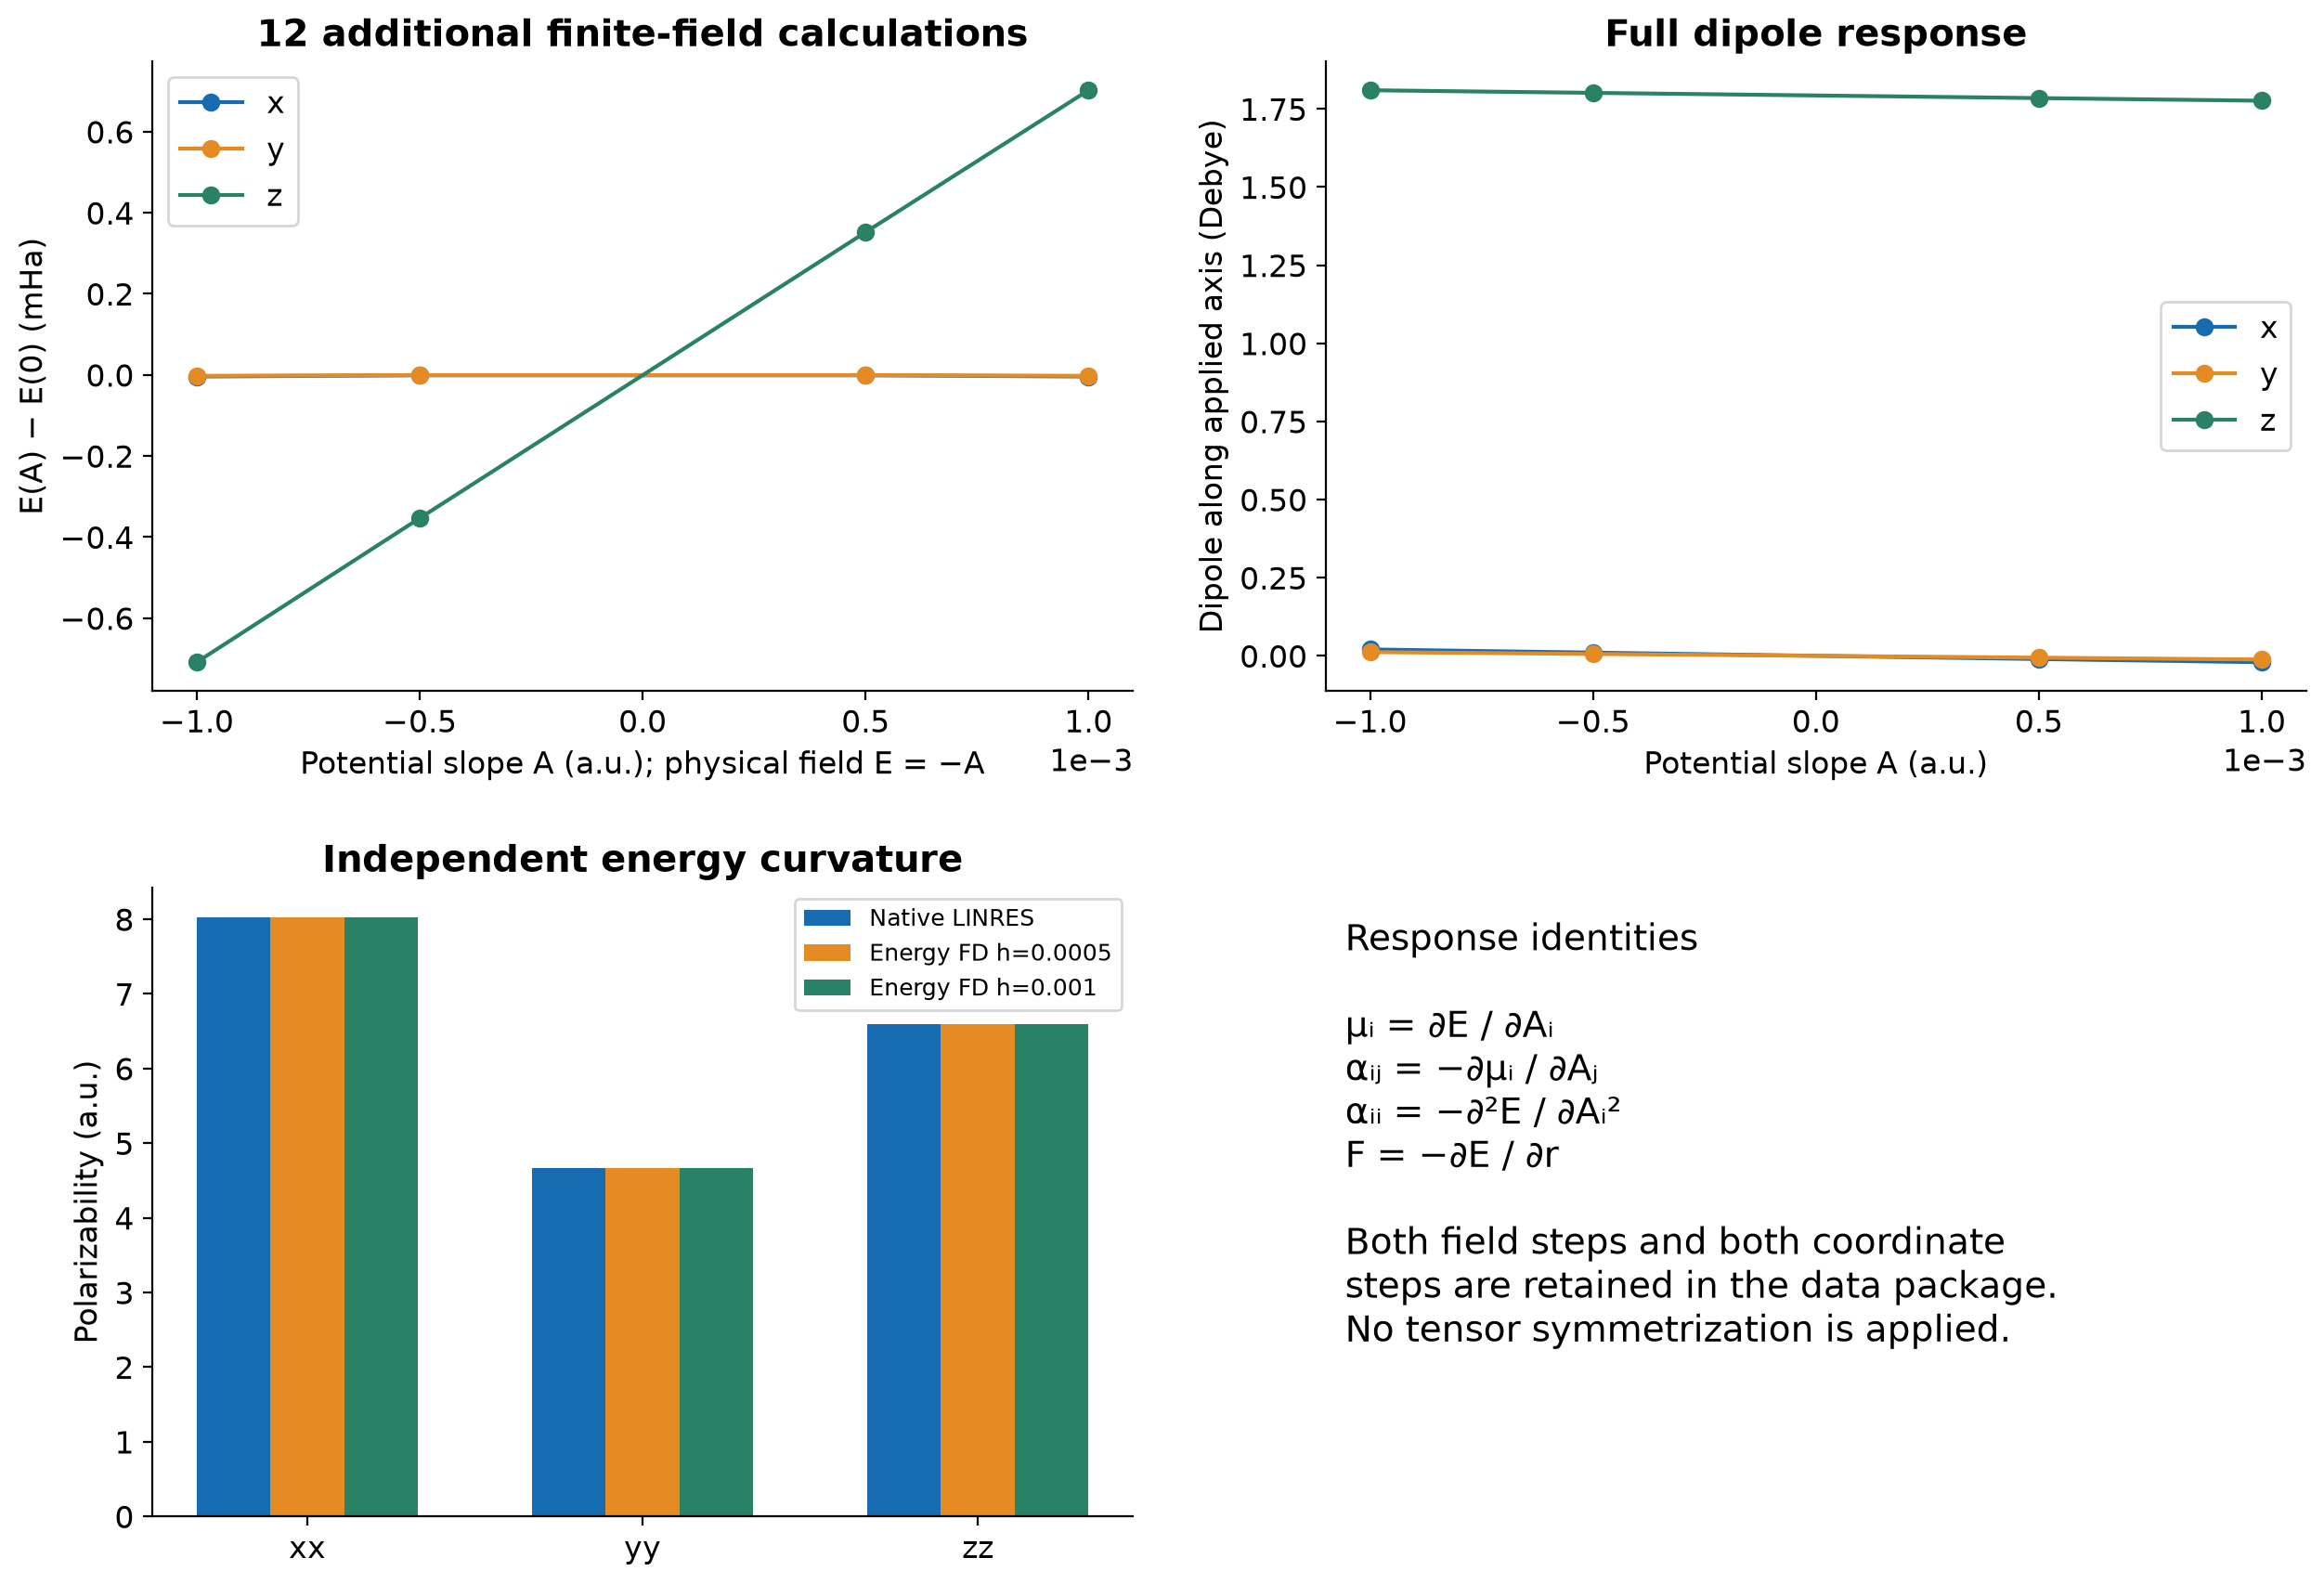
附件inputs/field-g05-*给出完整电场输入。CP2K外势写为A*(X-X0)等形式,物理电场E=−A。本例分别沿x、y、z,使用A=±0.0005、±0.001原子单位;同一分子保持原位。因而:
mu_i = [Energy(+h_i) - Energy(-h_i)] / (2h)
alpha_ii = -[Energy(+h_i) - 2Energy(0) + Energy(-h_i)] / h^2
alpha_ij = -[mu_i(+h_j) - mu_i(-h_j)] / (2h)
这里能量和偶极先转换为原子单位。构型5原生αxx=8.026389951259 a.u.,h=0.0005的能量曲率给8.026392180227;αzz=6.591717157951,h=0.001的能量曲率给6.591727135685。qualified/FD-CONTROLS.json保留两步长、三方向及全部张量分量,原子力另用±0.0005、±0.001 Å坐标位移检查F=−dE/dr。
5 第四步:按构型拆分,再进入模型训练#
训练10个构型[0,3,12,15,5,6,9,10,1,14],验证3个[2,7,8],测试3个[4,11,13]。三种模型共用同一拆分,测试文件不传给训练程序。extXYZ保留17位有效数字,避免力比较被坐标输出精度影响。
这些都是同一分子附近、两键等长的窄范围结构,不覆盖断键、溶剂、其他电荷态或任意不对称伸缩。需要实际生产模型时,应先扩展目标结构分布,再做独立测试。