
ATOMKIT 正交晶胞与随机合金
用实际正交石墨烯胞和25%/50%Si–Ge模型演示结构生成、元素比例和后续准备。
阅读本篇目录
本篇展示两种常见准备工作:把非正交石墨烯原胞转成正交超胞,以及在 Si 晶格上生成指定成分的 Si–Ge 替位模型。生成的文件是后续计算的初始结构。
1. 下载并查看结果#
下载输入结构、真实输出、操作和绘图工具,保存为 example.zip:
python3 -m zipfile -e example.zip .
cd atomkit-geometry-models
source ./env.sh
bash show-reference.sh
bash plot-results.sh
ls -lh plots/
本篇使用集群已有 ATOMKIT Standard 0.9.0 官方预编译程序(模块 atomkit/0.9.0),在登录节点进行小型结构处理,不需要 MPI 或 GPU。辅助几何检查和绘图使用已有 ASE 3.29.0、NumPy、SciPy 和 spglib 环境。附件包含自己构建的结构,不包含 ATOMKIT 程序或上游晶体数据库。
2. 生成正交晶胞#
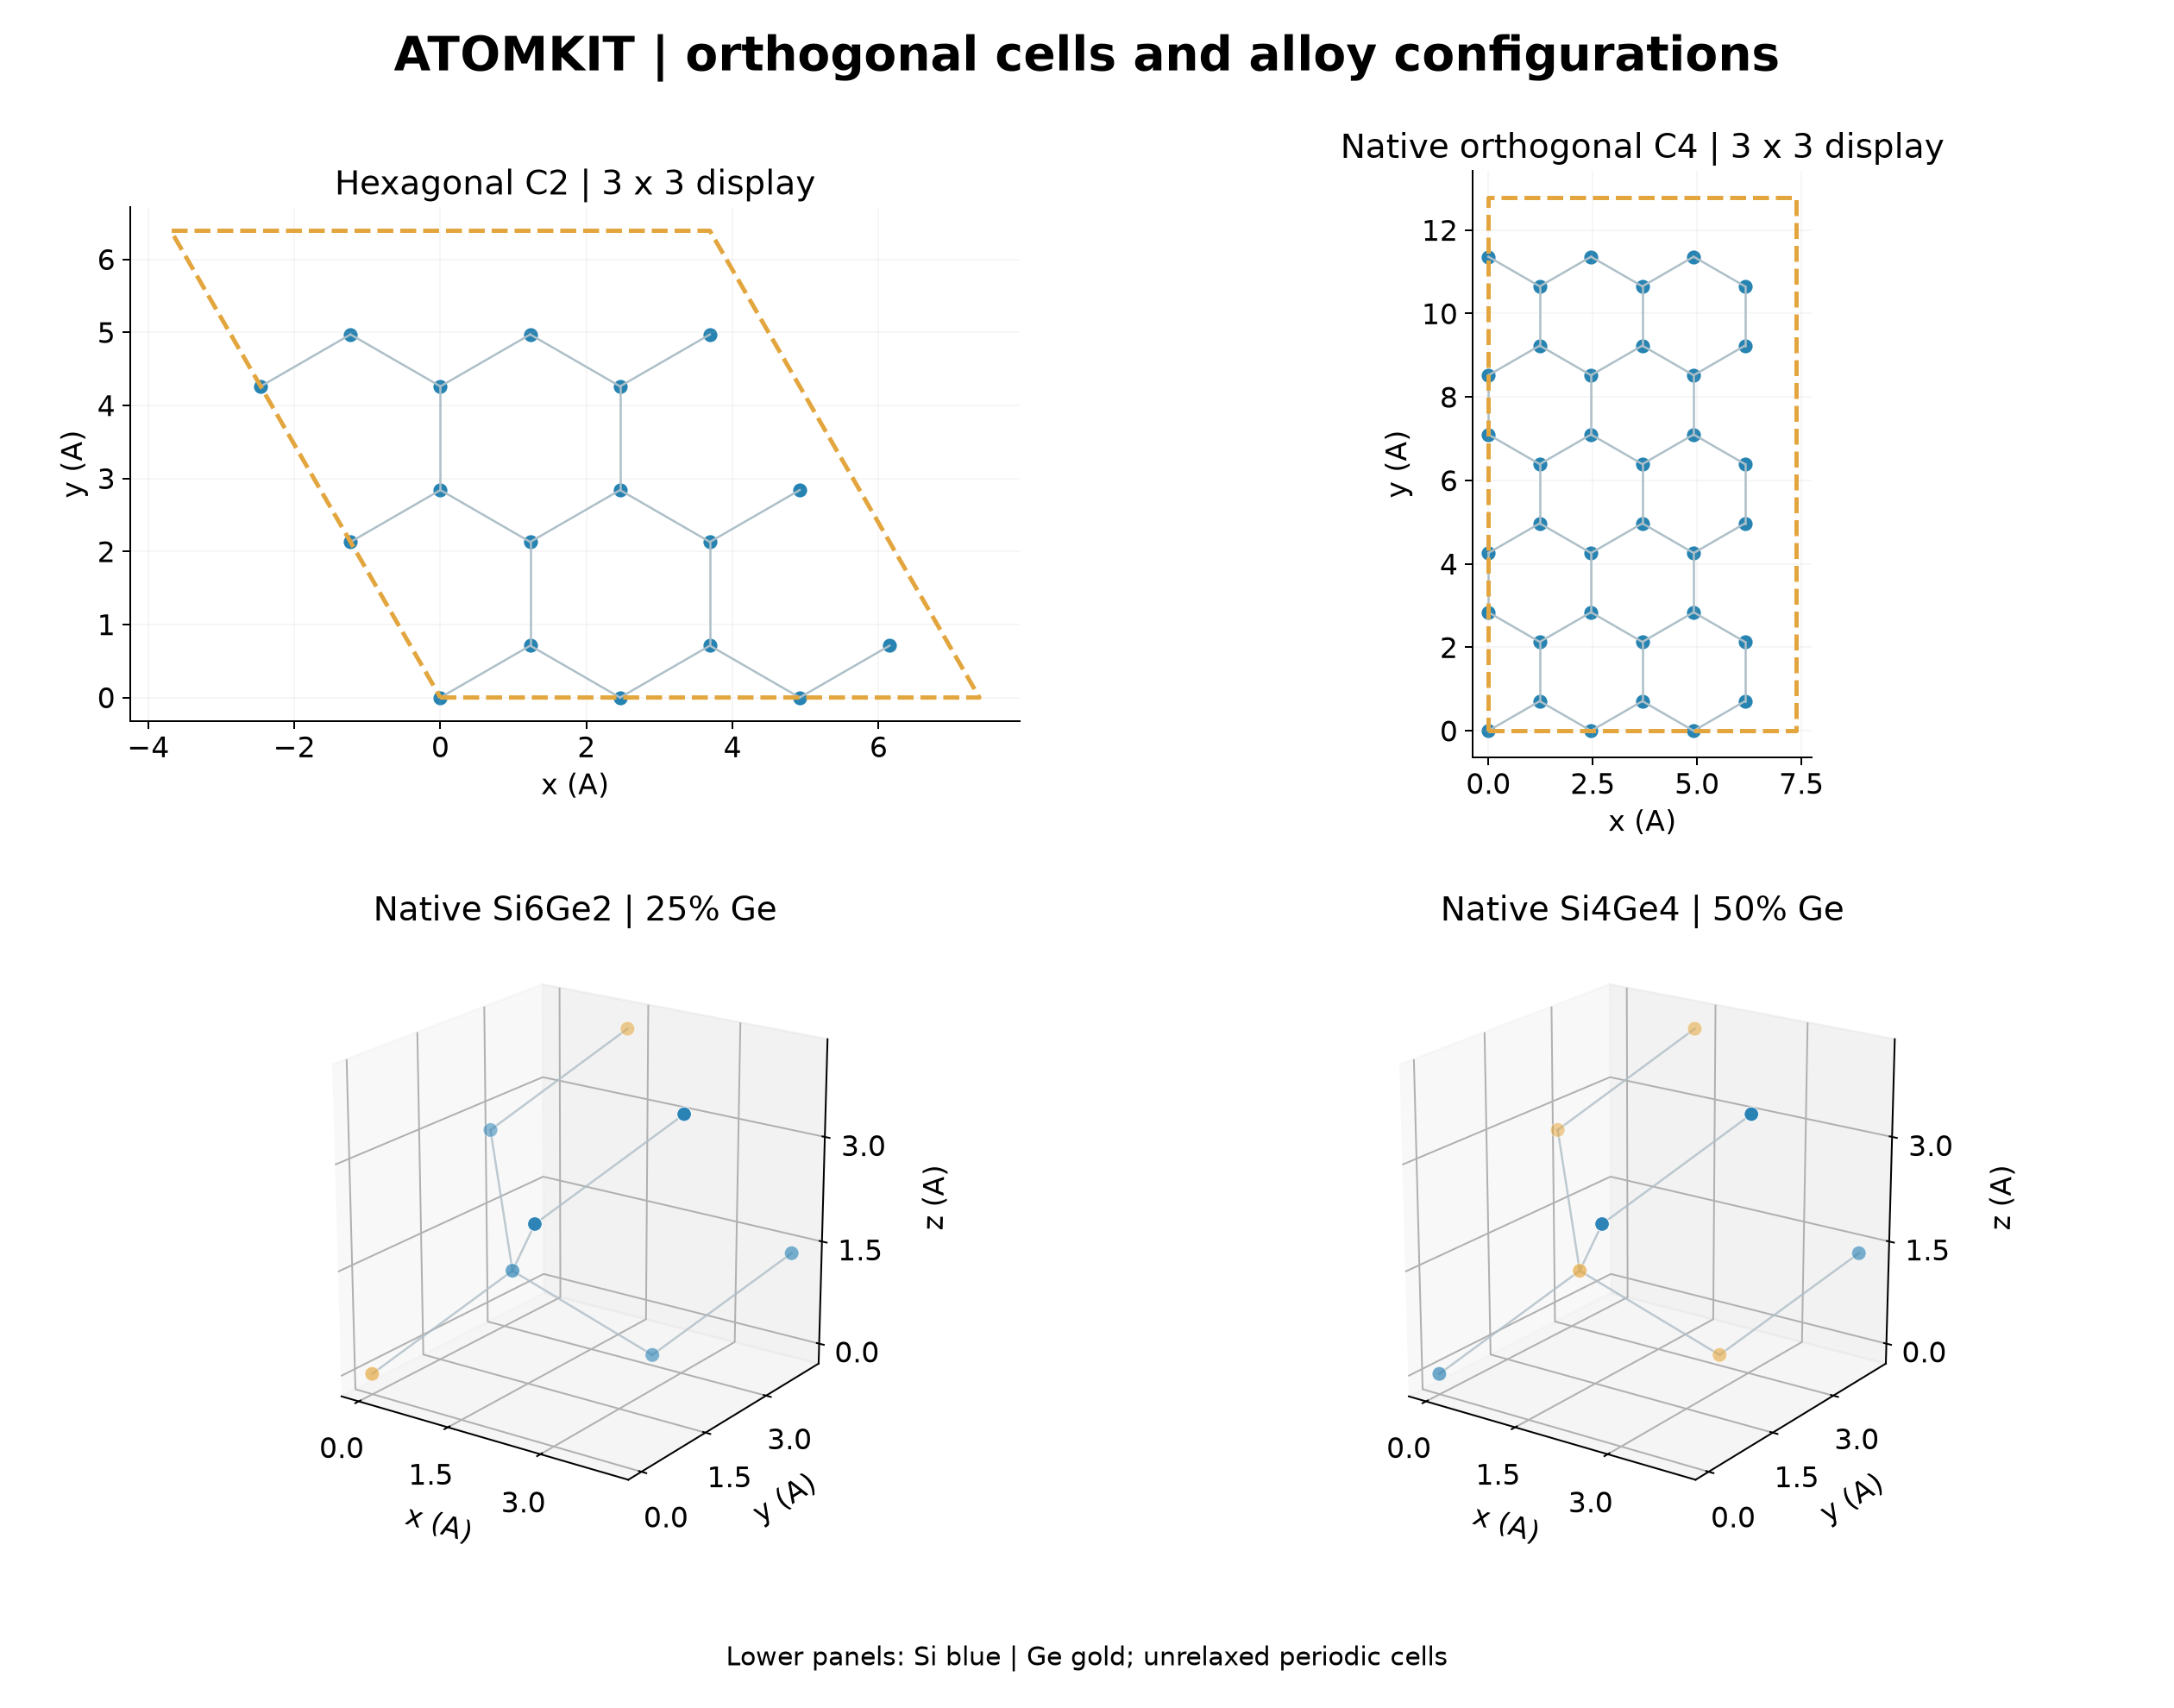
输入是 a=2.46 Å、含 2 个 C 的石墨烯原胞,z 方向设置了真空。非正交晶格转换成正交晶格时,通常需要增加胞内原子数,不能只把夹角改成 90°。
source ./env.sh
mkdir manual-orthogonal
cp inputs/graphene2.vasp manual-orthogonal/POSCAR
cd manual-orthogonal
atomkit <<'INPUT'
500
175
175 POSCAR
INPUT
ls ORTHOGONALCELL*.vasp
head -n 10 ORTHOGONALCELL_0001_0004.vasp
cd ..
500 入口先选择输出格式,所以单独输入 175;随后 175 POSCAR 才是读入 VASP 格式的输入文件。这与一些先读结构、最后选输出格式的菜单顺序不同。
本例生成 10 个候选正交胞,原子数依次为 4、8、8、12、12、16、20、24、28、56。第一个候选为 4 原子,三个晶胞夹角均为 90°。每个 C 的三个最近邻键长保持约 1.42028 Å,每原子体积不变;这些是同一原始周期结构的不同超胞表示。
选择适合自己计算规模和方向的候选,复制为新的 POSCAR 即可。候选筛选与个人设置有关,其他设置下的候选数可能不同;应检查实际输出,而不是仅凭文件名判断方向。
3. 生成指定成分的 Si–Ge 随机替位结构#
以 8 原子的 Si 常规胞为例,替换 2 个 Si 就得到 Si₆Ge₂,即 25% Ge 原子分数:
source ./env.sh
mkdir manual-alloy
cp inputs/Si8.vasp manual-alloy/POSCAR
cd manual-alloy
atomkit <<'INPUT'
502
175 POSCAR
Si Ge
2
3
175
INPUT
ls ALLOY*.vasp
head -n 9 ALLOY_0001.vasp
cd ..
这里的输入依次为:读入结构、指定“Si 替换成 Ge”、替换原子数 2、生成结构数 3、输出格式 175。2 是原子数,不是百分数;3 是要生成的构型数量。
本例实际生成三份 Si₆Ge₂;将替换数设为 4 时,三份输出都是 Si₄Ge₄,即 50% Ge。两组实际结果均在附件中,原有 8 个晶格位置与晶胞保持不变,改变的是所占据的元素。
本例没有固定原生程序的随机种子,重新运行时替位位置可能不同,少量构型也可能重复。它是随机替位几何示范,不是 SQS,也不是已经完成构型平均的随机合金性质。实际研究通常需要更大的超胞、足够的构型采样,以及替位后的原子位置/晶胞优化。
4. 一键重做并查看结构#
bash run.sh
bash plot-results.sh
cat geometry-summary.csv
ls -lh plots/
整套还会生成配套 NEB、纳米管和 ASE 有限模型示例,并保留原生切割入口的兼容性对照。已有 work 时停止;重新解压到其他目录即可从头处理。
正交转换保持原来结构的几何,不等于做了一次结构优化;随机替位更需要后续检查和优化。使用自己的材料时,先保留输入原件,检查原子数、元素比例、晶胞、最近邻距离,再进入后续计算。
相关操作:ATOMKIT 晶胞实操、空位与替位缺陷、k 网格与高对称路径。参考:ATOMKIT 官方介绍。