
ORCA双原子势能曲线与局部振动
用实际H2的25个RHF单点,演示fitpes输入、插值最低点和局部曲率,并比较H2/D2与Å/bohr两种坐标。
阅读本篇目录
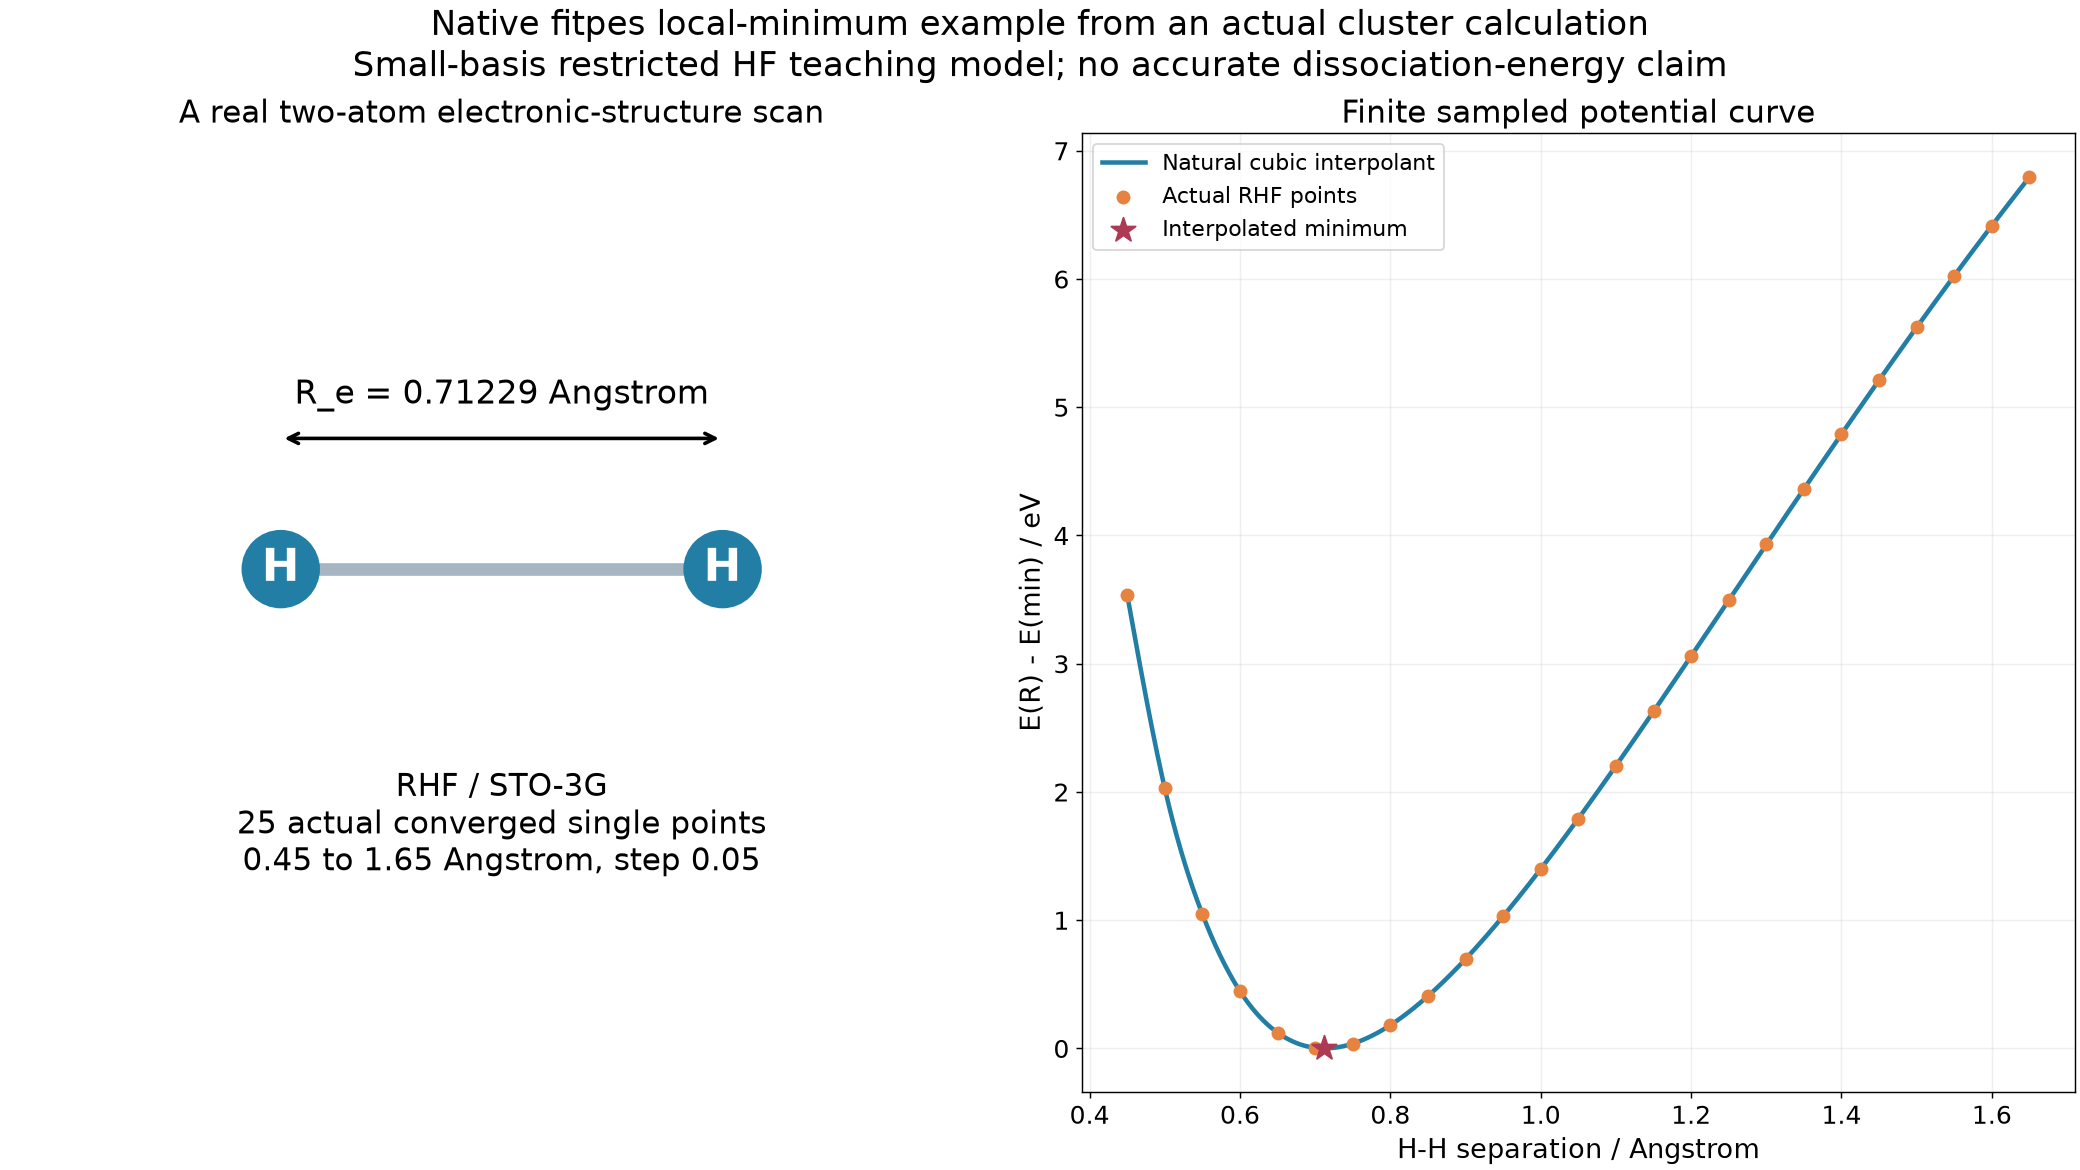
想从一组“键长—能量”数据估计双原子分子的平衡位置和局部振动,可以先做固定键长的单点计算,再用 orca_fitpes 处理。这篇采用鸢算科技集群实际完成的H₂ RHF/STO-3G扫描:从0.45到1.65 Å,间隔0.05 Å,共25点。
这里使用小基组帮助理解操作。数值属于这套计算模型,不作为高精度实验键长、解离能或谱线的预测。
1. 下载后先跑后处理#
下载双原子势能曲线实例包,在新目录执行:
python3 -m zipfile -e orca-diatomic-spline-wave528-*.zip orca-diatomic-spline
cd orca-diatomic-spline
bash run.sh
这个命令复用随包25个实际单点结果,重新运行H₂、D₂与bohr坐标三组原生后处理,然后生成表格和图片;它不重新做25次电子结构计算。
结果写到 work、tables 和 figures。只读取随包原始结果时执行 bash analyze.sh,重新分析本次后处理用 bash analyze.sh work。
ORCA6.1.1为官方CPU预编译发行包,配套OpenMPI4.1.8由GCC13.3构建。本例单进程、单线程,不使用GPU;分析使用已有ASE3.29.0环境中的Python、NumPy/SciPy与Matplotlib。
2. 原来的25个点怎么算#
每个点固定一个H–H距离,只计算该几何下的电子能量。例如0.75 Å的完整输入:
! RHF STO-3G VeryTightSCF NoAutoStart
%pal nprocs 1 end
%maxcore 300
* xyz 0 1
H 0 0 0
H 0 0 0.7500000000
*
RHF用于这个中性闭壳层示例,* xyz 0 1 表示电荷0、单重态。这里只变键长,不在每个点做结构优化;若加上 Opt 把每个点都放开优化,就不再是这里的固定距离扫描。
在已经分配的计算资源内,单独重做这个点:
module purge
module load orca/6.1.1
export OMP_NUM_THREADS=1 OPENBLAS_NUM_THREADS=1 MKL_NUM_THREADS=1
mkdir single-point
cp inputs/H2-single.inp single-point/case.inp
cd single-point
"$ORCA_ROOT/orca" case.inp > case.out
grep -E 'SCF CONVERGED AFTER|FINAL SINGLE POINT ENERGY|ORCA TERMINATED NORMALLY' case.out
cd ..
其余点保留在 reference/STO-3G-0.45/ 到 reference/STO-3G-1.65/,每个目录都带完整输入、实际输出和属性文本。自己的扫描应保持方法、基组、电荷、自旋和收敛设置一致,并检查每一个点正常完成。
3. fitpes输入怎么写#
本例H₂输入是 inputs/H2-A.inp,完整内容如下:
1 25 1 1.00782503223 1.00782503223
0.45000000000000 -0.98751314072000
0.50000000000000 -1.04299627675200
0.55000000000000 -1.07905073771900
0.60000000000000 -1.10112824324500
0.65000000000000 -1.11299654616500
0.70000000000000 -1.11734903508000
0.75000000000000 -1.11615144868100
0.80000000000000 -1.11085039692300
0.85000000000000 -1.10251055311700
0.90000000000000 -1.09191403999200
0.95000000000000 -1.07963692699000
1.00000000000000 -1.06610864792700
1.05000000000000 -1.05165675410400
1.10000000000000 -1.03653887335300
1.15000000000000 -1.02096414178600
1.20000000000000 -1.00510670467200
1.25000000000000 -0.98911381210700
1.30000000000000 -0.97311061372000
1.35000000000000 -0.95720317295800
1.40000000000000 -0.94148065254300
1.45000000000000 -0.92601717353800
1.50000000000000 -0.91087355237000
1.55000000000000 -0.89609895608600
1.60000000000000 -0.88173244770300
1.65000000000000 -0.86780438176100
首行的5个数依次表示:势能曲线条数、采样点数、坐标是否为Å、原子1质量、原子2质量。这里 1 25 1 表示一条曲线、25点、坐标用Å;两个质量单位为u。
后面每一行都是 同一个点的距离R、电子能量E。电子能量始终用Hartree。按距离递增排列,保留足够小数;不要先写一整列距离,再另写一整列能量,也不要把相对eV能量直接填进Hartree列。
手动处理这份文件:
cp inputs/H2-A.inp manual-fit.inp
"$ORCA_ROOT/orca_fitpes" manual-fit.inp > manual-fit.out
sed -n '1,20p' manual-fit.out
4. 先看SPLINE局部结果#
本篇读取输出前部的插值最低点、局部二阶导数,以及标有 based on SPLINE 的频率,不把后面其他模型的数值混在一起。
| 本例H₂结果 | 数值 |
|---|---|
| 插值最低点Rₑ | 0.71229 Å |
| 最低点能量 | −1.117508 Hartree |
| 局部曲率d²E/dR² | 0.575818 Hartree/bohr² |
| SPLINE谐振波数 | 5495.0 cm⁻¹ |
最低采样点与插值最低点不必重合:本例相邻采样距离是0.70和0.75 Å,插值在两者之间寻找局部最低点。最低点处的一阶导数接近0,二阶导数为正;曲率决定局部势阱的“硬度”。
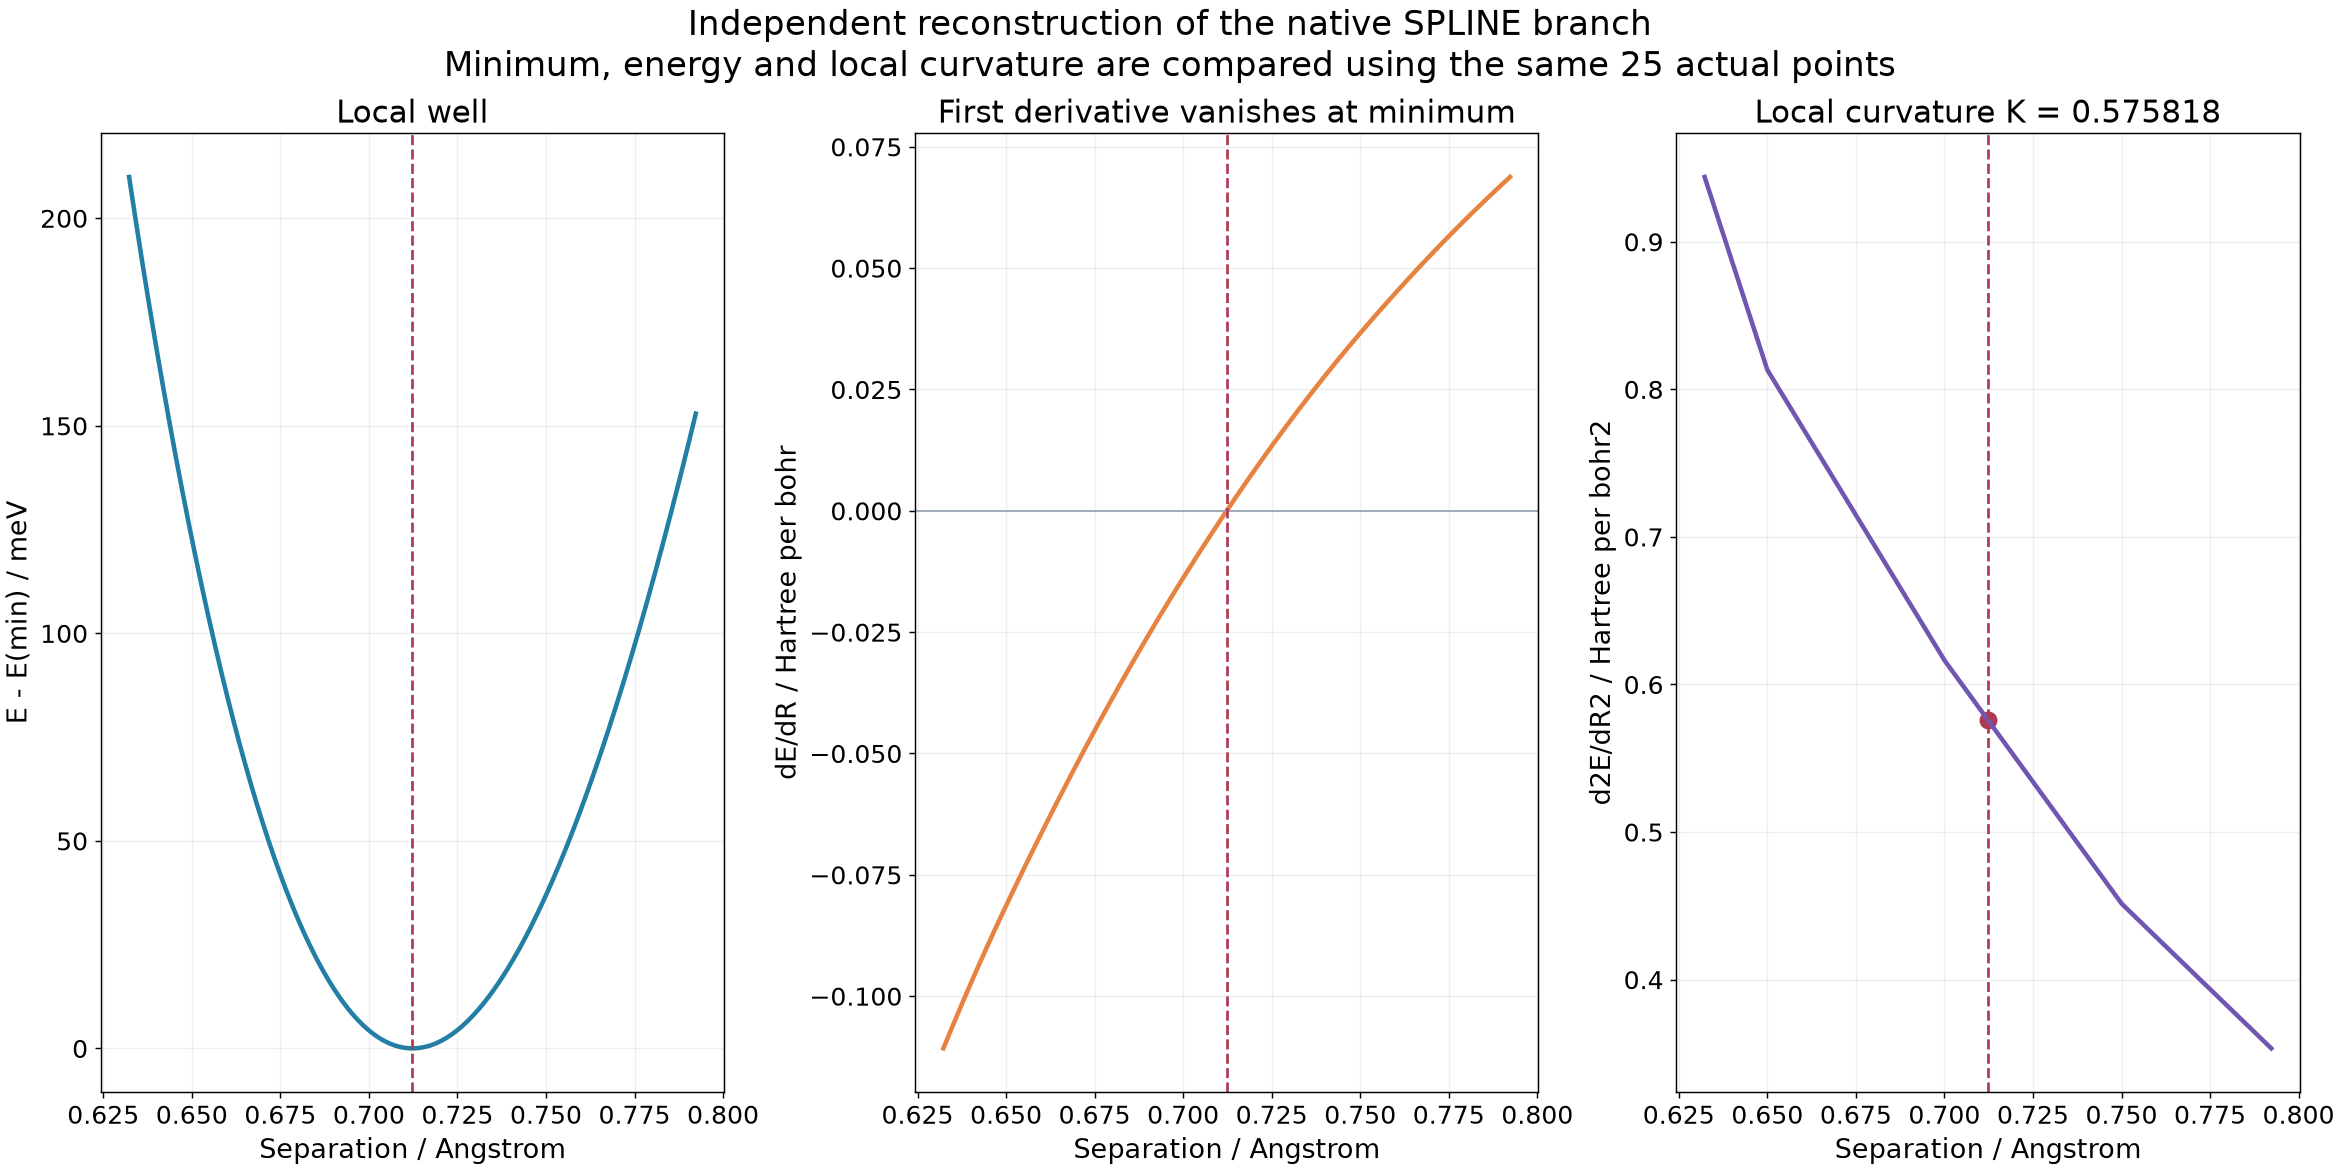
这条小基组曲线只在采样范围内作参考。最低点附近需要更精确结果时,应选择更合适的电子结构方法和基组,并在最低点附近加密实际采样;插值不会自动补足电子结构方法本身的精度。
5. H₂换成D₂,能量面需要重算吗#
在这里的Born–Oppenheimer电子势能与谐近似下,替换核质量不重新改变这条电子能量曲线。随包D₂输入保留相同的25组距离和能量,只把两端质量改成 2.01410177812 u。
Å与bohr也有配套对照:H2-bohr.inp 的第三个数为0,距离已除以0.5291772083转换为bohr,电子能量和质量保持一致。
head -n 4 inputs/D2-A.inp
head -n 4 inputs/H2-bohr.inp
head work/fit-STO-3G-D2-A/native.log
| 条件 | Rₑ(Å) | SPLINE波数(cm⁻¹) |
|---|---|---|
| H₂,输入距离为Å | 0.71229 | 5495.0 |
| D₂,相同电子曲线 | 0.71229 | 3887.1 |
| H₂,输入距离为bohr | 0.71229 | 5495.0 |
局部谐振频率与约化质量μ的平方根成反比,μ=m₁m₂/(m₁+m₂)。同一条曲率下,D₂更重,振动波数降低;单位转换则不应改变物理结果。
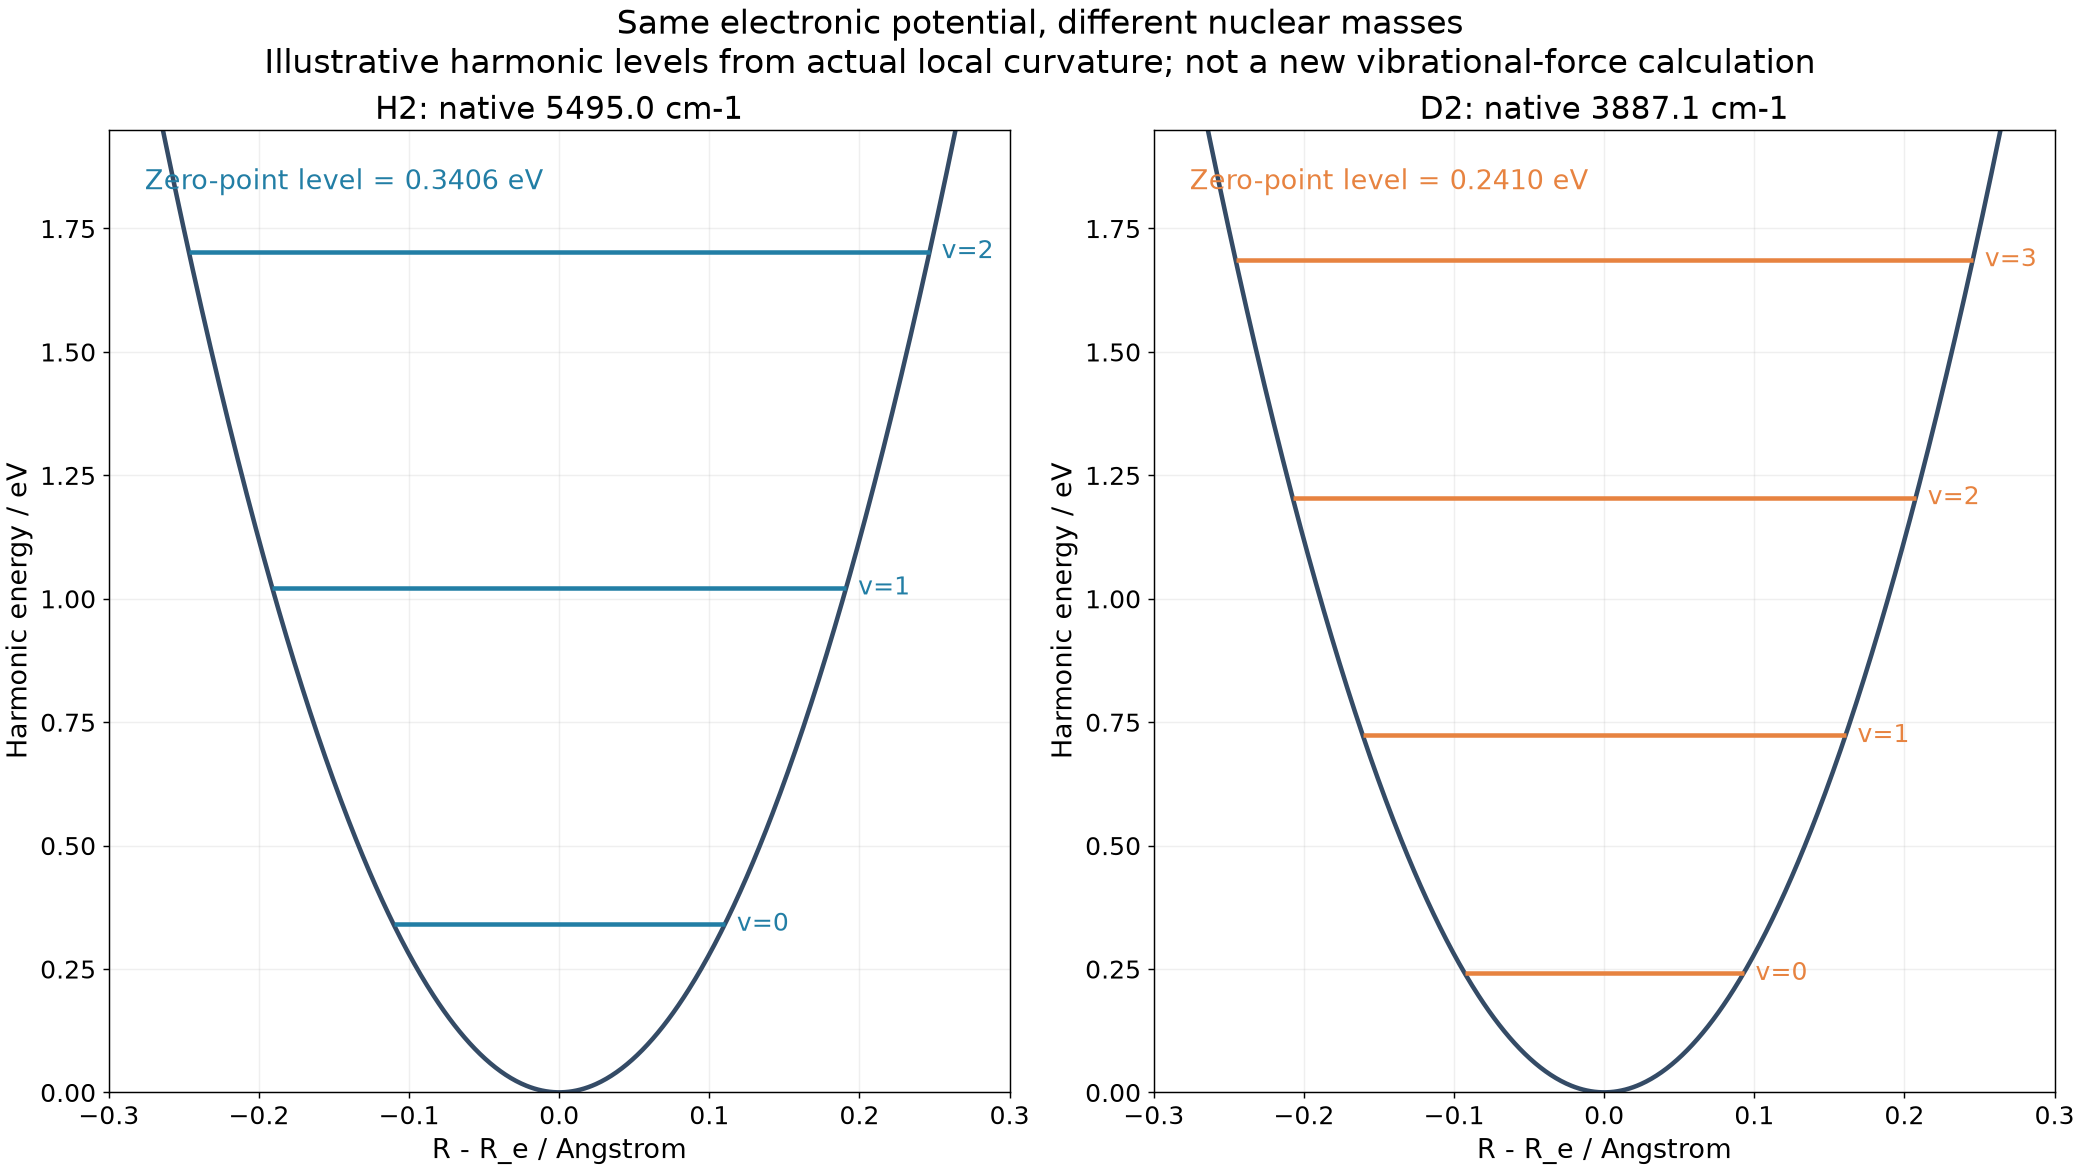
图中的水平线使用本次局部谐模型的 (v+1/2)hν 绘制,展示质量与零点能的关系;它不是新的非谐计算,也不代表完整解离过程中的全部振动能级。
6. 最后怎样导出和画图#
head tables/scan-energies.csv
cat tables/local-minima.csv
bash analyze.sh work
scan-energies.csv 保留25个距离、输出能量和属性文件的高精度能量;local-minima.csv 保留三组实际原生插值结果及独立频率对照。figures 中是结构与扫描图、局部曲率图和同位素谐振能级图。
原生日志还会列出Chebyshev、数值导数和Morse模型等其他结果。不同近似不能只因出现在同一份输出里就互相替代。本例采用上面已经与原始采样点核对的SPLINE局部量;需要使用Morse解离深度或非谐参数时,应另行检查模型残差、采样区间和参数物理意义,不能把负深度、非数值输出或有限区间外推直接当作可信的解离能。
orca_fitpes 的用途见官方工具目录。长度与能量换算见ORCA单位说明。H/D质量取自NIST同位素质量表。