
DeePMD DOS数据选取与误差分析
比较补充量化训练数据与续训的实际效果,检查总谱误差、积分及未裁剪的负值尾部。
阅读本篇目录
DOS曲线接近参考谱,不等于模型已经适合生产计算。本篇结合完整实例包中的实际对照,说明训练数据、误差归一和谱积分该怎样看。先完成训练篇,本篇不再提交新训练。
1 对比训练条件#
cat reference/expanded/inputs/dos-more-data.json
| 条件 | 原始训练几何 | 实际优化器步数 | 测试总谱RMSE states/eV |
|---|---|---|---|
| 初始DOS损失 | 8 | 3000 | 0.08509 |
| 原数据续训 | 8 | 从3000续至8000,新增5000步 | 0.08348 |
| 补充真实训练数据,重新训练 | 16 | 从零训练3000步 | 0.05344 |
| 初始数据加累计谱损失对照 | 8 | 3000 | 0.09748 |
续训对照从真实3000步检查点开始,调整后的学习率为起始0.003、终止10⁻⁶、衰减步长800;新数据模型则保留初始DOS模型的3000步训练设置、网络大小和随机种子,补充8个真实中间几何。测试集、验证集及其数值标签始终不变。这不是把训练集数据换进测试集。
bash plot.sh
重绘已有参考图,不启动训练。reference/initial、refined、expanded 分别保存这些实际结果。
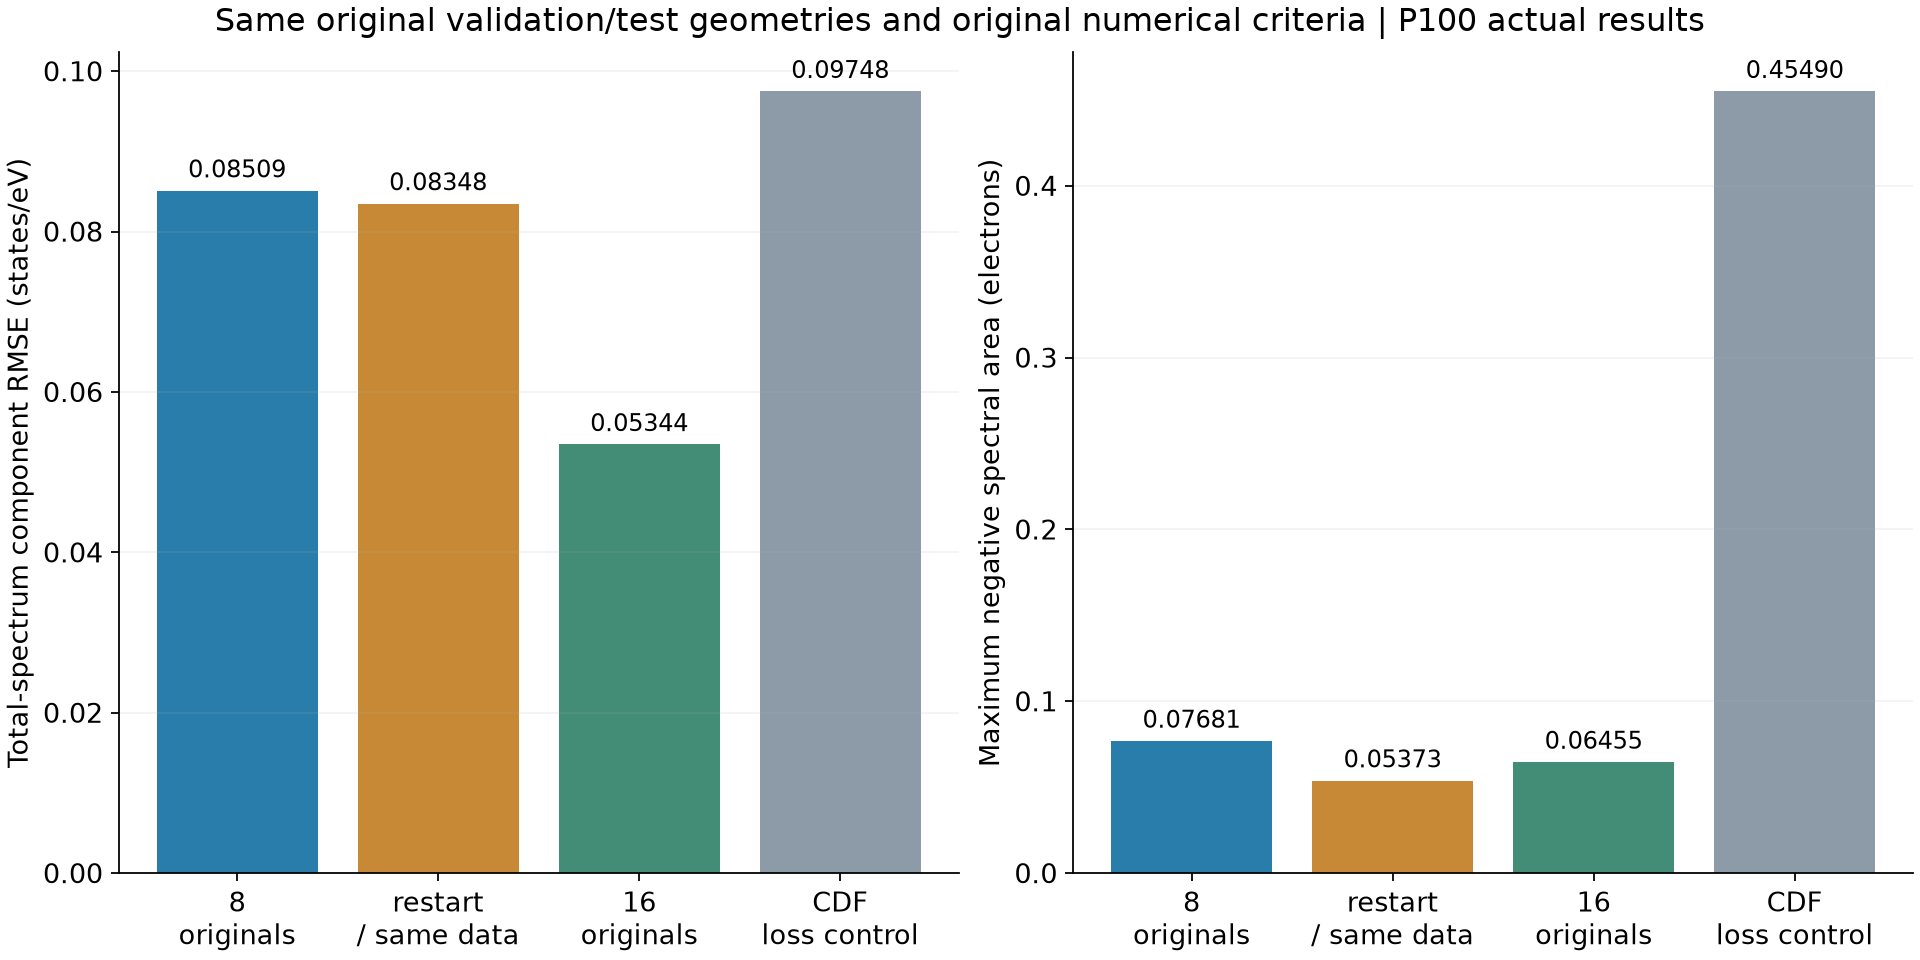
本例中补数据比单纯续训改善更明显,但它不是所有体系的通用结论。应先查看几何覆盖、标签质量和验证曲线,再决定增加样本、调整模型或改变优化设置。不能用同一原始结构的大量旋转代替新增构型。本教学反复查看同一小测试集来比较方案;正式应用应另留未用于选型的最终测试集。
2 既看点误差,也看积分#
head -n 8 tables-new/your-DOS-results.csv
本例参考价轨道谱积分为8电子;最终模型在12个测试姿态上的最大积分绝对误差约0.00380电子,而最大负值面积约0.06455电子。后者定义为积分 max(-D(E),0),表示预测的非物理负值部分。两项含义不同,小的总积分误差可能包含正负误差抵消,不能代替逐点误差和非负性检查。
head -n 14 tables/DOS-results.csv
表中同时保留总谱RMSE、积分差、负值面积、旋转和平移差异。源数据里的张量/DOS记录可读取,但不要把分子总谱内部加和贡献当作真实原子PDOS。
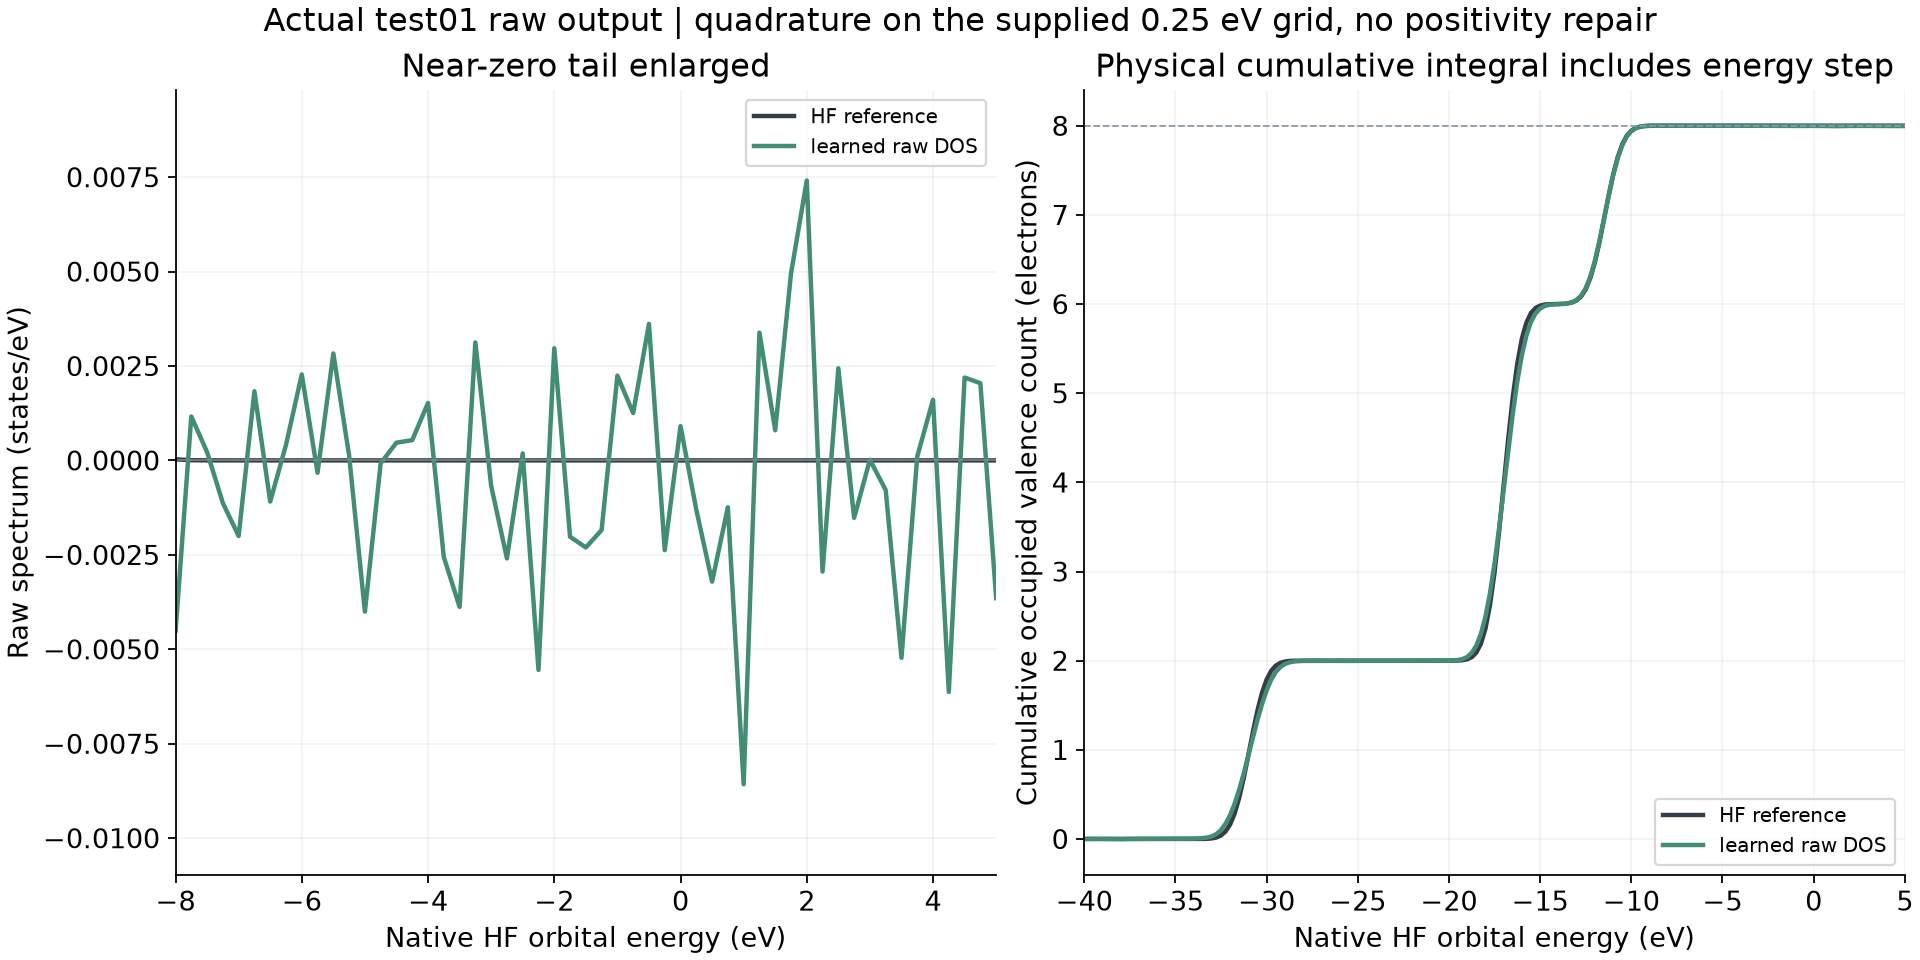
左图放大近零尾部,没有把负值裁成0;右图用实际0.25 eV网格梯形积分。DOS损失中的CDF项按原生程序的网格累计求和构造,比较物理累计电子数时仍应显式带上能量步长。本例给CDF损失0.01的对照,误差约0.09748 states/eV、最大负值面积约0.45490电子,说明加入累计项并不自动消除负谱尾部。
3 同一权重与不同训练要分开#
同一个冻结模型的CPU/GPU预测、整体旋转/平移和内部原子贡献加和已逐项比较,差异在约10⁻¹⁵ states/eV量级;这是数值接口行为,不是对量化谱的物理精度。CPU推断在GPU作业分配内运行,不代表Intel Xeon 8173M性能。
本例只覆盖窄范围孤立NH₃的占据价轨道谱。换成周期材料的完整DOS或自旋分辨DOS时,需要重新准备对应量化标签,统一能零、展宽、能量网格、元素顺序和归一方式,建立更充分的独立测试;本例没有计算晶体DOS、带隙、光电子谱或反应谱变化。原生输入和损失说明参见DeePMD官方DOS教程。