
ATAT运行VASP:两阶段计算与能量提取
通过Slurm跑Al真实CPU MPI计算,解释relax后缀、静态设置及extract_vasp读取的能量。
阅读本篇目录
在输入生成教程基础上,本篇用Al一原子原胞连接原生ezvasp、atat-vasp与extract_vasp。下载同一套实例包。本站实际使用VASP6.4.2 CPU程序、oneAPI2024.2运行环境与Intel MPI,PBE64 Al赝势,2个MPI进程。该包装器在本例调用CPU程序,不是GPU加速测试。
1 生成输入后提交#
cd ATAT-ezvasp
bash prepare.sh
sbatch run.slurm
squeue -u "$USER"
run.slurm包含资源申请和环境加载,在包的根目录提交即可。本站8173M CPU分区暂不可用,本例脚本选用可用的V10016G分区申请资源,再执行CPU版VASP;申请的GPU不会被这个CPU程序加速使用,计费按分区规则执行。若你有其他可用CPU分区,可按该分区规则调整资源头后提交。
核心计算命令如下,由批处理脚本负责设置当前实例的配置路径及工作目录,不需要在登录节点手动运行:
csh "$B/tools/ezvasp" -p atat-vasp -s "$B/inputs/Al-gamma.in"
extract_vasp
2 两阶段各自做什么#
输入里设置ENCUT=500、EDIFF=1E-6、NSW=0,第一阶段虽保存为.relax后缀,实际上只是固定结构SCF,不会移动原子。-s随后生成静态阶段,改用ISMEAR=-5等设置。
cat work/Al-gamma/INCAR.relax
cat work/Al-gamma/INCAR.static
cat work/Al-gamma/KPOINTS
两阶段都使用本例8×8×8网格;静态阶段的关键项为:
ISMEAR=-5
IBRION=-1
ISIF=2
不要仅凭.relax文件名判断做过结构优化。要做真正的原子/晶胞优化,应明确设置相应NSW、IBRION、ISIF,并检查最终力、应力与结构。有关两者区别,可参考VASP专题。
3 提取并检查能量#
cat work/Al-gamma/energy
tail -n 2 work/Al-gamma/OSZICAR.relax
tail -n 2 work/Al-gamma/OSZICAR.static
本站实算第一阶段F为−3.73958789 eV/原胞,后续静态阶段为−3.75956816 eV/原胞。两阶段积分方法不同,结果不要求相等;这里是流程示例,不能用这两个能量的差当成弛豫能或热力学反应能。
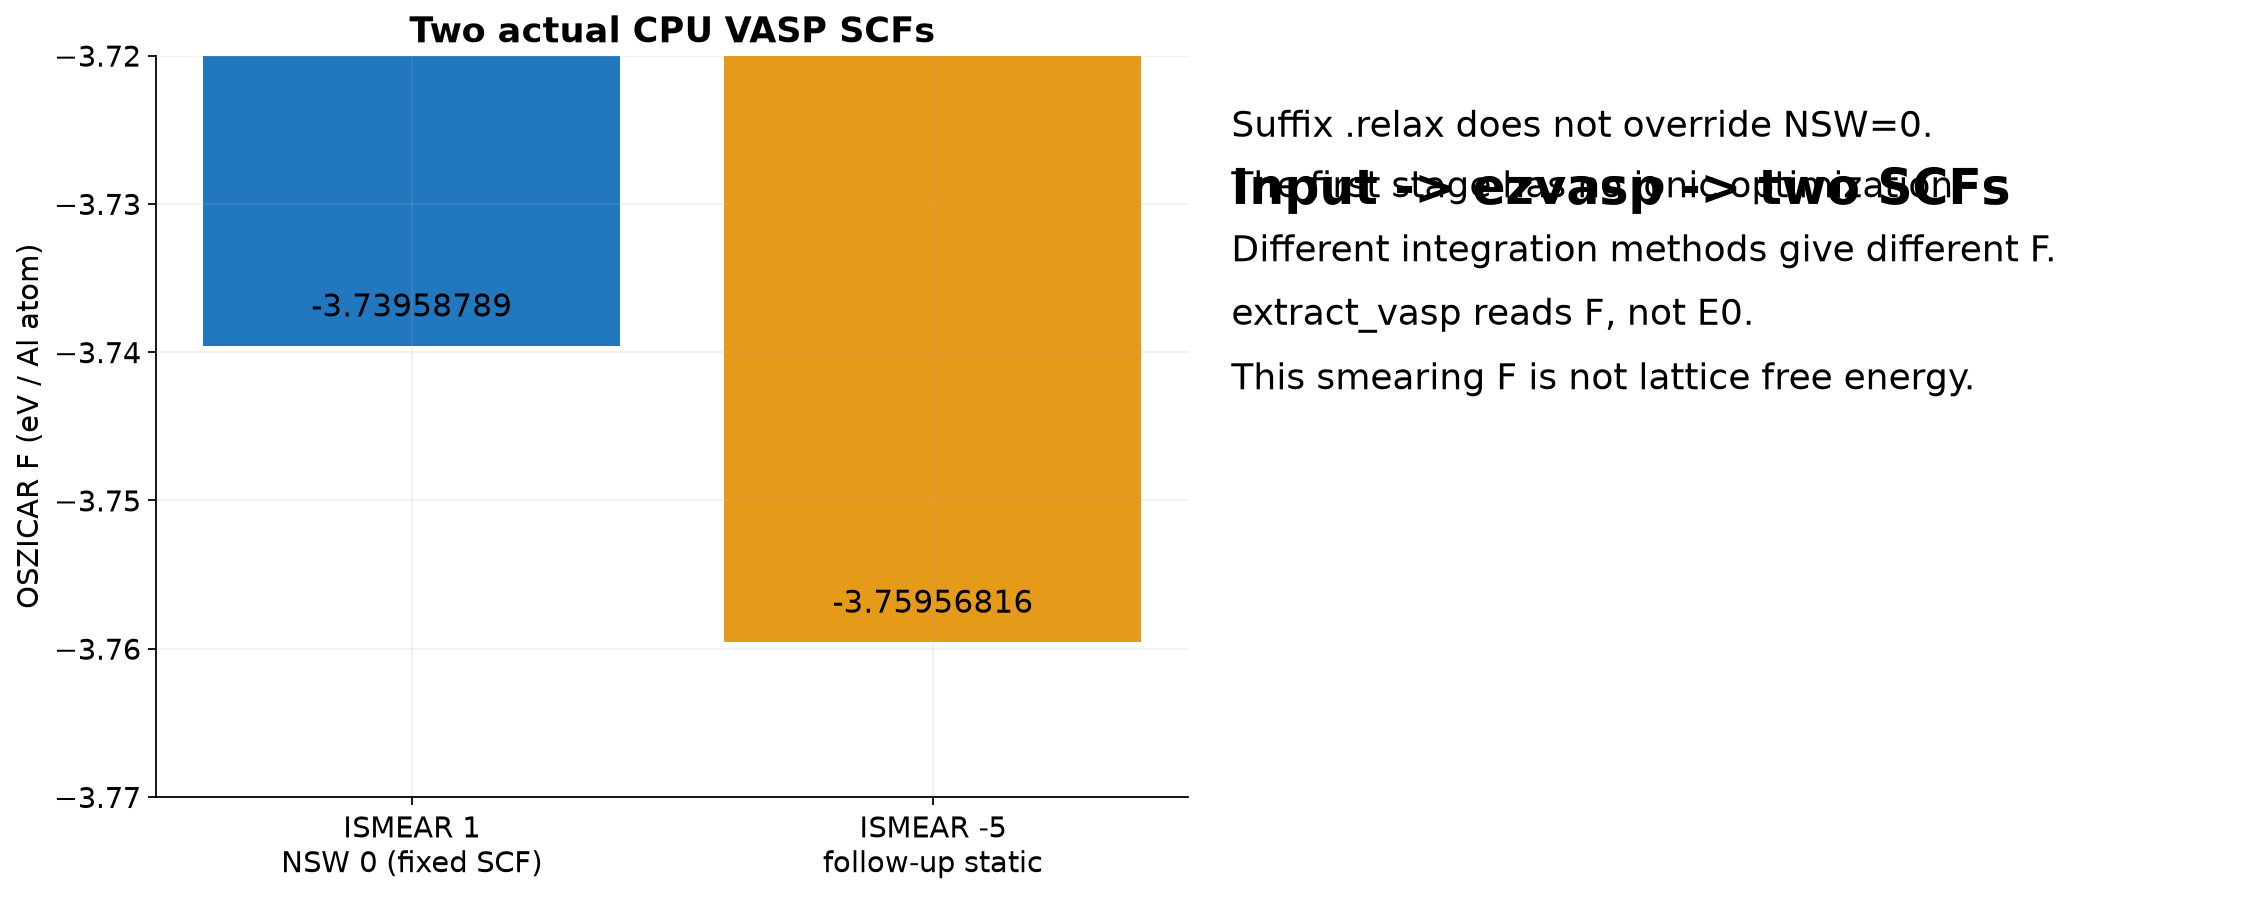
原生extract_vasp读取OSZICAR中的F,不是E0。这里ISMEAR=1阶段的F包含数值展宽对应的项,不能把SIGMA=0.1 eV直接解释为晶格温度,更不能把这个F当作已经包含声子、构型和溶剂贡献的材料自由能。
4 不重算也能看结果和画图#
cat reference/energies.csv
cat reference/OSZICAR.static
bash plot.sh
reference保留本站的输入、OSZICAR与提取数据,绘图不启动VASP。自己的结果要检查电子收敛标记,再用一致的参数、势库和能量定义做结构之间的比较。