
pymatgen:从分子与碎片能量计算断键能
实际计算水、OH与H的GFN2能量和两个Hessian,用原生接口求电子均裂能,并加入零点振动修正。
阅读本篇目录
要计算一根键的断裂能,先明确断裂后得到什么碎片,以及碎片的电荷和自旋。本例计算气相中性均裂:
H₂O → OH(双重态)+ H(双重态)。
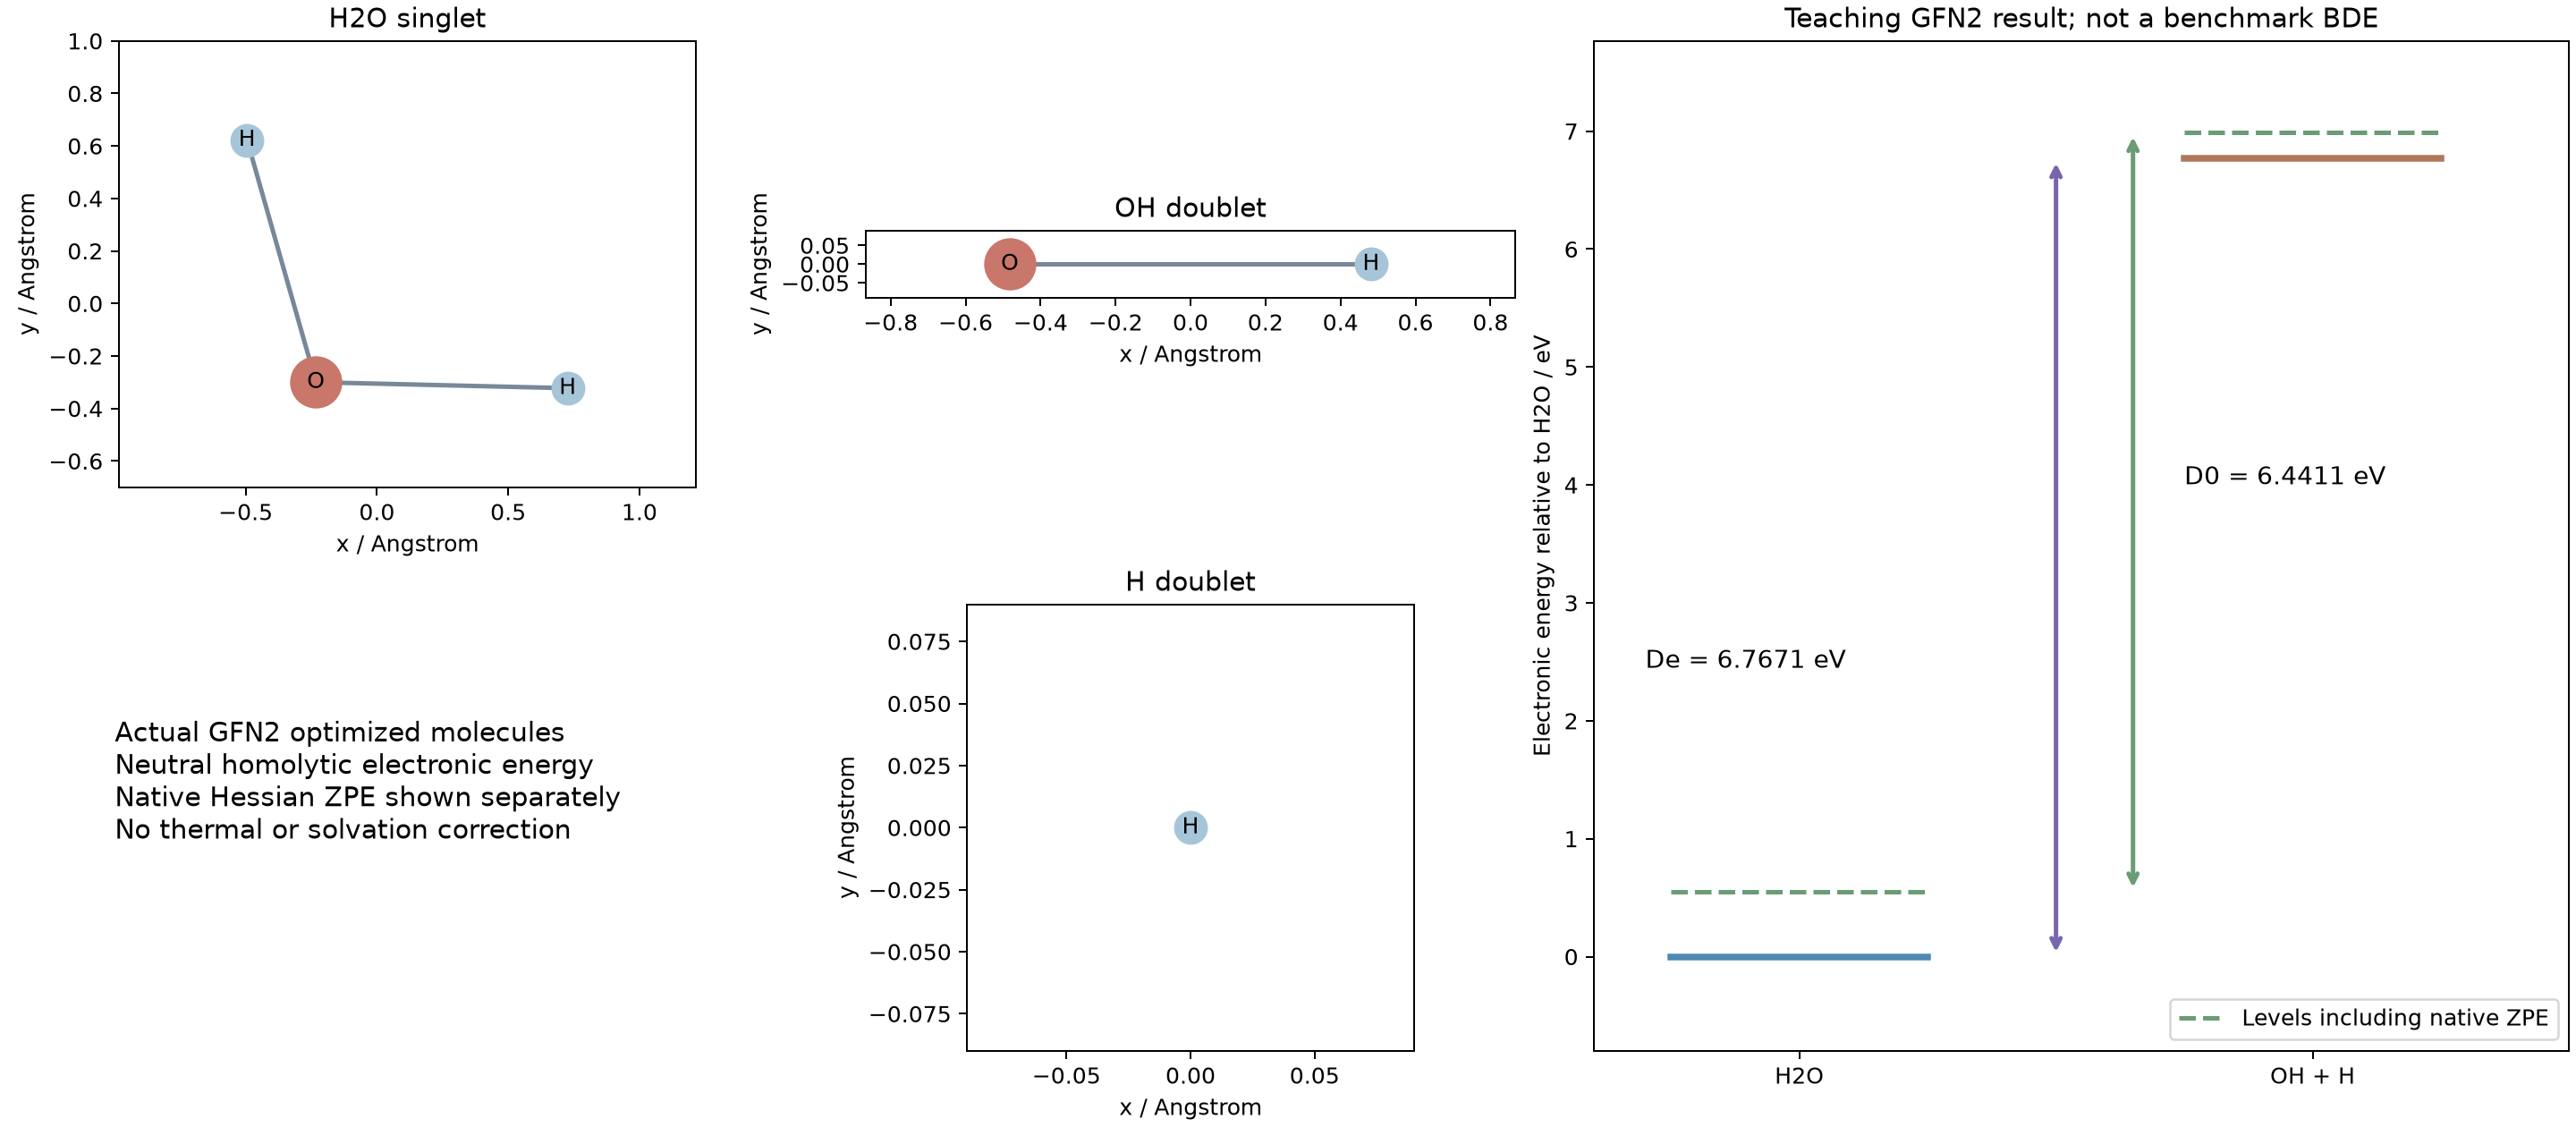
在鸢算科技集群用xTB6.7.1、GFN2实际优化水和OH,计算H原子单点,并对优化后的水和OH计算Hessian。再用pymatgen2026.9.24的原生BondDissociationEnergies匹配断键与碎片,独立整理正号的电子解离能Dₑ和含零点能修正的D₀。
这是展示操作流程的GFN2近似结果。自由基能量和断键能对方法、自旋态与几何优化敏感;本例数值不作为高精度量化结果或实验水解离能的替代。
unzip pymatgen-bond-energy-wave714-*.zip
cd pymatgen-bond-energy
bash results.sh
bash plot.sh
1. 准备个人目录的后处理依赖#
module load pymatgen/2026.9.24
bash prepare.sh
bash run.sh
cat analysis/Water-OH-electronic-cleavage-energy.csv
cat analysis/zero-point-result.json
prepare.sh把固定版本、固定哈希的社区OpenBabel预编译包放到当前目录的toolchain/python,运行库为OpenBabel3.1.0;公共Python环境不变。Python3.11、NumPy、SciPy、pymatgen及Matplotlib使用集群现有环境。
run.sh读取包内已经实际计算的能量和零点能,完成原生碎片分析及单位换算,不再运行量化计算。首次执行在analysis生成结果;保留已有目录后再分析时,请在另一份解压目录操作。
2. 认识三个输入结构与电子态#
水:电荷0、单重态#
inputs/water.xyz,坐标单位Å:
3
H2 O1
O 0.006958 0.008952 -0.000000
H 0.965819 -0.013851 0.000000
H -0.255564 0.931526 0.000000
OH:电荷0、双重态#
inputs/hydroxyl.xyz,坐标单位Å:
2
H1 O1
O 0.003326 -0.000000 -0.000000
H 0.966674 0.000000 -0.000000
H:电荷0、双重态#
inputs/hydrogen.xyz,坐标单位Å:
1
H1
H 0.000000 0.000000 0.000000
水和OH的几何分别优化,不能只从水的坐标删除一个H,就把未松弛的OH当作绝热解离产物。本例H原子只有单点,不做没有内部自由度的几何优化。
xTB参数--uhf表示未成对电子数:水用0,OH和H用1;它不是自旋多重度。转换到pymatgen分子对象时,则分别设置多重度1、2、2。
3. 如果要重新计算这三个体系#
包内保留已优化XYZ作为起始结构。重新计算时先确认CPU分区可用;用Slurm提交:
sbatch calculate.slurm
squeue -u "$USER"
作业依次运行calculate.sh、collect-new.py和analyze-new.sh,新量化输出在work-native,新分子条目在inputs-new,新分析在analysis-new。原参考数据不覆盖。脚本固定单线程、顺序执行;若CPU分区未开放,等待可用CPU资源后提交。
水的电子计算命令为:
module load xtb/6.7.1
export OMP_NUM_THREADS=1 MKL_NUM_THREADS=1 OPENBLAS_NUM_THREADS=1
xtb input.xyz --gfn 2 --acc 0.1 --chrg 0 --uhf 0 --opt tight --json > native.out 2>&1
OH使用--uhf 1 --opt tight;H使用--uhf 1,去掉--opt tight。这些命令在三个独立工作目录中运行,不能共用同名临时文件。
检查电子计算,再把优化后的坐标用于频率计算:
rg 'TOTAL ENERGY|GEOMETRY OPTIMIZATION CONVERGED|normal termination' work-native/*/native.out
cat inputs-new/molecule-entries.json
水的Hessian使用:
xtb input.xyz --gfn 2 --acc 0.1 --chrg 0 --uhf 0 --hess --json > native.out 2>&1
这里的input.xyz应为水优化得到的xtbopt.xyz;OH相应改为--uhf 1并使用OH优化结构。calculate.sh已经按这一顺序复制文件,日常直接提交脚本即可。
4. 读取同一种能量#
cat reference-data/Water-OH-H-GFN2-energies.csv
| 体系 | 电荷 | 多重度 | TOTAL ENERGY / Hartree |
|---|---|---|---|
| H₂O | 0 | 1 | −5.070544434378 |
| OH | 0 | 2 | −4.428374988464 |
| H | 0 | 2 | −0.393482763936 |
这三项均读取xTB输出的TOTAL ENERGY,包含同一GFN2模型的相应能量项。不要把JSON中名为electronic energy的另一项混进此表,也不要混用不同方法、溶剂模型或不同电荷参考的能量。
5. 原生断键接口与正负号#
bash python.sh - <<'PY'
import json
from pymatgen.analysis.bond_dissociation import BondDissociationEnergies
with open('inputs/molecule-entries.json') as f:
    entries = json.load(f)
analysis = BondDissociationEnergies(
    entries['water'], [entries['hydroxyl'], entries['hydrogen']]
)
for row in analysis.bond_dissociation_energies:
    print(row)
PY
每个条目包含formula_pretty、initial_molecule、final_molecule、final_energy和smiles。本例明确约定final_energy为Hartree;接口不会替你把输入单位自动换成eV。
本版本原生结果的首个能量数值为母分子能量减碎片能量之和,本例−0.248686681978 Hartree。若要展示正的断键代价,应按下式计算:
Dₑ = E(OH) + E(H) − E(H₂O) = 6.767109 eV = 652.926794 kJ/mol。
run.py同时检查原生符号与独立差值,避免只给输出贴上“断键能”就忽略方向。方法更换后,各碎片仍须单独优化,选好相应电子态。
本例只提供中性OH和H。原生接口还会寻找其他电荷分离组合,因此会提示缺少离子碎片;提示保存在analysis/native-notes.txt。这里没有计算OH⁻+H⁺或OH⁺+H⁻,不能据此判断异裂通道。
6. 加入零点振动能#
cat reference-data/Water-OH-positive-vibrational-modes.csv
cat reference-data/Water-OH-zero-point-cleavage-energy.csv
水的三个内部频率为1539.26、3643.59、3651.90 cm⁻¹,OH的一个内部频率为3575.88 cm⁻¹。水的6个、OH的5个刚体平移/转动模不计入内部振动;本例没有显著的虚频。真实新体系若有内部虚频,先检查几何是否为适用的局部极小值。
| 体系 | 原生Hessian零点能 / Hartree |
|---|---|
| H₂O | 0.020127065090 |
| OH | 0.008146463652 |
| H | 0 |
D₀ = Dₑ + ZPE(OH) + ZPE(H) − ZPE(H₂O) = 6.441101 eV = 621.471729 kJ/mol。
H原子没有分子内部振动,零点能取0。图中两条含零点能的绿色能级共用同一电子能量零点,D₀是两者的间距;不能把D₀与电子母分子能量之间的高度混为一谈。
D₀仍不是298K断键焓或反应自由能。本例未加入平移、转动、温度、压力、熵或溶剂修正。需要气相分子自由能时可参考分子RRHO与准RRHO,并保持每个物种的标准态一致。
7. 换成自己的断键问题#
先写清守恒的反应式、每个物种电荷与多重度;以相同方法分别优化母分子和碎片,检查收敛和振动,再收集同一种总能量。检查成键图是否对应准备断开的键,最后计算能量差和所需热力学校正。
环体系断一根键可能只得到一个开环分子;多重断键、带电断裂和不同自旋通道需要相应产物及能量,不能用本例三个条目代替。生成几何碎片见分子碎片与开环;碎片图本身不提供量化能量。
接口参考pymatgen断键分析;量化参数见xTB官方手册。