
sisl 轨道、电子密度与终端作图
从解析氢原子轨道到实空间密度,说明归一化、单位、截断和atom-plot接口。
阅读本篇目录
使用集群 sisl/0.16.4 的 Python 3.11 环境、NumPy/SciPy、netCDF4 和 Matplotlib。本组是实际执行的解析轨道/网格与几何操作,不是新的SIESTA或外部ATOM自洽计算。
下载完整脚本、原生数据、网格及参考图,解压后进入 sisl-orbitals-grid-examples。
module load sisl/0.16.4
bash results.sh
bash plot.sh
新目录中执行 bash run.sh 运行全部本组短模型,新结果写入 work,参考文件保持在 reference-results。脚本以单线程运行,不提交新的DFT/MD作业。
生成一个解析1s轨道#
sisl的 HydrogenicOrbital由量子数和有效核电荷给出解析函数。下面的H1s是一电子氢模型,不需要赝势或SCF:
cat > radial.py <<'EOF'
import sisl
import numpy as np
from scipy.integrate import trapezoid
a0 = float(sisl.units('Bohr','Ang'))
r_bohr = np.linspace(0,150,15001)
orb = sisl.HydrogenicOrbital(1,0,0,1.0,R=120.0)
R_bohr = orb.radial(r_bohr*a0) * a0**1.5
u = r_bohr * R_bohr
print('integral |u|^2 dr:',trapezoid(abs(u)**2,r_bohr))
np.savetxt('H1s-u.dat',np.c_[r_bohr,u])
EOF
python radial.py
radial输入长度为Å;为与Bohr单位的独立公式比较,振幅还需乘a₀^(3/2)。归一化的是 ∫|R|²r²dr 或 ∫|u|²dr,不是直接积分R²。
本例实际计算1s、2p、3d、4f四个氢样轨道,并与独立Laguerre多项式公式比较。四者的径向积分均接近1。各个轨道的整体正负相位没有物理区别,比较振幅时需要考虑这一点。
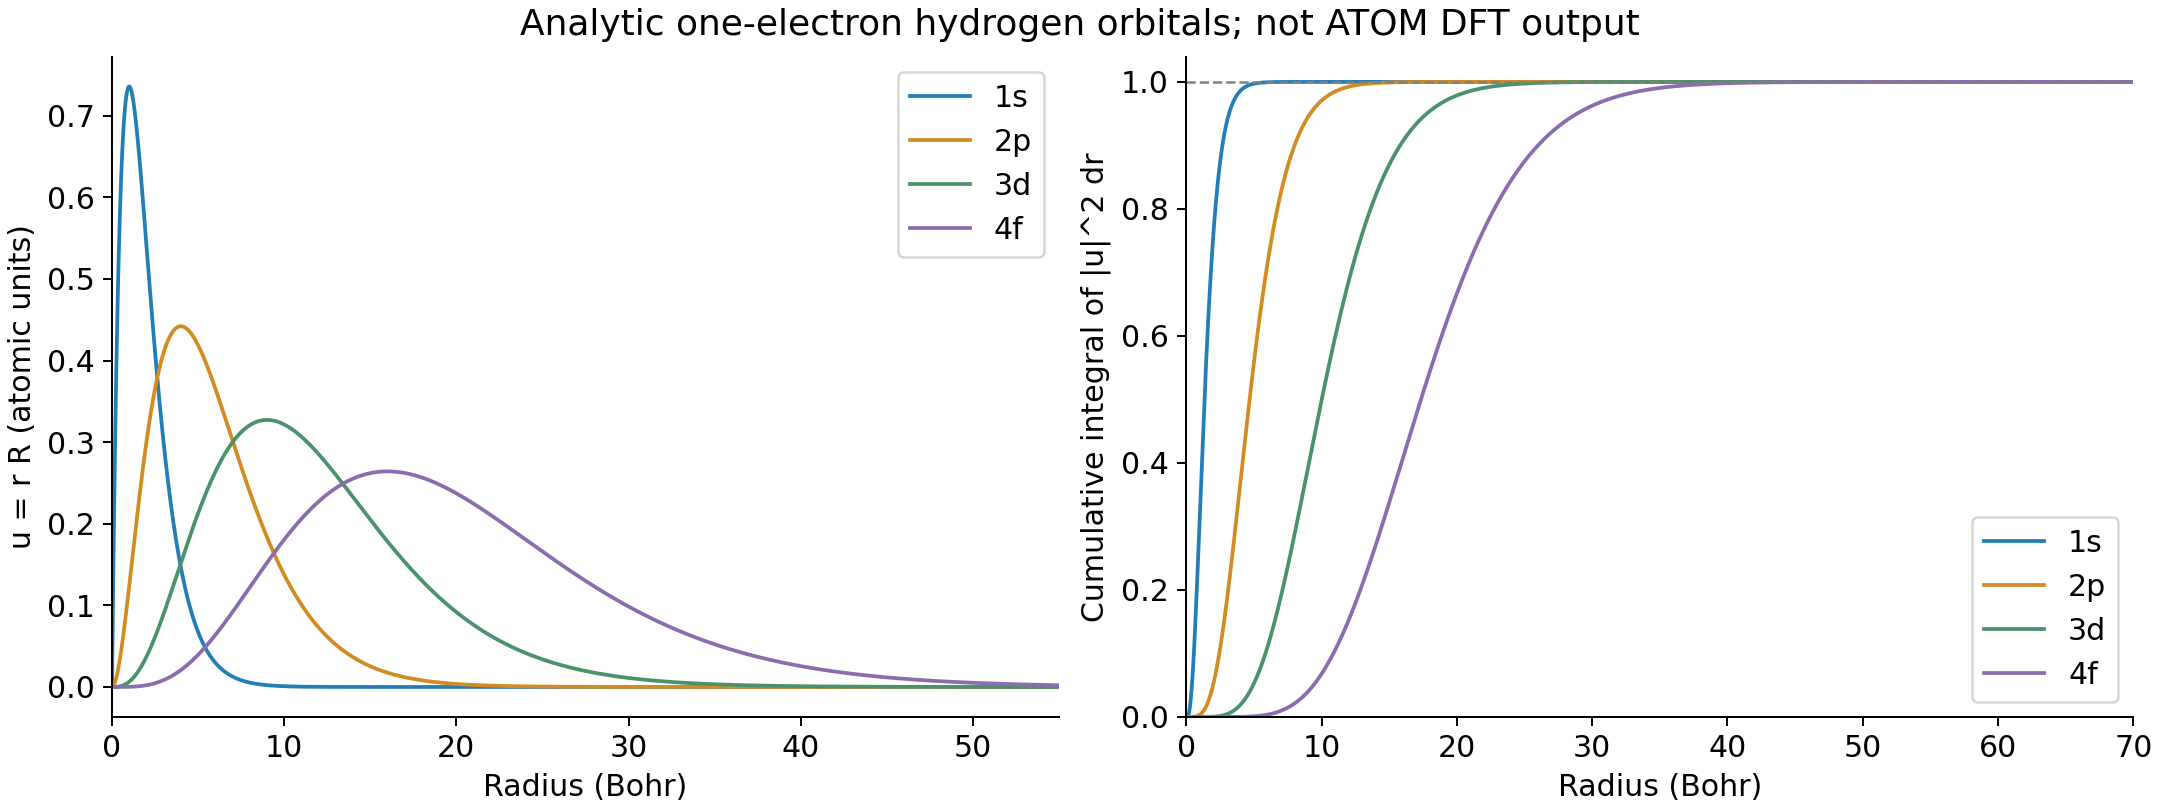
这些轨道分别是不同激发量子数的数学基函数,不表示一个氢原子同时在四个轨道各放一个电子。
用stoolbox绘制径向文件#
资料包提供 AEWFNR0到AEWFNR3样式文件,内容就是上述实际解析径向函数u(r),文件头明确注明来源。它们不是外部ATOM计算输出,也不是本批生成的赝势;这里只用它们演示sisl已有的读取/作图接口。
cd reference-results/hydrogen-analytic
stoolbox atom-plot --plot wavefunction -l spdf --save hydrogen.png INP
cd ../..
实际原生命令已执行并生成PNG。当前文件只有解析全电子氢样轨道,没有伪波函数,程序提示缺少PSWFNR文件是预期的;不能据此评价赝势质量。INP用于提供元素和通道元信息,没有被提交给ATOM程序执行。
若你有自己通过合法ATOM安装算出的真实输出,命令相同,改到对应输出目录执行即可。默认还可画charge/log/potential,但需要相应真实输出文件;不能拿本包的解析数据补成不存在的赝势诊断结果。
从密度矩阵得到实空间密度#
下面给一个H1s基函数占据1电子,在12 Å立方盒中心计算:
cat > density.py <<'EOF'
import sisl
import numpy as np
orb = sisl.HydrogenicOrbital(1,0,0,1.0,R=4.5)
g = sisl.Geometry([[6,6,6]], sisl.Atom(1,[orb]),
    lattice=sisl.Lattice([12,12,12],nsc=[1,1,1]))
DM = sisl.DensityMatrix(g)
DM[0,0] = 1.0
grid = sisl.Grid(0.12,geometry=g)
DM.density(grid)
print('grid:',grid.shape)
print('electrons:',np.sum(grid.grid)*grid.dvolume)
grid.write('hydrogen-density.grid.nc')
EOF
python density.py
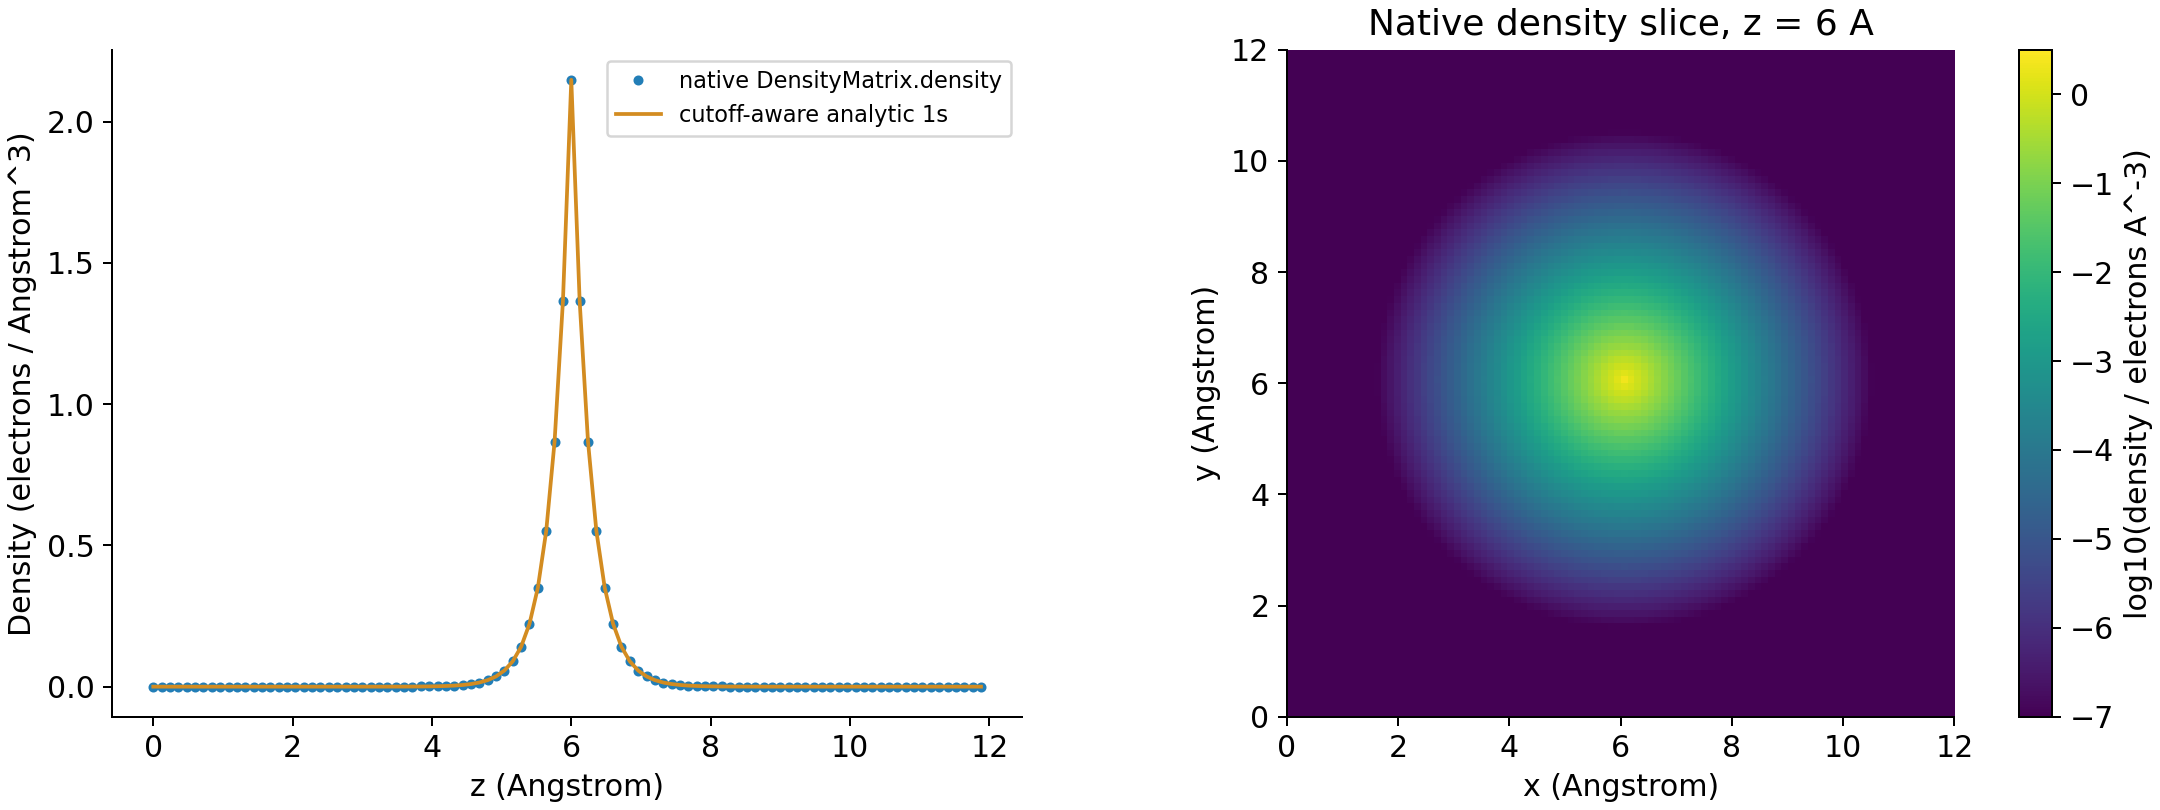
实际网格为 100×100×100,积分得到 1.0004397925电子。这是有限网格积分的结果,与1电子相差约0.044%;不能把这点数值误差解释成体系额外带了电。
密度来自指定的解析基函数和密度矩阵,并没有运行原子DFT。矩阵占据从1改为2会改变数学密度,不能据此认为物理氢负离子的电子结构已经自洽求解。
截断和单位要一并记录#
本例轨道截止半径4.5 Å。中心线与解析式比较时,截止之外也要设为0;与无限延伸的氢1s函数比较,尾部自然会有差别。忽略这个约定,会把正确的局域基截断当成密度程序错误。
本组密度单位为电子/ų,长度为Å,积分乘体元ų后得到电子数。这些单位来自本例的构造。当前通用NC写出没有嵌入足够明确的单位标记,sisl读回会提示无法确定单位;本包用 GRID-UNITS.json记录定义,不能把任意同扩展名外来文件都按同一单位处理。
cat GRID-UNITS.json
head -n 8 reference-data/Sisl-Hydrogen-density-line.csv
读取真实SIESTA密度时还需区分原始文件中的Bohr、Å与电子密度变换,见真实结构与密度网格操作。更多矩阵占据与归一化见电子态分析。