
VASP 刚性解理:从结构到能量曲线
用8原子Si的七个实际DFT单点,演示开裂间距扫描、Slurm数组、能量提取和面积换算。
阅读本篇目录
下载七点结构、输入、实际能量和作图脚本,保存为 example.zip:
python3 -m zipfile -e example.zip .
cd vasp-rigid-cleavage-examples
bash results.sh
bash plot.sh
本例使用VASP 6.6.1,NVHPC 25.3 / CUDA 12.8及配套MPI构建,在P100实际计算七个间距点,并用V100 16G计算同一零间距参照。每个任务一张卡、一个MPI进程,Slurm数组负责调度。参考数据在 reference-data,重算目录为 work。
1. 这个例子计算什么#
取5.43 Å的金刚石Si常规晶胞,共8个原子。保持原子之间的笛卡尔位置关系不变,沿z增加晶胞长度,在周期像之间打开(001)方向的间隙。七个间距为0、0.5、1、2、4、8、12 Å。
每次还沿z整体平移间距的一半,让薄层位于晶胞中部;这次整体平移不改变内部几何。没有对表面原子做弛豫,也没有让晶胞重新优化。
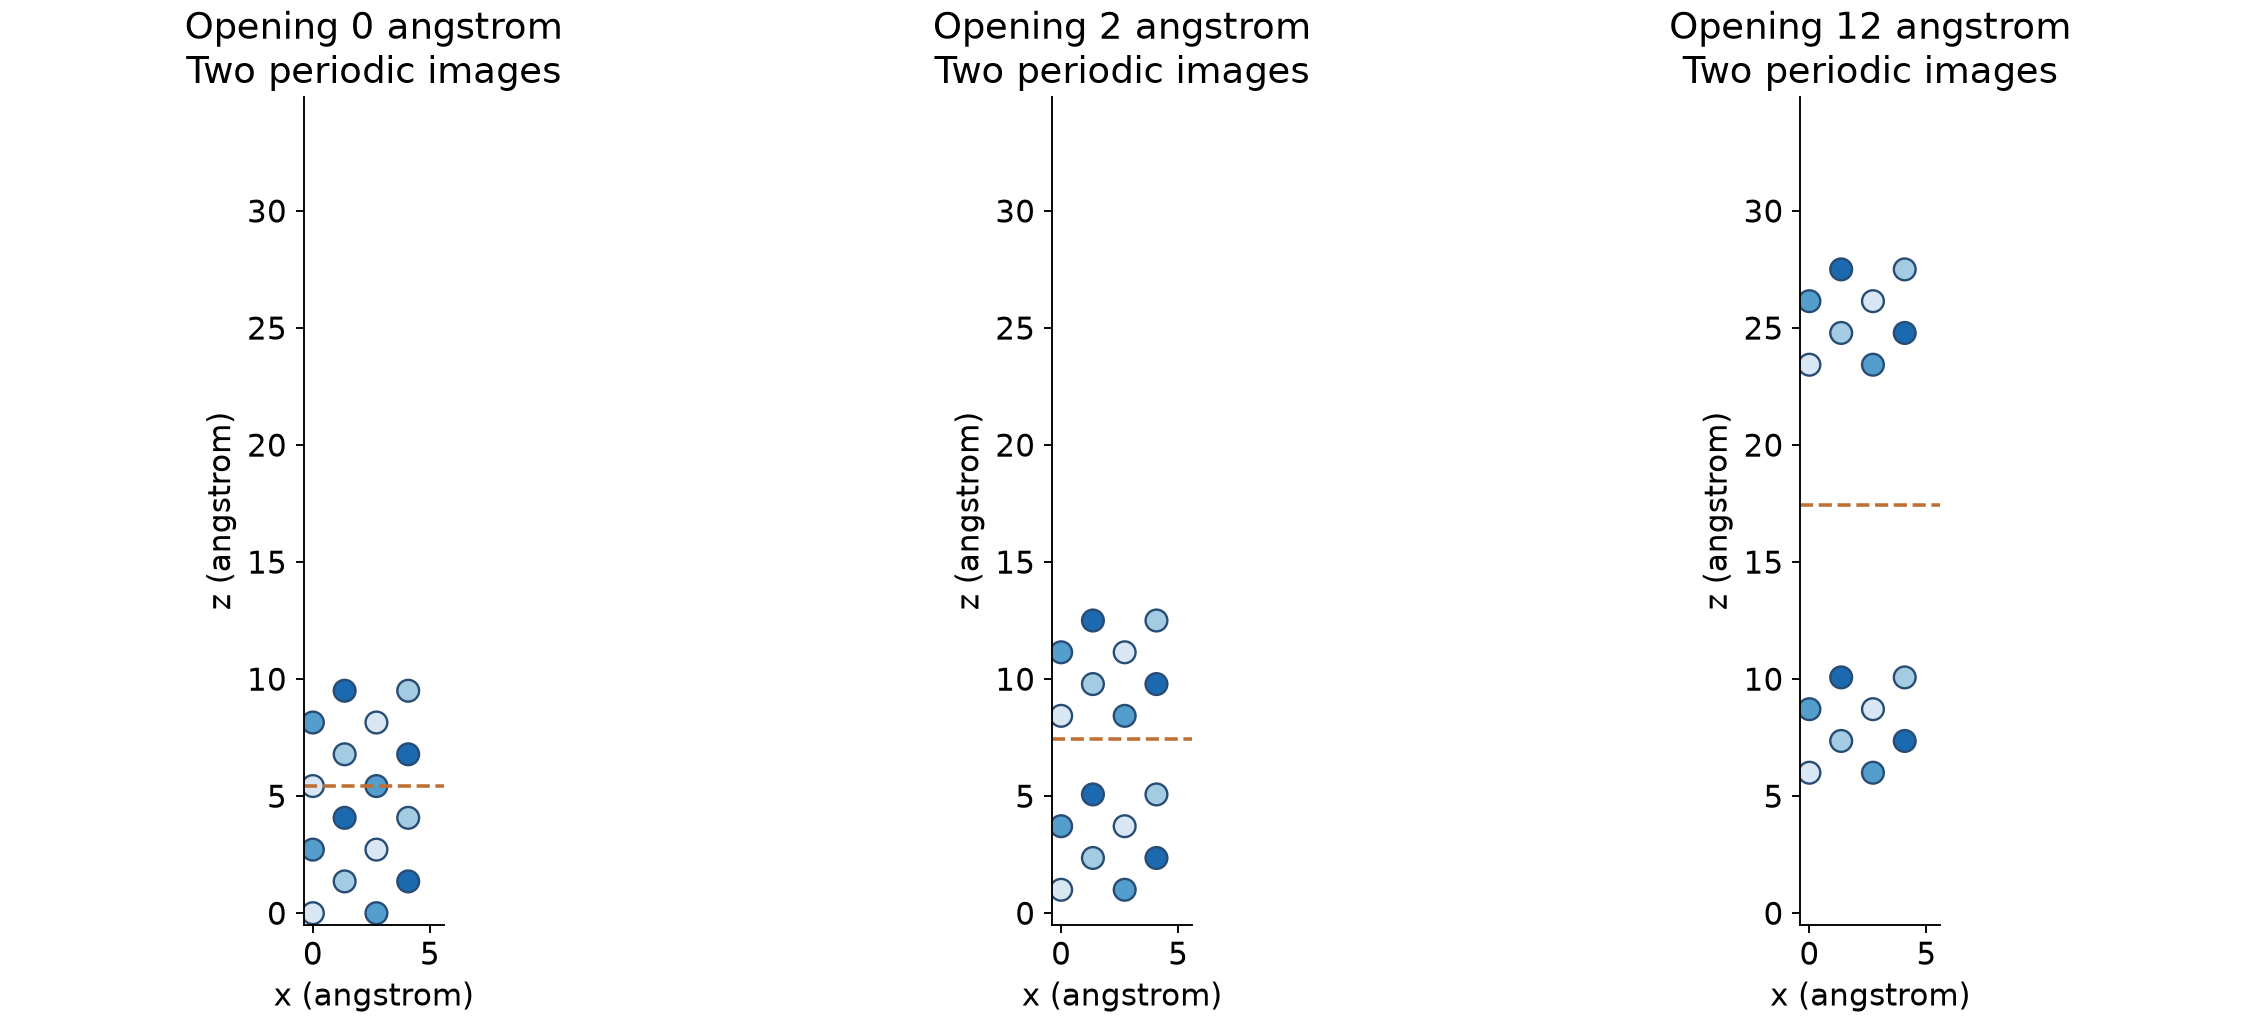
这是学习刚性解理路径的极小模型。它不包括裂尖、裂纹扩展、塑性、表面重构或温度采样,不能输出断裂韧性KIC。薄层只有四个原子层,k网格也只用于本次流程教学。
2. 查看输入结构与计算参数#
零间距POSCAR为:
Own Si8 rigid cleavage gap 0 A
1.0
5.43 0 0
0 5.43 0
0 0 5.43
Si
8
Cartesian
0.000000000000 0.000000000000 0.000000000000
0.000000000000 2.715000000000 2.715000000000
2.715000000000 0.000000000000 2.715000000000
2.715000000000 2.715000000000 0.000000000000
1.357500000000 1.357500000000 1.357500000000
1.357500000000 4.072500000000 4.072500000000
4.072500000000 1.357500000000 4.072500000000
4.072500000000 4.072500000000 1.357500000000
开裂2 Å时,c改为7.43 Å,所有原子z坐标同时增加1 Å,其余坐标不动。可以直接比较输入:
cat inputs/gap-00/POSCAR
cat inputs/gap-03/POSCAR
diff -u inputs/gap-00/POSCAR inputs/gap-03/POSCAR
本例使用Cartesian坐标,避免增加c时把内部层间距一起拉伸。若只改Direct坐标结构的c而保留相同分数坐标,得到的是整体拉伸,物理路径已经改变。
实际INCAR:
SYSTEM = gap-00
ENCUT = 450
PREC = Accurate
EDIFF = 1E-6
IBRION = -1
NSW = 0
ISIF = 2
ISMEAR = 0
SIGMA = 0.05
ISPIN = 1
ISYM = 0
ALGO = Normal
NELM = 180
LREAL = .FALSE.
LASPH = .TRUE.
LWAVE = .FALSE.
LCHARG = .FALSE.
EDIFF=1E-6控制电子收敛。NSW=0、IBRION=-1做固定结构单点,ISIF=2输出应力;这里没有离子优化步骤,因此没有使用0.02 eV/Å作为终止条件。若希望得到约束下弛豫后的解理曲线,应另建任务,明确哪些原子能动,再用 EDIFFG=-0.02,不能直接给本结果改名。
实际KPOINTS:
Own fixed in-plane mesh;teaching only
0
Gamma
5 5 1
0 0 0
3. 准备POTCAR并提交七个单点#
在解压目录根部放好自己有权使用、与输入匹配的PBE Si POTCAR。本包不包含POTCAR和波函数。然后执行:
python3 prepare.py
sbatch job.slurm
squeue -u "$USER"
prepare.py把七套输入复制到 work/gap-00至 work/gap-06。为避免覆盖结果,已有 work 时脚本会停止。
提交脚本的关键资源设置如下:
#SBATCH --partition=gpu-8p100-hs
#SBATCH --ntasks=1
#SBATCH --cpus-per-task=1
#SBATCH --gres=gpu:p100-16g:1
#SBATCH --array=0-6%3
每个数组任务运行一个间距点,最多三个同时运行,实际开始时间由队列资源决定。每个任务内部调用 mpirun -np 1 vasp_std,不是把多个数组任务挤到同一张卡。
4. 确认完成,再提取数据#
等七个任务都结束后执行:
python3 collect.py
cat results/Si-rigid-cleavage.csv
bash plot.sh --data results/Si-rigid-cleavage.csv
提取脚本要求每个OUTCAR都包含正常结束和达到EDIFF的记录。这里采用最终的 energy(sigma->0),全部点采用同一能量定义,不能把某些点的TOTEN与其他点的E₀混用。
| 开裂间距/Å | E₀/eV(8 Si) | 相对能量/eV | 刚性解理功/J·m⁻² |
|---|---|---|---|
| 0 | -43.40461216 | 0.00000000 | 0.000000 |
| 0.5 | -42.29410634 | 1.11050582 | 0.603436 |
| 1 | -40.03299782 | 3.37161434 | 1.832098 |
| 2 | -36.99289872 | 6.41171344 | 3.484054 |
| 4 | -36.07578313 | 7.32882903 | 3.982404 |
| 8 | -36.13667354 | 7.26793862 | 3.949317 |
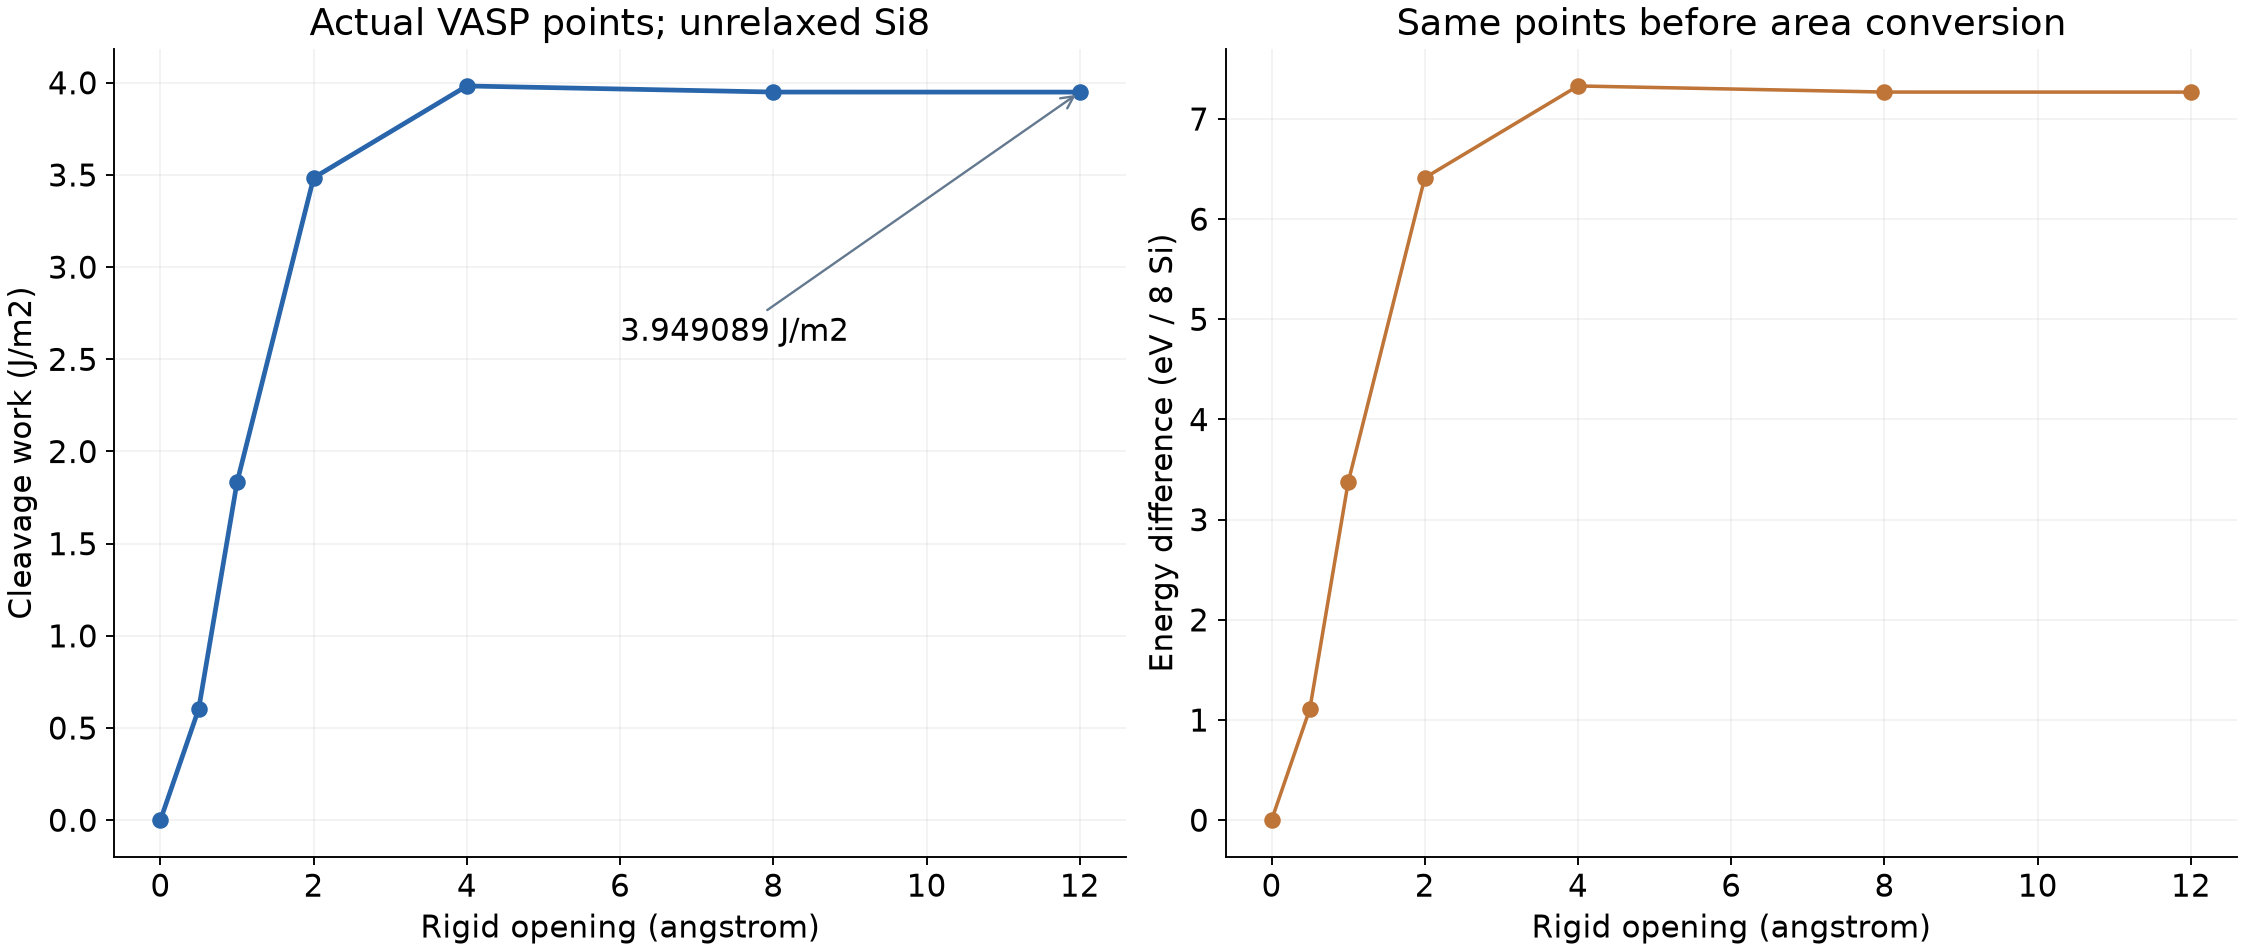
| 12 | -36.13709293 | 7.26751923 | 3.949089 |
本次八个任务合计约120 GPU秒,单个实际执行约10–24秒;这是本例规模和当时环境下的耗时,不是其他体系或排队时间的承诺。P100与V10016零间距参照在OUTCAR打印的能量精度内一致。
5. 面积、两张表面和单位#
本例截面积 A=|a×b|=29.4849 Ų。刚性解理功为 W(δ)=[E(δ)−E(0)]/A,换算使用 1 eV/Ų=16.02176634 J/m²。
12 Å点得到 3.949089 J/m²。这是本次未弛豫路径的能量增量除以面积。裂开会形成两张表面;若要在合适条件下讨论单面表面能,还要除以2,并处理表面弛豫、厚度、k点和参考态。不能把本例的W直接标成单面表面能γ。
4到8 Å的曲线有小幅回落,8到12 Å变化较小。这里保留真实点,没有强行拟合成单调曲线。小晶胞、固定原子、有限真空与k采样都会影响数值;要研究材料定量结果,应增加厚度与数值收敛比较。
6. 与拉伸和滑移有什么区别#
整体拉伸会改变层内、层间间距;刚性解理只打开选定界面;滑移主要改变界面两侧的平行位移。三种路径的受限自由度不同,不能只换图标题。继续看二维应变加载、刚性滑移与力学和有限温度工作流。晶胞与原子自由度见 VASP ISIF官方说明。