
Multiwfn:分子偶极、四极矩与几何分析
水与乙烯的实际多极矩计算,明确四极矩定义差异,补充距离、键角与核间排斥能读取。
阅读本篇目录
下载Multiwfn轨道与分子性质示例包,保存为example.zip:
python3 -m zipfile -e example.zip .
cd multiwfn-orbital-property-examples
bash results.sh
bash read.sh
bash plot.sh
本例使用集群Multiwfn2026.10.18 noGUI,程序自带预编译CPU二进制;水和乙烯波函数来自实际Gaussian16C.01的B3LYP/6-31+G(d)计算,输入与数值波函数随包提供。这里复用已有波函数,不需要重新做Gaussian计算。完整重算13个短后处理条件可用sbatch run.slurm,结束后bash read.sh work analysis-new读取新结果,bash plot.sh analysis-new figures-new绘图。CPU模板按规则申请56核,程序每次只用1线程;这不是56核性能测试。
手动交互的程序路径为:
source /etc/profile.d/lmod.sh
module load multiwfn_nogui/2026.10.18
multiwfn_bin=/public/software/multiwfn_nogui/2026.10.18/Multiwfn_noGUI
下面列出的交互数字对应这个版本,换版本时先看屏幕上的菜单文字。批量运行时给每个任务独立工作目录,避免new.fch等同名输出互相覆盖。
1. 读取偶极与四极矩#
"$multiwfn_bin" inputs/water.fchk -nt 1
实际交互:
300
5
0
q
300进入其他功能菜单,5输出分子多极矩。将输入换成inputs/ethylene.fchk重复,可对照有极性的水与中心对称的乙烯。
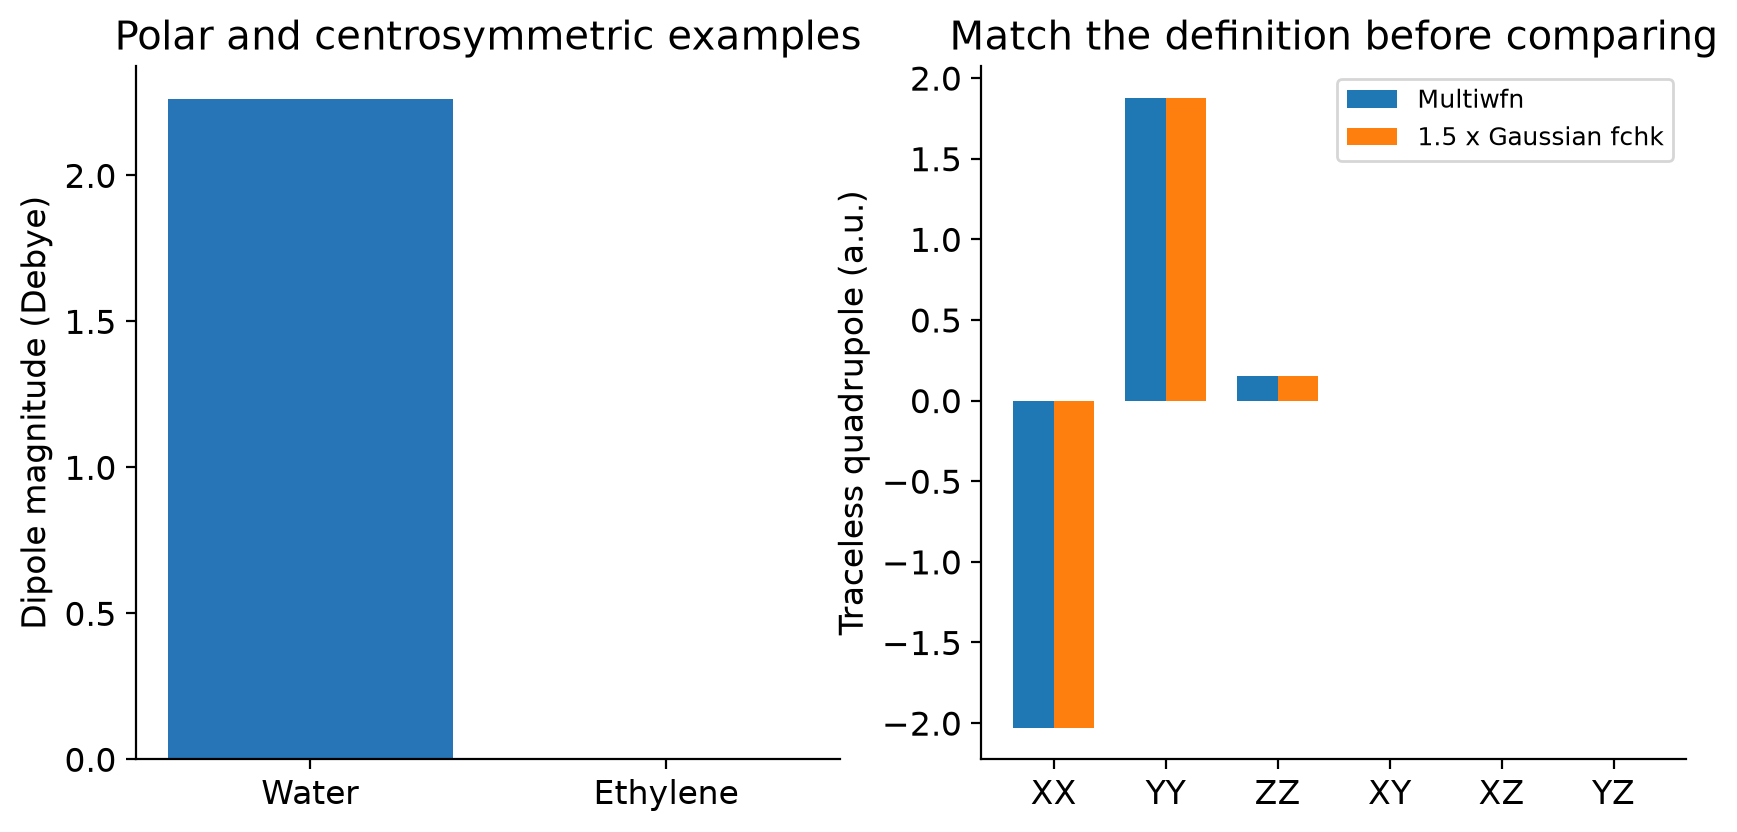
水的偶极矩大小为2.260509 Debye(约0.889353 a.u.),乙烯为数值精度内的0。水分子的坐标在本例采用特定取向,因此分量正负只相对这个坐标系;旋转分子会改变分量,不改变偶极大小。
2. 四极矩比较先统一定义#
本例Multiwfn打印无迹笛卡尔四极矩。Gaussian fchk中对应字段与当前Multiwfn输出采用不同的归一约定,本例需要乘3/2后比较,不是单位换算。以水的XX分量为例:Gaussian字段−1.35266213,Multiwfn−2.028993 a.u.。
cat data/multipoles-Gaussian-comparison.csv
CSV同时保留原始Gaussian字段、原生Multiwfn值与同一定义下的参考值。换程序时还应核对原点、坐标系、带电体系的原点依赖,以及所报告的是普通四极矩还是无迹张量;不能见到相同“a.u.”就直接相减。
3. 从同一份波函数读取结构几何#
本例实际菜单输入:
26
1
1,2,3
q
0
q
菜单26的几何分析选择全部三个原子,输出距离与相关结构信息。水的O–H距离约0.959250 Å,H–H约1.5172 Å。H–O–H角及核间排斥能由随包读取脚本直接使用全精度坐标和核电荷求出;不要把脚本推导的角度冒充某一条原生菜单打印。
cat commands/water-geometry.txt
cat data/water-geometry.csv
几何CSV和多极矩CSV可直接下载。用于论文时,先明确理论方法、基组、几何状态与张量定义;本例重点是把完整操作和定义核对串起来。Multiwfn菜单与理论解释可查官方主页及手册。