
PLUMED对齐后的位置偏置与原子力
实际运行POSITION和RESTRAINT,区分CV广义力与原子力,独立差分检查对齐导数。
阅读本篇目录
将配体位置约束到某个坐标之前,需要确定该坐标是实验室坐标,还是相对一个已对齐分子的坐标。本篇在加权模板对齐之后,对4号粒子的x施加谐偏置,检查偏置能与原子力。
1. 下载并读取#
下载完整输入、原生结果、数据和绘图脚本,保存为example.zip:
python3 -m zipfile -e example.zip .
cd plumed-alignment-periodic-images
module load ase/3.29.0
bash read.sh
bash plot.sh
默认读取包内参考结果,在analysis-read/和figures/生成数据与图片。新的原生运行使用work-new/独立目录。
2. 关键输入#
FIT_TO_TEMPLATE REFERENCE=reference.pdb TYPE=OPTIMAL NOPBC
p: POSITION ATOM=4 NOPBC
r: RESTRAINT ARG=p.x AT=0.5 KAPPA=5
DUMPFORCES ARG=p.x FILE=cv-forces.dat FMT=%.14e
PRINT ARG=p.x,p.y,p.z,r.bias FILE=COLVAR STRIDE=1 FMT=%.14e
完整输入还包含单位与坐标导出。目标x为0.5 nm,弹性常数5 kJ/(mol·nm²),偏置能为½×5×(x-0.5)²。DUMPFORCES ARG=p.x给集体变量上的广义力-5(x-0.5);它不是全部原子的笛卡尔力。
3. 如何输出原子力#
资料包实际调用的driver形式为:
plumed driver --plumed plumed.dat --ixyz scan.xyz \
  --length-units nm --box 2,2,2 \
  --dump-forces forces.xyz --dump-forces-fmt %.14e
使用bash run.sh会为三个条件建立完整新目录并设置正确2.10.1程序路径。结束后:
bash read.sh work-new analysis-new
bash plot.sh analysis-new figures-new work-new
head -6 work-new/optimal/cv-forces.dat
head -7 work-new/optimal/forces.xyz
head -6 analysis-new/PLUMED-alignment-atomic-bias-forces.csv
原子力包含对齐变换的导数。即使只约束4号粒子,参与拟合的1–3号也会分担相应力,不能仅把-K(x-x0)赋给4号而忽略参考原子。
4. 独立能量差分的结果#
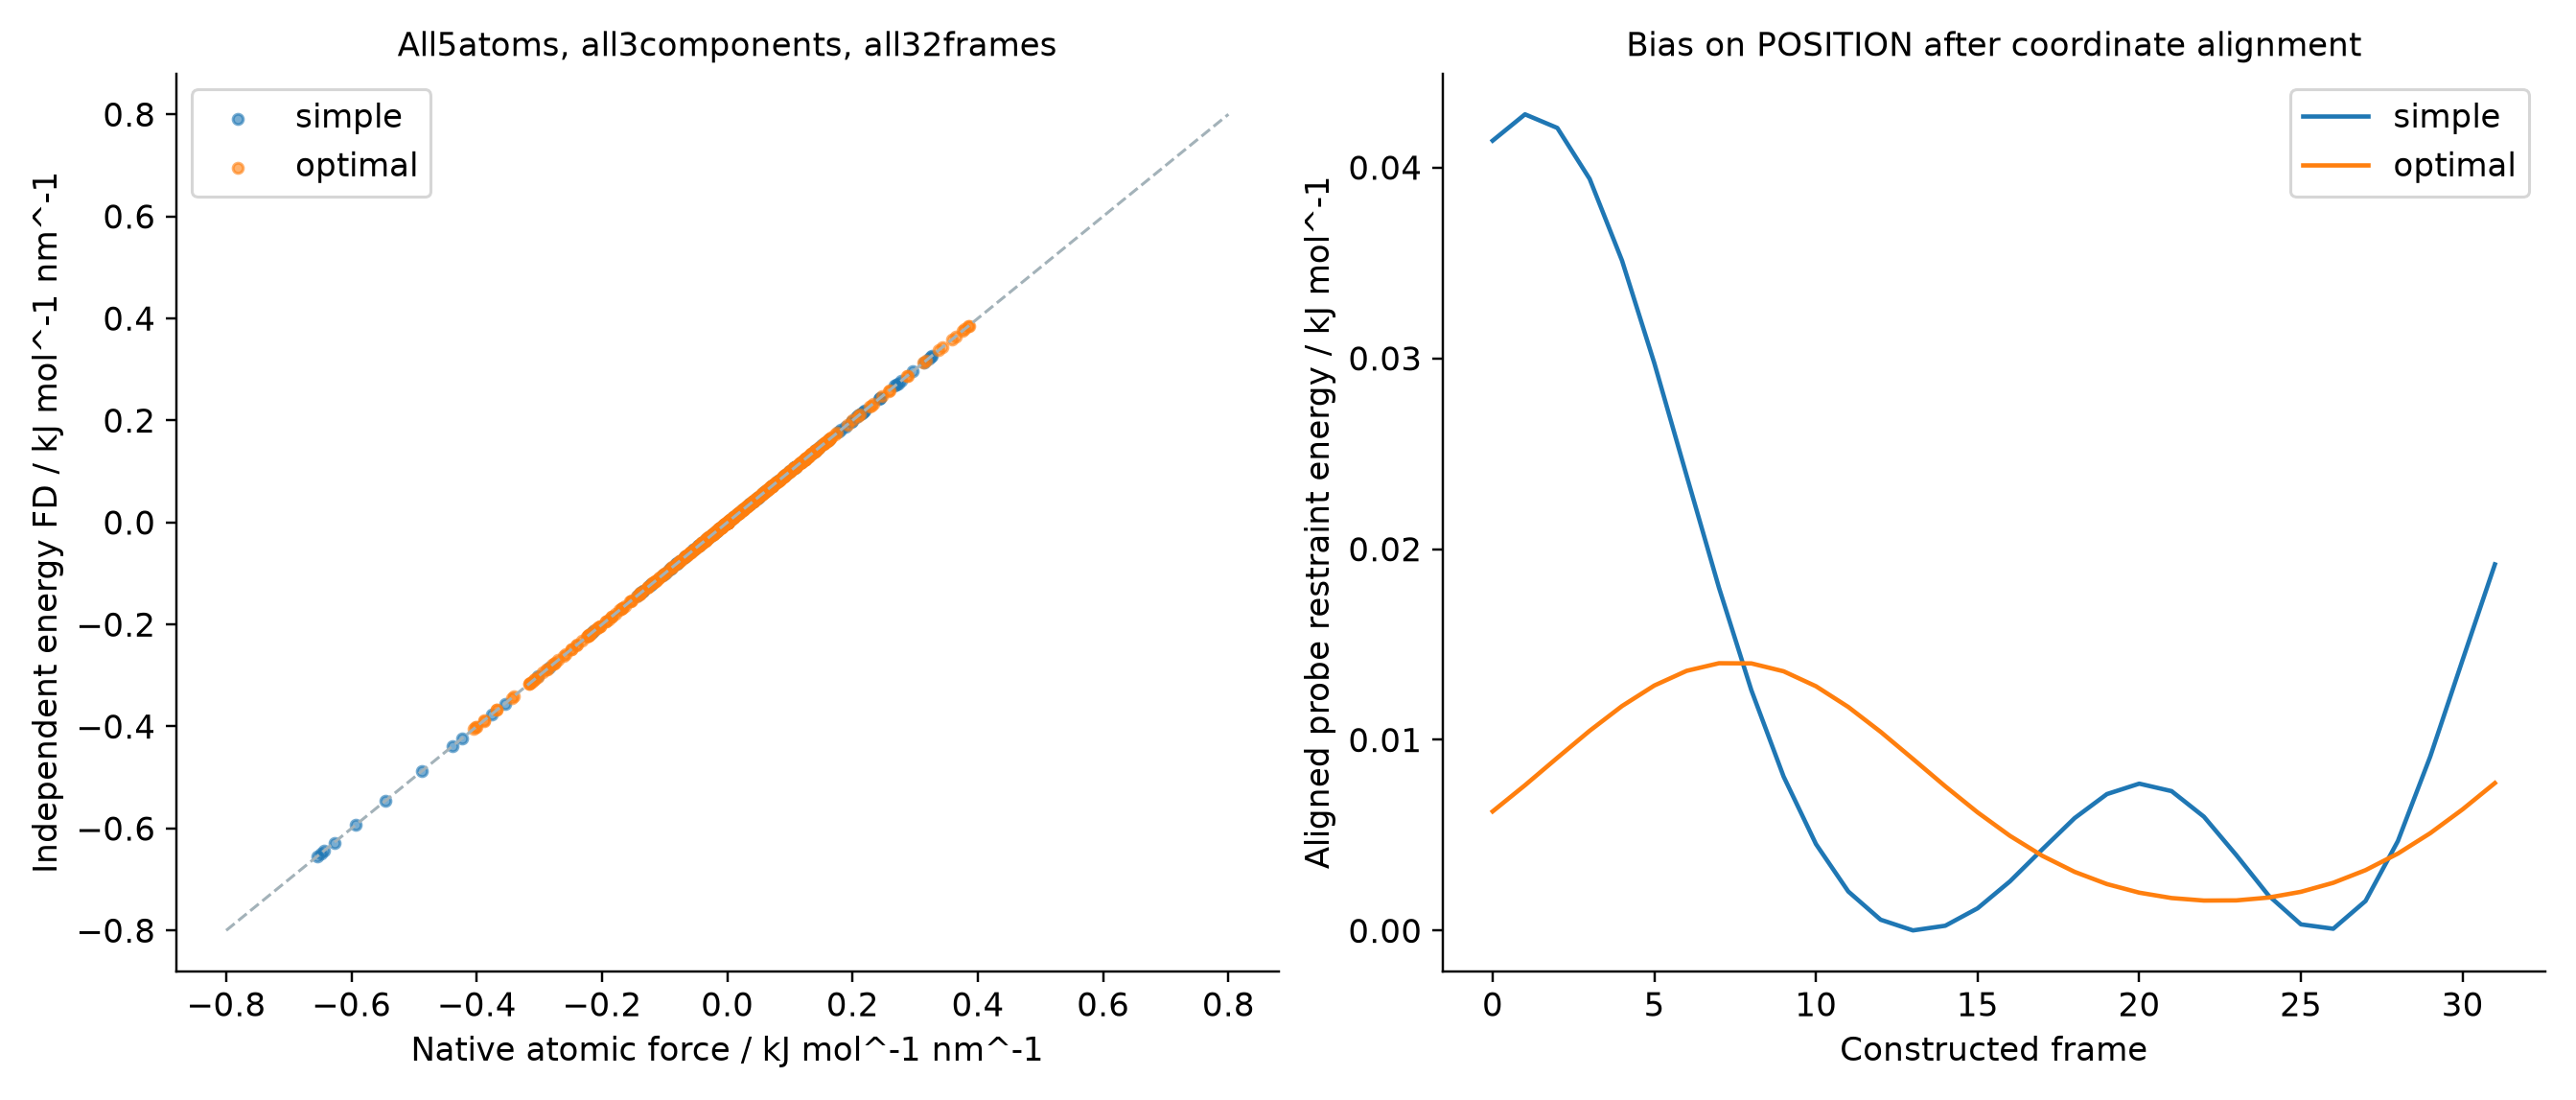
对SIMPLE和OPTIMAL两种条件的32帧,逐一对全部5个粒子的3个坐标做±10⁻⁶ nm独立几何差分,每次重新进行加权对齐并计算偏置能。原子力最大差约 4.70×10⁻¹¹ kJ/(mol·nm)。
两种偏置均对整体平移不变,总原子力为零;OPTIMAL还对整体转动不变,本例总力矩小于10⁻¹⁵ kJ/mol。SIMPLE只平移,不应对它强行要求旋转不变性。
本例验证的是这套非共线小模板及其权重,不替代任意大型蛋白/配体中的对齐检查。共线、近重合和对称模板可能使最佳旋转变得不唯一,要先确定合适的参考原子。
需要根据你的体系选择资源?联系讨论计算需求。实际可用软件与权限,以当前账户和运行环境为准。