
PLUMED结构对齐:平移、旋转与权重
三个参考原子加权拟合并移动全部五原子,给出PDB、输入、driver及实际坐标图。
阅读本篇目录
分析分子中的某个位置之前,通常需要先去掉分子的整体漂移或转动。本篇用32帧可解释的人工几何,演示PLUMED如何按三个原子对齐,同时带动没有参与拟合的其他原子。这里没有运行物理分子动力学。
1. 下载并先看坐标#
下载完整输入、原生结果、数据和绘图脚本,保存为example.zip:
python3 -m zipfile -e example.zip .
cd plumed-alignment-periodic-images
module load ase/3.29.0
bash read.sh
bash plot.sh
默认读取包内参考结果,在analysis-read/和figures/生成数据与图片。新的原生运行使用work-new/独立目录。
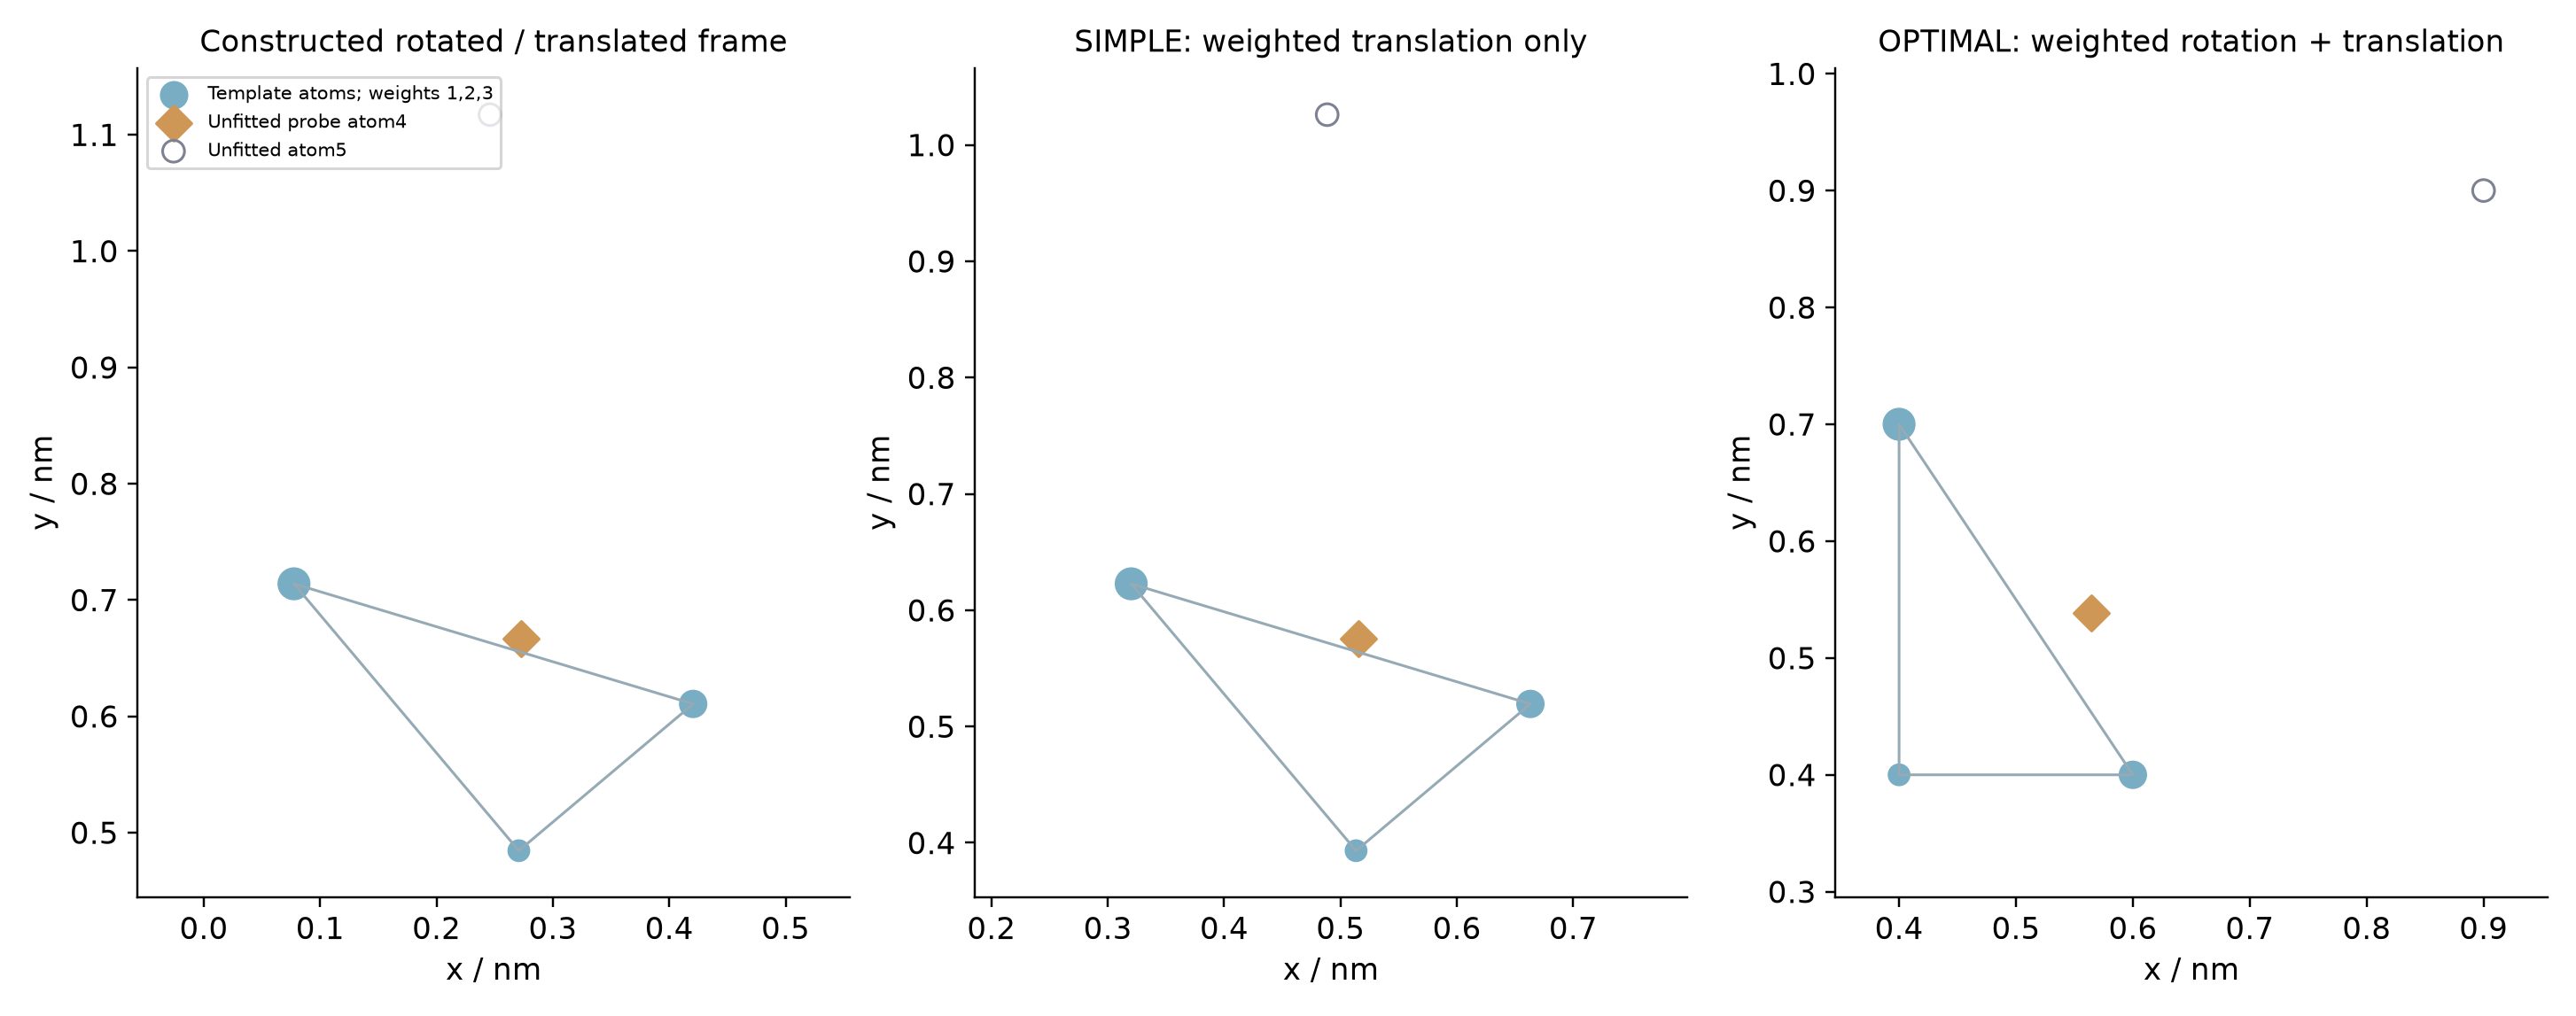
输入5个粒子,1–3号构成非共线参考三角形,拟合权重1、2、3;4号为观察粒子,5号也不参与拟合。点大小对应拟合权重。对齐会作用于全部5个粒子,并非只移动模板里的原子。
2. 模板与输入#
本例使用PLUMED 2.10.1,来自CP2K 2026.2依赖目录;运行脚本设置相应动态库路径,不与公共独立PLUMED 2.9.x混用。
cat inputs/optimal/reference.pdb
cat inputs/optimal/plumed.dat
ATOM      1  C   MOL A   1       4.000   4.000   4.000  1.00  1.00           C
ATOM      2  C   MOL A   1       6.000   4.000   4.000  2.00  1.00           C
ATOM      3  C   MOL A   1       4.000   7.000   4.000  3.00  1.00           C
END
PDB坐标是Å,occupancy列给拟合权重,脚本中的轨迹使用nm。模板只列1–3号,不能把文件中的行号与实际原子编号混淆。
UNITS LENGTH=nm ENERGY=kj/mol TIME=ps
DUMPATOMS ATOMS=1-5 FILE=before.xyz UNITS=nm PRECISION=14
FIT_TO_TEMPLATE REFERENCE=reference.pdb TYPE=OPTIMAL NOPBC
DUMPATOMS ATOMS=1-5 FILE=after.xyz UNITS=nm PRECISION=14
p: POSITION ATOM=4 NOPBC
PRINT ARG=p.x,p.y,p.z FILE=COLVAR STRIDE=1 FMT=%.14e
TYPE=SIMPLE只平移,使当前与参考的加权中心重合;TYPE=OPTIMAL还包含最佳旋转。本例用独立加权Kabsch变换复算所有原子坐标,最大差约7×10⁻¹⁵ nm。
3. 运行并读取#
bash run.sh
bash read.sh work-new analysis-new
bash plot.sh analysis-new figures-new work-new
head -8 work-new/optimal/after.xyz
run.sh只运行短轨迹PLUMED driver后处理。每个输入中的FIT_TO_TEMPLATE修改它之后动作所见的坐标;放在前面的DUMPATOMS保存原坐标,放在后面的保存对齐坐标。把动作顺序调反,会改变你分析的参考系。
本例NOPBC输入本来连续。真实跨盒分子应先理解局部重建和整体周期映像的区别,参考周期边界操作。官方说明将OPTIMAL实现标为测试阶段;用于复杂体系偏置前应先做适合自己结构的数值对照,下一篇给出实际方法。