
PLUMED:RDC取向量与NMR输出
实际提取两组残余偶极耦合,说明固定磁场轴、GYROM、SCALE、r的负三次方和实验对比边界。
阅读本篇目录
RDC 对两原子的距离和它们相对磁场的方向都敏感。本例用两组原子对演示原生输入、输出下标和几何依赖;没有求解真实分子的取向张量,也没有拟合实验数据。
1. 读取与画图#
下载输入、原生结果、CSV 与绘图脚本,保存为 example.zip:
python3 -m zipfile -e example.zip .
cd plumed-FRET-RDC-J
module load ase/3.29.0
bash read.sh
bash plot.sh
本包用 PLUMED 2.10.1,调用集群 CP2K 2026.2 的独立依赖程序,不运行 CP2K 电子结构计算。输入是 32 个四粒子几何帧,用来演示可观测量和偏置力,不是蛋白质 MD 或实验数据。
默认读取 reference-results/。若需要重算,在根目录运行 bash submit.sh:CPU 模板申请 56 核整节点,PLUMED 使用 1 线程。作业结束后执行 bash read.sh work-new analysis-read,再 bash plot.sh。一次作业同时提取 FRET、两组 RDC 和一组 J 耦合。
2. 设置原子对和比例#
UNITS LENGTH=nm ENERGY=kj/mol TIME=ps
r: RDC GYROM=-72.5388 SCALE=0.001 ATOMS1=1,2 ATOMS2=1,3 NOPBC
PRINT ARG=r.* FILE=RDC.dat STRIDE=1
ATOMS1、ATOMS2 分别是一对原子,输出下标却从零开始,得到 r.rdc-0、r.rdc-1。
GYROM 是所选核对的旋磁比乘积,本例使用官方说明列出的 N–H 数值,作用于四粒子演示几何;XYZ 里的占位元素并不自动替你选择真实核种。SCALE=0.001 是本例显式输入的比例,不能把它当作由程序自动预测的溶液取向程度。官方 RDC 说明解释了核对、取向及比例的含义。
3. 执行并检查#
cat inputs/plumed.dat
bash submit.sh
squeue -u "$USER"
作业结束后:
bash read.sh work-new analysis-read
bash plot.sh
head -8 analysis-read/PLUMED-FRET-RDC-J-observables.csv
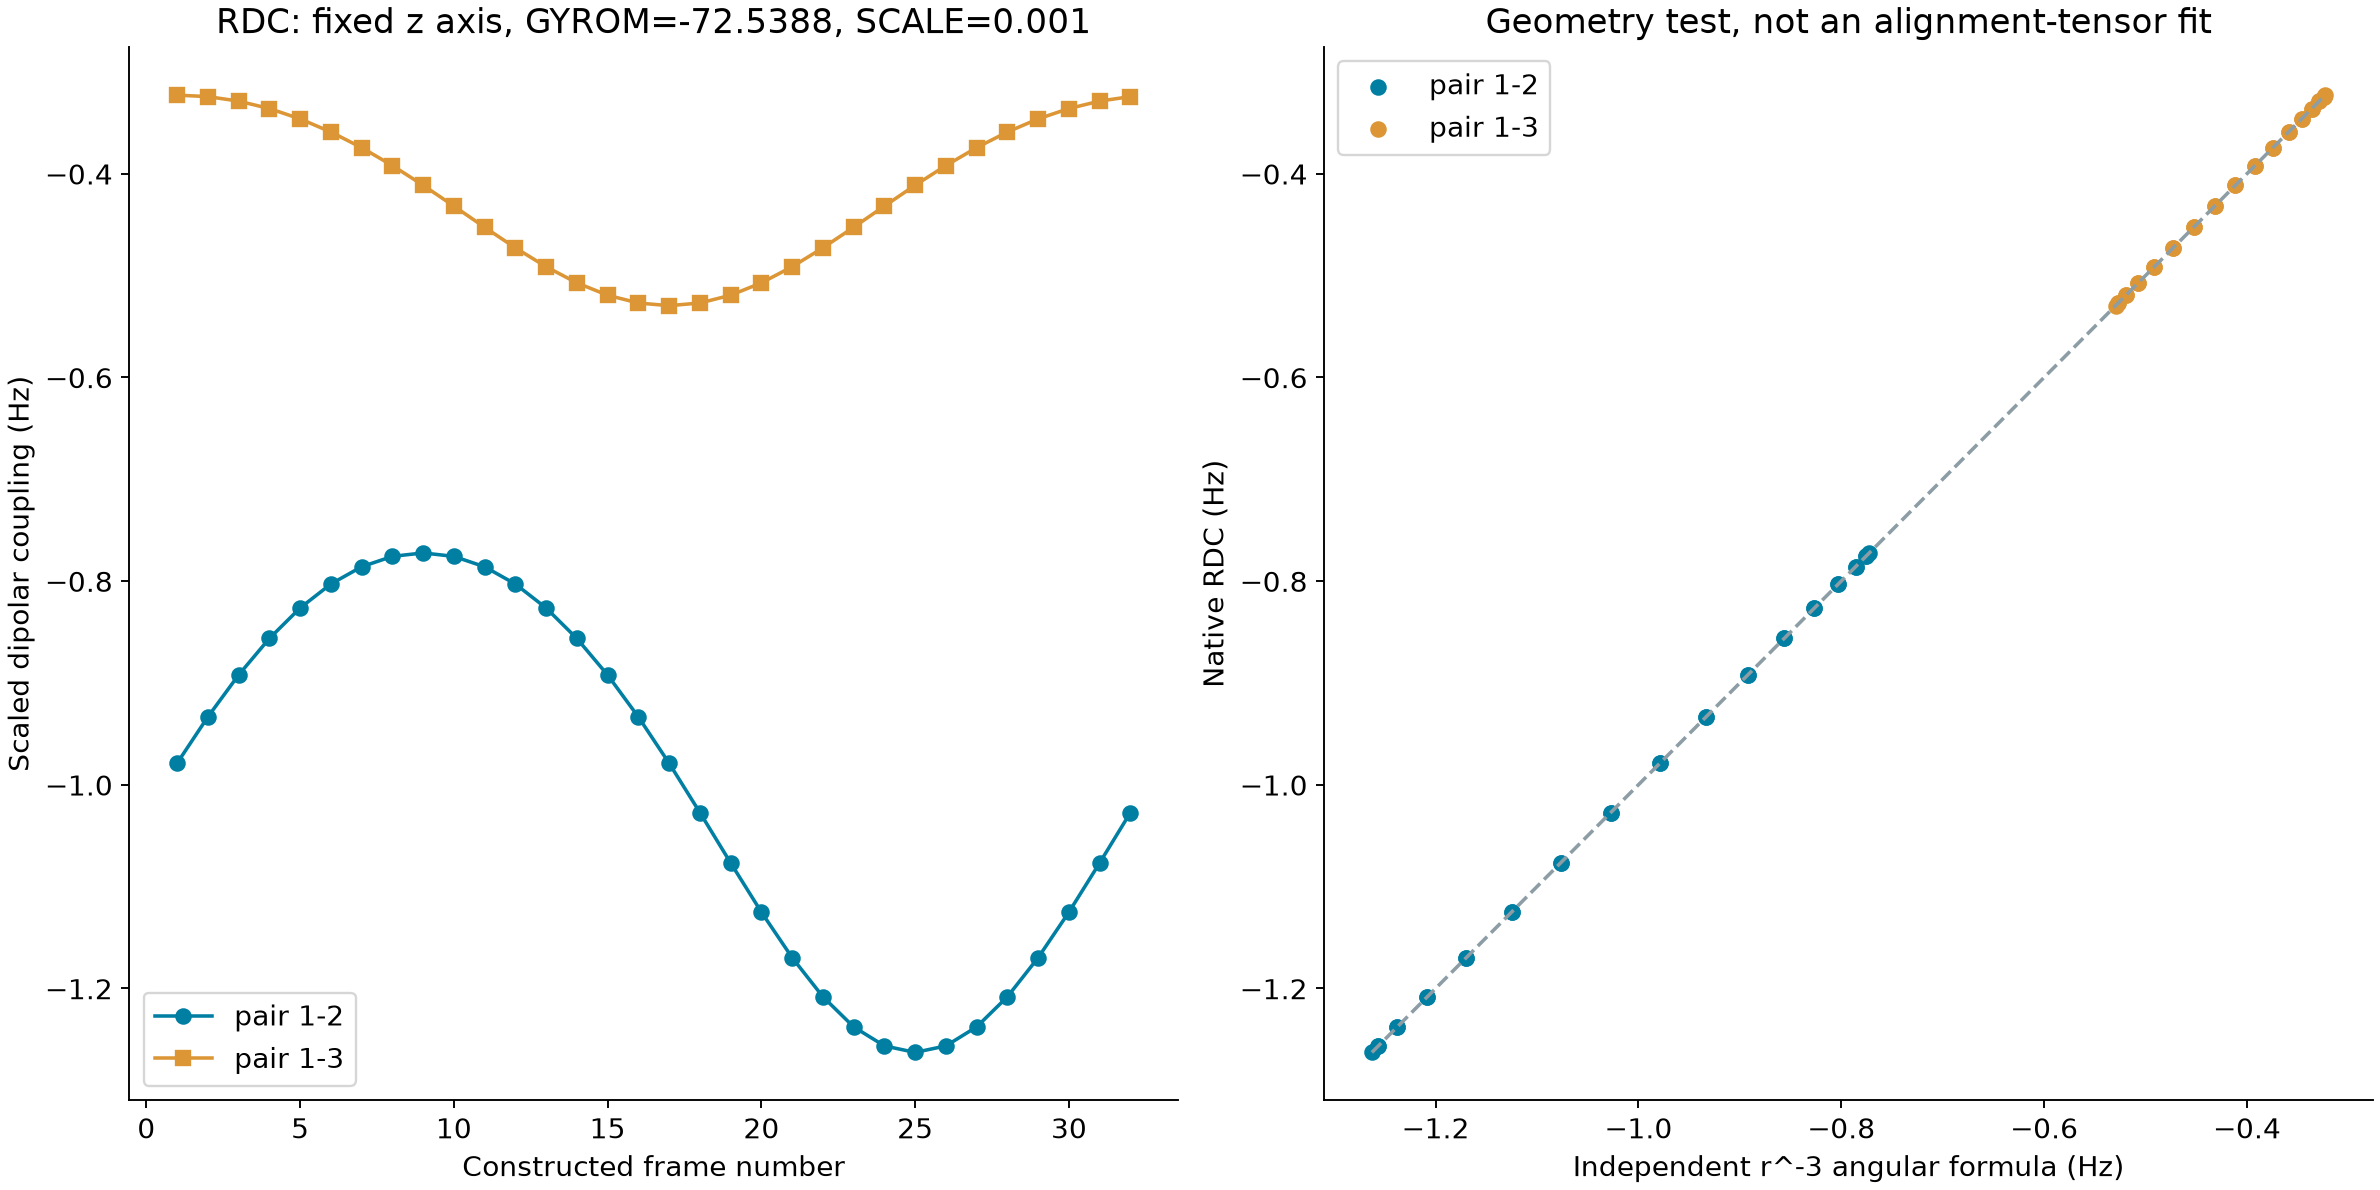
对附带的参考结果,1–2 对的原生输出范围约 −1.262806 至 −0.772344 Hz。它是设置了比例之后的几何示例,不能用作某种蛋白的 NMR 预测。
4. 为什么改方向也会改变数值#
当前直接计算使用 z 方向为磁场轴,角度项为 (3cos²θ−1)/2,距离项为 1/r³。因此两帧距离接近但方向不同时,RDC 仍可能明显不同。旋转整个分子的实验参考系也会影响这类直接计算。
资料包从每帧真实坐标独立重建距离、z 分量和角度项,再与原生输出逐帧比较。对自己的轨迹,应先统一磁场参考轴、分子处理方式、核对和实验比例,随后再讨论平均值或相关性。
5. 直接量、SVD和多副本的区别#
本例只使用直接量和两个原子对。没有开启 SVD,没有输入实验 COUPLING,也没有多副本平均或 DOSCORE。若要利用实验 RDC 求取向张量,需要足够的独立核对及适用的算法/依赖;不能把本篇两个几何量直接称为实验拟合。
本包有一个实际谐约束示例:
br: RESTRAINT ARG=r.rdc-0 AT=-1 KAPPA=0.1
KAPPA 对应 kJ/(mol·Hz²),目标为 −1 Hz。先检查量值、单位与偏置力,再考虑接入真实采样。