
VASP溶液与电化学:计算路线
从分子溶剂化到恒电势、电荷、电容与吸附巨势,串联已有真实输入和结果,明确版本与操作顺序。
阅读本篇目录
计算溶剂化、电极充电、恒电势或吸附反应,首先要分清自己固定的是电子数还是目标电子化学势。本页将已有真实实例连成操作路线;各篇的输入、数据与版本继续使用原资料包。
1. 按问题选入口#
| 想做什么 | 先看哪篇 | 下一步 |
|---|---|---|
| 水、小分子或离子的隐式溶剂化 | VASPsol水与离子 | 空腔参数 |
| 固定电荷的电解质与场分布 | 电解质条件 | 场文件与单位 |
| 非线性、非局域溶剂与电解质 | VASPsol++入门 | 电解质与场 |
| 用CP-VASP固定目标化学势 | 中性电极参照 | 电势扫描 |
| 用VASPsol++原生恒电势 | sol++恒电势 | 吸附参照 |
| 做电荷—电势曲线和模型电容 | 三点电势扫描 | 电荷、面积与电容 |
| 比较相同电势下吸附前后 | 吸附电子巨势 | sol++吸附参照 |
| 电子数方案、短MD或原子位置优化 | 短程MD与溶剂切换 | 结构优化与版本 |
固定电荷计算通常指定电子数;恒电势需要额外调整电子数,使最终电子化学势接近目标。把NELECT改成小数本身不等于实现恒电势。
2. 下载一个小型路线与数据读取工具#
下载路线查询、既有Cu₄数值摘录、CSV与绘图脚本,保存为example.zip:
python3 -m zipfile -e example.zip .
cd vasp-electrochemistry-routes
python3 route.py
python3 route.py 电容
module load ase/3.29.0
bash read.sh
bash plot.sh
这份小附件只做路线查询和既有结果读取,不运行VASP。reference-results/中的.selected.txt为已完成计算的数值摘录,不能当成可续算的完整OUTCAR。重新计算时,下载上表相应教程的完整输入包并按其Slurm步骤提交。
3. 从同一几何和参照开始#
做分子溶剂化,先准备气相和溶剂条件,保持方法、赝势、结构参照一致。做电极,先计算中性电极,记录中性电子数、晶胞面积和该模型的化学势参照,再安排目标电势。
例如附件中Cu₄中性参考的完整INCAR可直接查看:
cat reference-results/reference/cu-neutral/INCAR
cat reference-results/reference/cu-neutral/POSCAR
cat reference-results/reference/cu-neutral/KPOINTS
其基本电子设置包括:
ENCUT = 550
PREC = Accurate
EDIFF = 1E-6
溶剂、目标化学势、更新幅度及版本专属标签以对应完整输入为准。CP-VASP与VASPsol++原生外循环是不同入口,不要把两个教程的控制参数拼成一个INCAR。
4. 选择正确版本#
经典VASPsol的6.6.1 CPU模块为vasp/6.6.1-8173m-sol,oneAPI 2024.2/ifx;P100模块为vasp/6.6.1-p100-sol,NVHPC 25.3、CUDA 12.8、OpenMPI及MKL 2023.2。具体后端与输出差异见CPU/GPU选择。
VASPsol++教程采用vasp/6.3.2-8173m-vtst-sol++的CPU构建,原编译为ifort/oneAPI 2023.2,模块提供oneAPI 2024.2运行环境。不能仅把GPU模块换过来就认为所有sol++功能都适用。CP-VASP的6.3.2/sol++及6.4.2/经典sol兼容路线见对应专题。
5. 看一个已有电容例子的完整单位换算#
下图复用已发布的Cu₄三点恒电势数据,没有新增DFT。中性电子数44,单面面积5.705765 Ų;该模型两面接触相同电解质,因此每面归一化使用2A。
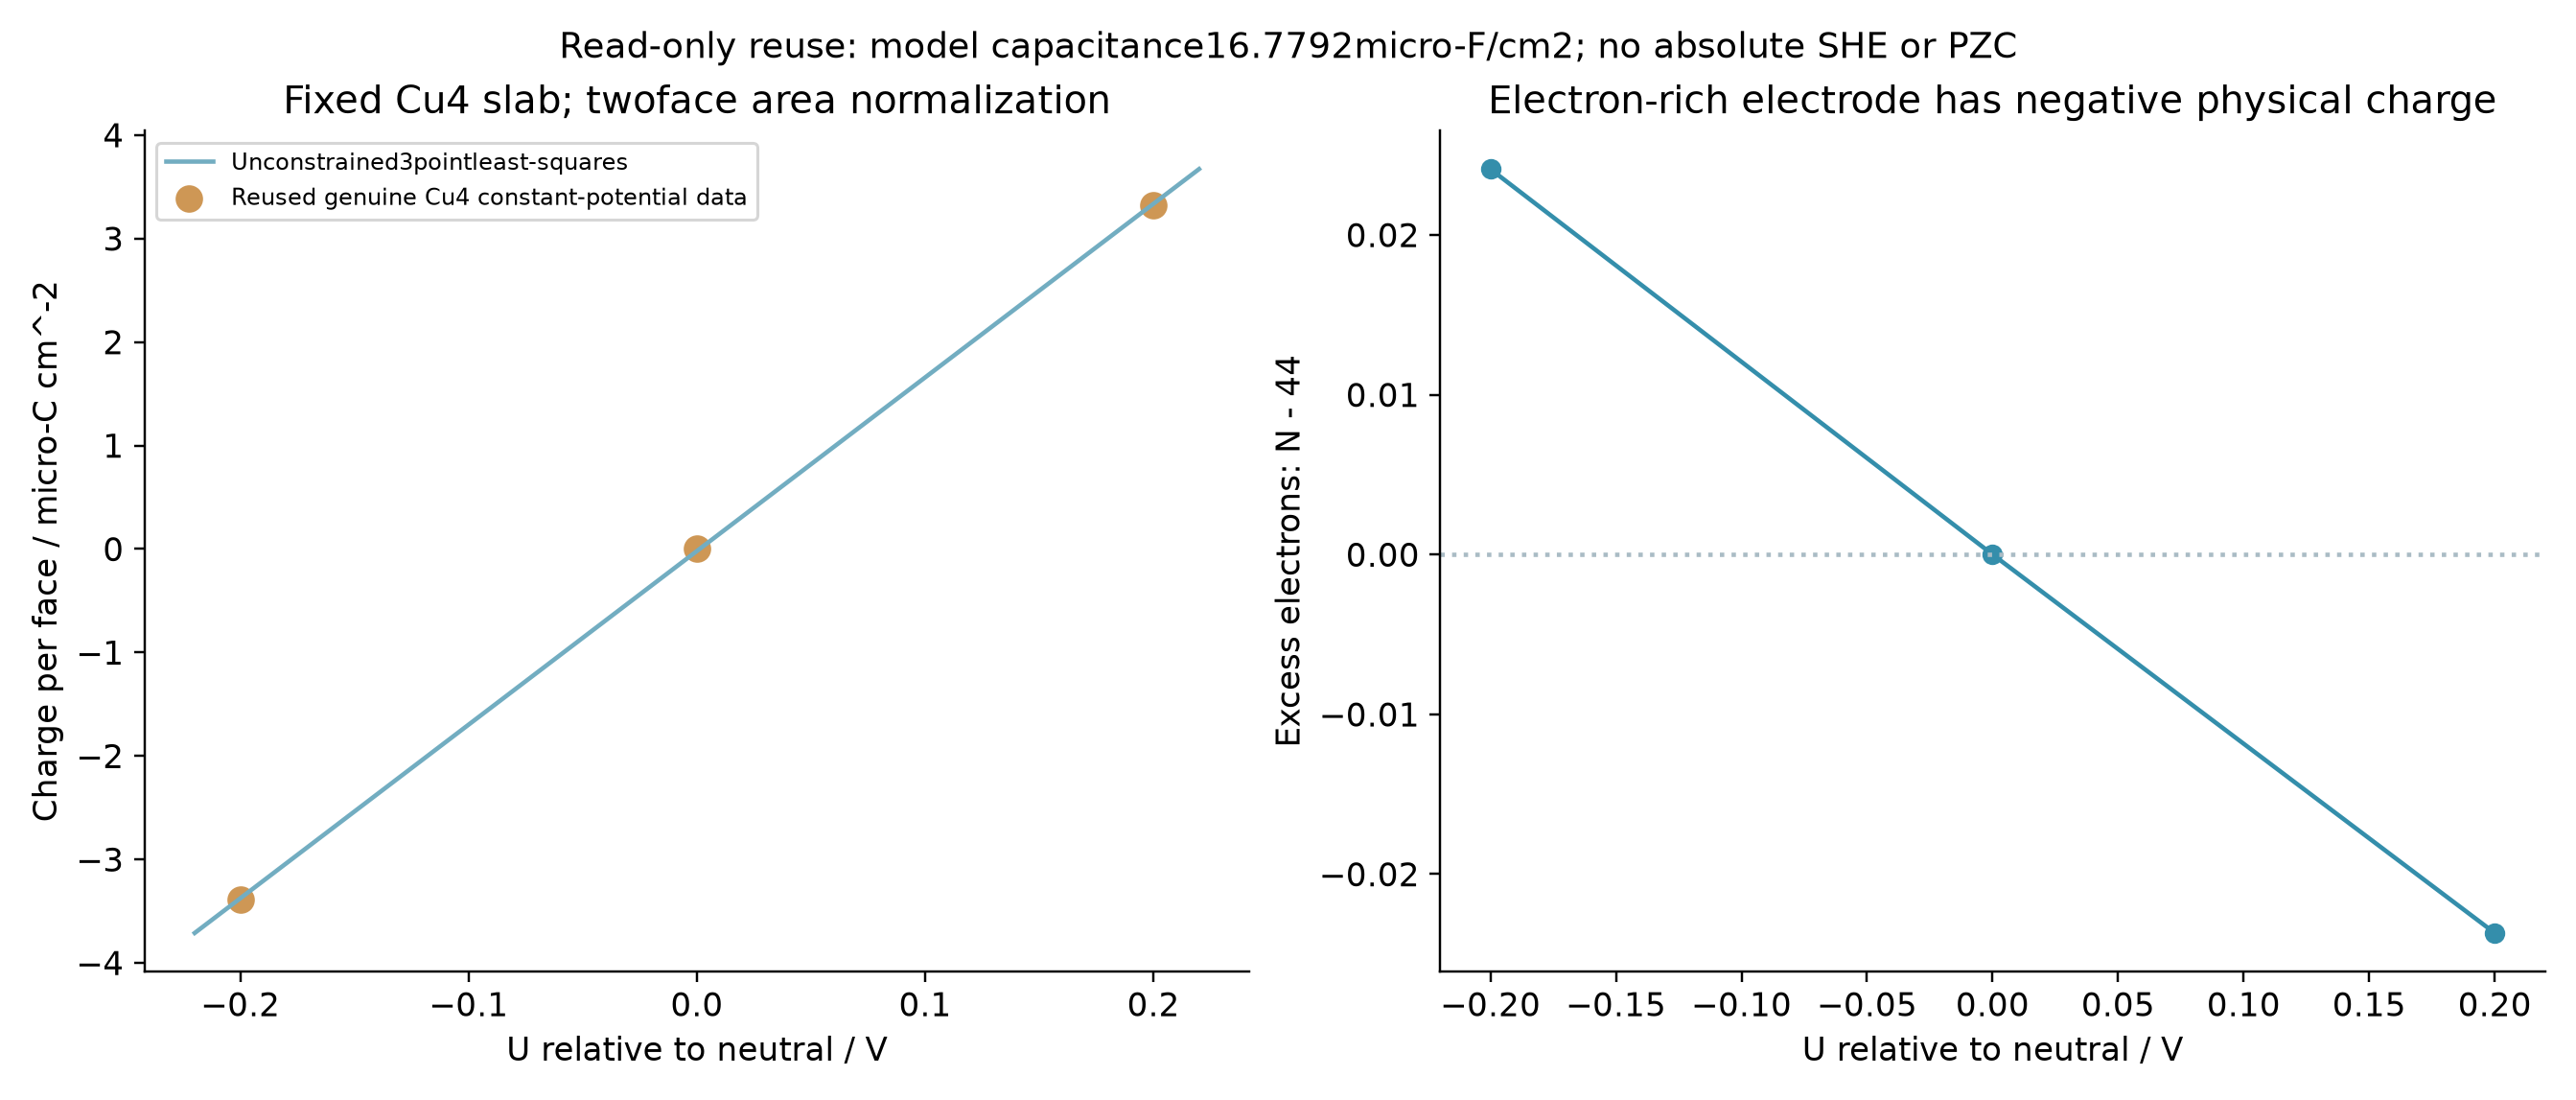
定义过剩电子ΔN=N−44,则电极物理电荷Q=−eΔN。电子越多,电极带电越负。相对电位ΔU=−(μ−μ₀),μ用eV时ΔU数值为V。
σ [μC/cm²] = -1602.176634 × ΔN / (2A[Ų])
cat analysis-read/VASP-electrochem-reused-Cu4-charge.csv
cat analysis-read/VASP-electrochem-reused-Cu4-capacitance.csv
三点自由截距拟合为 16.77918 μF/cm²;较低、较高电位两段斜率分别约16.93081、16.62755 μF/cm²。数据保留截距,不强迫曲线经过原点。三点小窗口只能演示流程,不是已收敛的铜电极常数。
VASPsol++另一组Cu₈模型的中性电子数为88,不能把它与这里的44或绝对能量混用。两边都使用“Cu表面”,也不意味着晶胞、覆盖度和溶剂参照相同。
6. 先得到电子能量,再决定是否补自由能#
固定目标化学势比较吸附,裸表面与吸附态需要相同目标,并处理电子库项;分子参照也要保持一致方法。未加入零点能、温度熵、标准态、电势标定和pH时,应称电子巨势能差,不直接写完整反应自由能。
相对中性电极的零点不是自动的SHE/RHE标定,也不自动给出实验零电荷电势。显式水结构、特异性离子吸附、量子电容分解和更长统计采样,应按自己的问题另行建立模型。
本页提供常用计算路线。内部诊断标签、全部补丁取值和所有版本组合不等于这些路线的常规客户入口;VASPsol++的参数说明继续单列,不能把诊断开关当作任意可选的物理水模型。