
CREST:独立数值Hessian与振动频率
用氨分子运行NUMHESS,读取原始矩阵并用ASE独立计算六个内部振动频率。
阅读本篇目录
CREST的独立 numhess 入口直接对给定结构做数值Hessian。本篇用已优化的NH₃说明输入、提交、矩阵文件和频率读取;它与“先优化再求Hessian”的 ohess 是不同入口。
1. 下载并读取实际结果#
下载完整输入、实际输出、读取和绘图脚本,保存为 example.zip:
python3 -m zipfile -e example.zip .
cd crest-numhess-sort
bash read.sh
bash plot.sh
默认读取附带结果,CSV写入 analysis-read,图片写入 figures。这些命令不会重新提交计算。
2. 先准备优化后的结构#
cat inputs/ammonia-numhess/input.xyz
4
 energy: -4.426244036894 gnorm: 0.000000570487 xtb: 6.7.1 (edcfbbe)
N            0.00000000001755        0.00000023323951        0.10039380387376
H           -0.00000000006857        0.94388664568029       -0.26644287397807
H            0.81742959044634       -0.47194293951421       -0.26644296494362
H           -0.81742959039533       -0.47194293940559       -0.26644296495207
本例结构由xTB 6.7.1的GFN2模型优化得到,原始优化命令为:
xtb input.xyz --gfn 2 --chrg 0 --uhf 0 --opt vtight --acc 0.1 --parallel 2
优化应放在独立目录,以 xtbopt.xyz 作为后续Hessian的 input.xyz。资料包已提供该优化结果,不需要为读取示例再次优化。
3. NUMHESS输入与提交#
input = "input.xyz"
runtype = "numhess"
threads = 2
[calculation]
elog = "energies.log"
[[calculation.level]]
method = "gfn2"
chrg = 0
uhf = 0
accuracy = 0.01
rddip = true
accuracy 控制电子结构计算精度;threads=2 是本例线程设置。rddip 不代表输出的每列都已经是物理红外强度,见第5步。
本例使用未改源码的个人CREST 3.0.3构建,GNU Fortran 13、MKL,并启用内置GFN2计算接口;外部xTB 6.7.1用于独立单点。首次编译应在已分配的CPU资源内执行:
bash build-private.sh
程序位于 ~/.local/ys-crest-tools/bin/crest。核心命令:
~/.local/ys-crest-tools/bin/crest input.toml > native.log 2>&1
整包的新任务入口为:
bash submit.sh
此资料包也包含独立结构排序例子,会在互相隔离的子目录依次运行。
4. 找到矩阵和频率文件#
head -12 reference-results/ammonia-numhess/numhess1
cat reference-results/ammonia-numhess/vibspectrum1
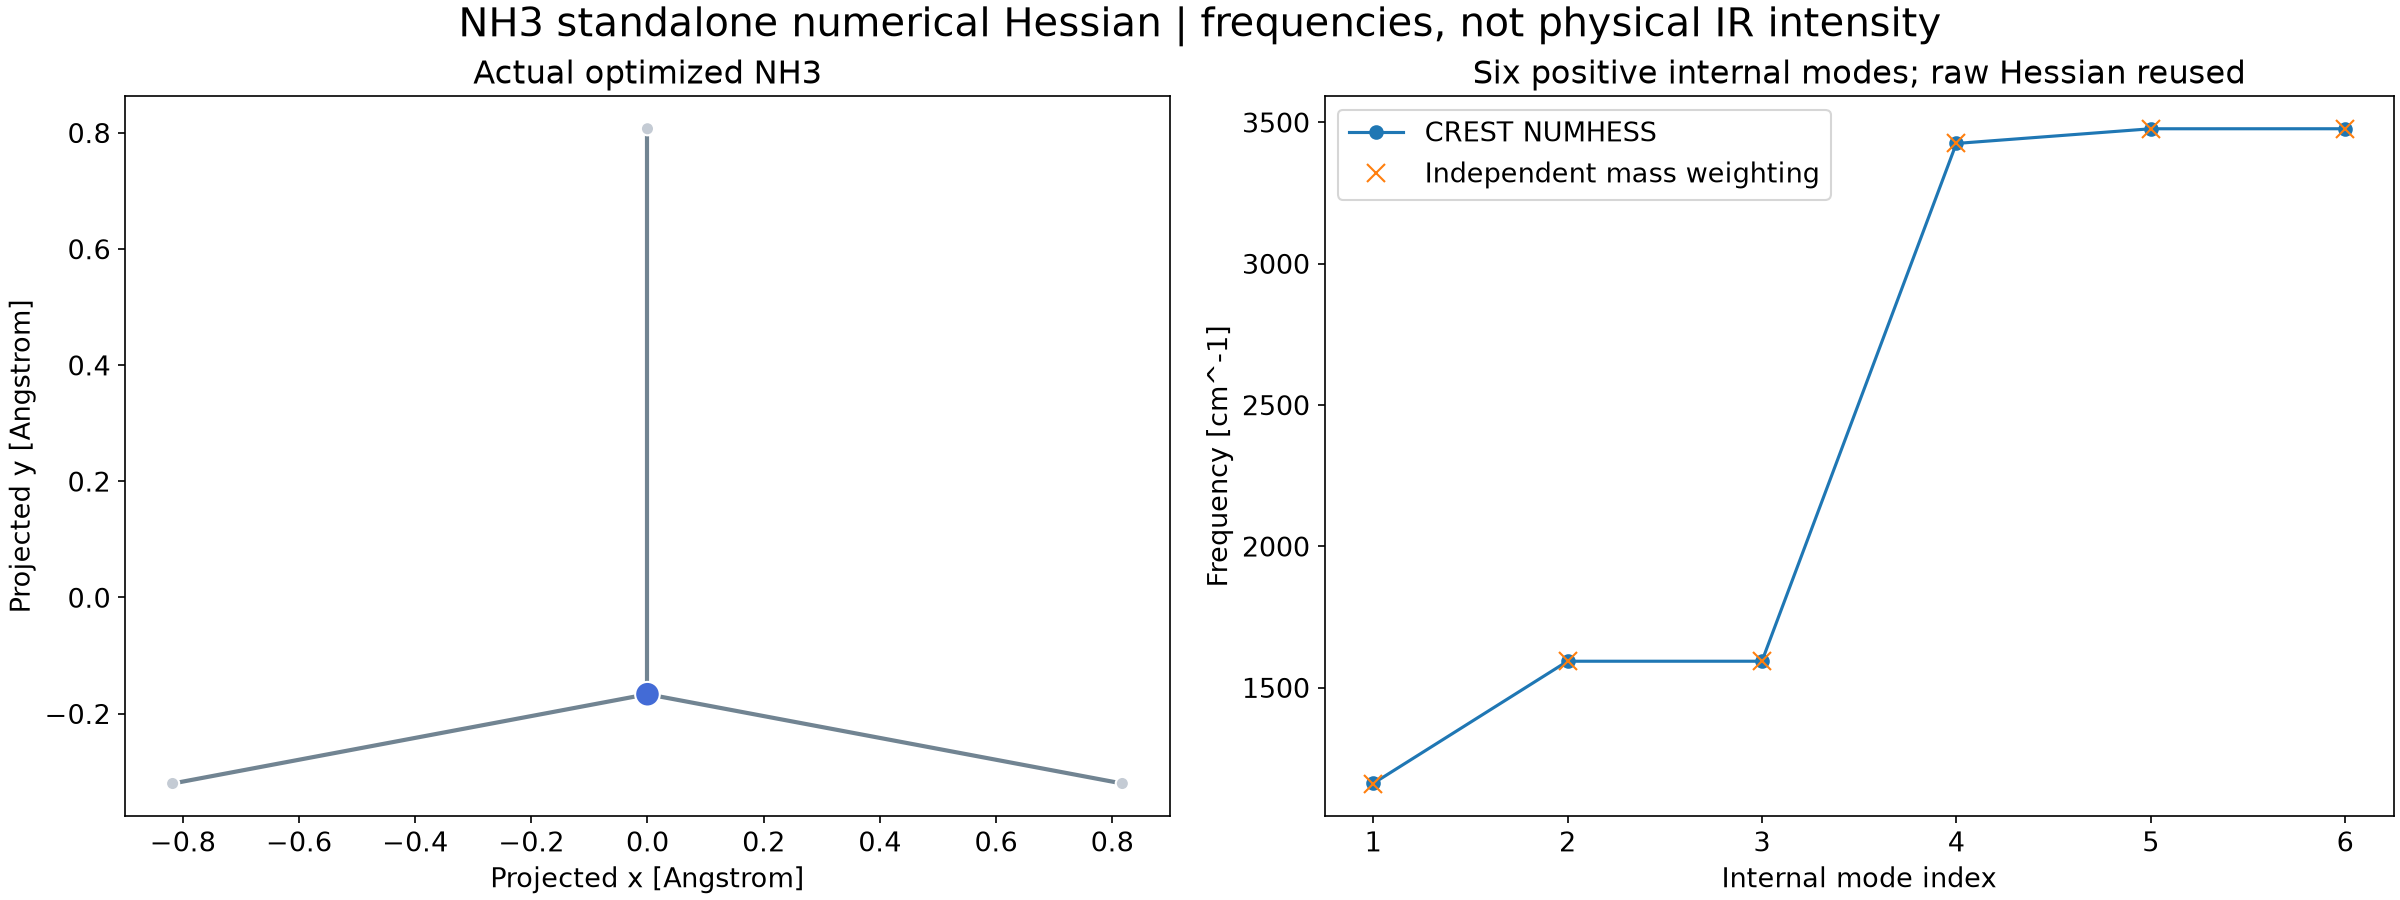
4原子体系的Cartesian Hessian为12×12,单位Eh/Bohr²。非线性分子扣除平移和转动后有6个内部振动模式。本次内部频率依次为:
| 模式序号 | 波数(cm⁻¹) |
|---|---|
| 1 | 1160.76 |
| 2 | 1593.29 |
| 3 | 1593.32 |
| 4 | 3424.98 |
| 5 | 3476.96 |
| 6 | 3476.99 |
模式序号按原生频率表排序。本例六个内部模式均为正;没有做实验谱或高精度从头算频率标定。
5. 为什么不能直接把1000画成红外强度#
本入口的 vibspectrum1 给内部模式填入了统一的1000占位值。这些值不能用于红外峰强比较,即使旁边存在偶极梯度文件,也不能把占位列当成真实谱强度。
需要实际红外强度,可采用已测试的构象红外属性流程。本篇只展示数值Hessian与振动频率。
6. 用ASE读取原始Hessian#
资料包 read.py 将Eh/Bohr²转换为eV/Ų,按原子质量进行质量加权,再对角化:
from ase import units
from ase.vibrations import VibrationsData
vibrations = VibrationsData.from_2d(atoms, hessian * units.Ha / units.Bohr**2)
frequencies = vibrations.get_frequencies()
独立质量加权结果与原生六个内部频率的最大差约0.105cm⁻¹,相对差约3.05×10⁻⁵。原子质量常数及刚体投影处理存在实现差别,不要求每一位一致;原始未投影矩阵的低频刚体残余也不应误当作内部振动。
bash read.sh
cat analysis-read/CREST-NH3-numhess-frequencies.csv
下载频率对照表。自己的新任务完成后,改用 bash read.sh work-new,再运行 bash plot.sh 即可绘图。