
CREST:合并静态RMSD偏置
用九个七碳链结构的实际GFN2和GFN-FF能量生成偏置参数,说明双能量注释与重复合并。
阅读本篇目录
--mergebias 可以把参考结构及两套能量转换成静态RMSD偏置文件。它与搜索过程中不断增加历史结构的动态偏置不同。本例用9条有效七碳链结构,参考方法为GFN2-xTB、基础方法为GFN-FF。
**本例没有DFT数据。**原生输出中的 DFT 列名在这里表示参考能量,实际来源始终为GFN2-xTB;不能把输出列名当成计算方法。
1. 先查看结果#
下载实际输入、结果与读取绘图脚本,保存为 example.zip:
python3 -m zipfile -e example.zip .
cd crest-RMSD-bias
bash read.sh
bash plot.sh
这两步只读取已完成结果。使用独立CREST 3.0.3(GNU Fortran、MKL)及外部xTB 6.7.1;个人入口与本专题其他3.0.3例子共用。首次构建需在分配的CPU作业内运行 bash build-private.sh。
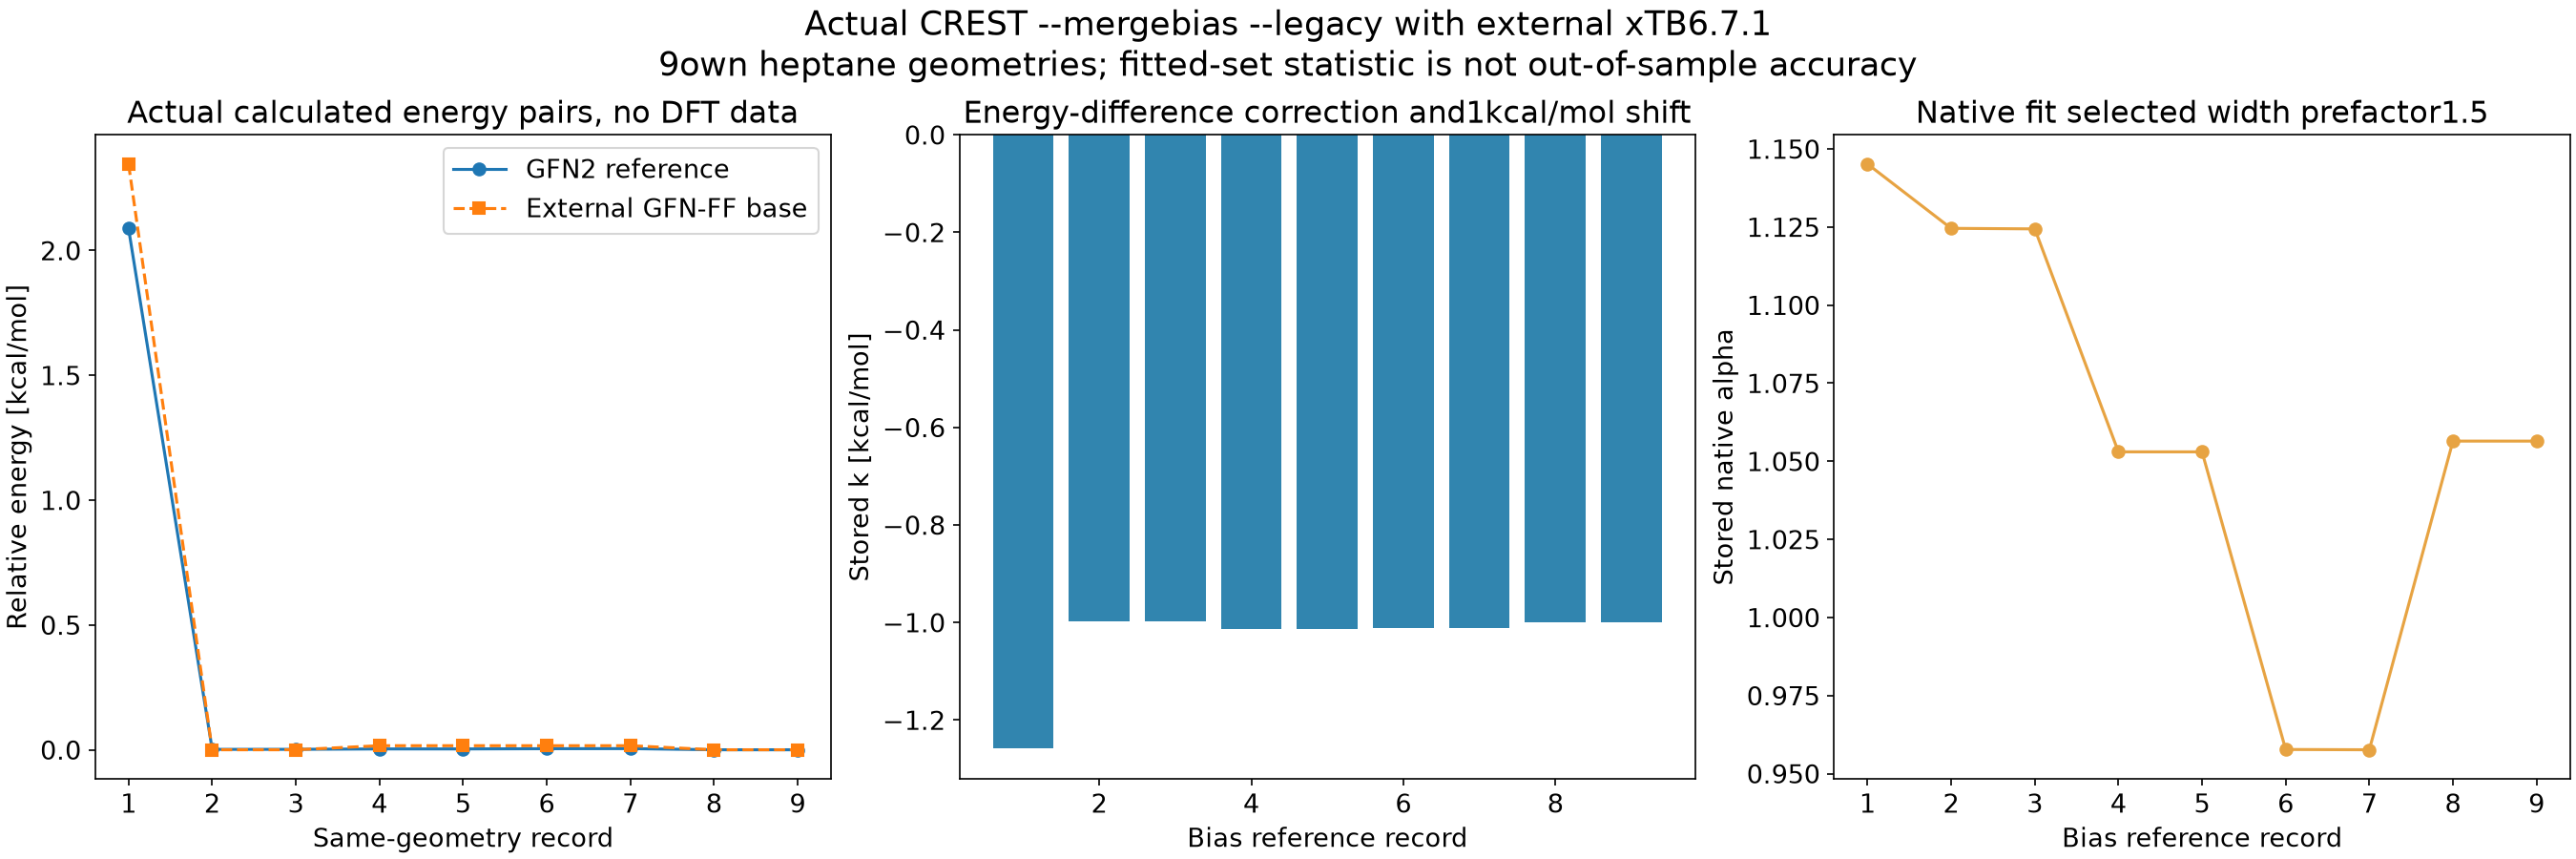
完整数值见双方法能量与参数CSV。9条几何来自柔性分子聚类例子,这里增加了同一几何上的GFN2与外部GFN-FF单点计算。
2. 同一结构计算两套能量#
分配到CPU资源后,在不同目录中分别运行:
module load xtb/6.7.1
xtb input.xyz --gfn 2 --sp --json --parallel 2 > gfn2.log
xtb input.xyz --gfnff --sp --parallel 2 > gfnff.log
grep 'TOTAL ENERGY' gfn2.log gfnff.log
注意两者必须使用同一几何、原子顺序和相容的化学状态。两套方法绝对能量基准不同,本例利用的是各自相对能量,不能直接解释绝对能量差的化学意义。
3. 双能量集合怎样写#
energy-pairs.xyz 每条记录的第二行有两个数字,依次为参考能量和基础方法能量,单位Eh。第一条完整记录为:
  23
-23.15253058000000 -3.28644760230000
 C         -0.0048059975        0.0063486965        0.0000000001
 C          1.2830980877        0.8557279305        0.0000000001
 C          2.5602859076        0.0125005883       -0.0000000001
 C          3.8348428152        0.8565449488       -0.0000000000
 C          5.1098062279        0.0130256689       -0.0000000001
 C          6.3857634150        0.8563588717        0.0000000000
 C          7.6497991245        0.0108140782       -0.0000000001
 H          0.2249843780       -1.0617473888        0.0000000015
 H         -0.6267554342        0.1955198046       -0.8791188456
 H         -0.6267554357        0.1955198067        0.8791188443
 H          1.2988667674        1.5299078289       -0.8679476546
 H          1.2988667676        1.5299078286        0.8679476550
 H          2.5606596848       -0.6550360555        0.8708543533
 H          2.5606596847       -0.6550360553       -0.8708543536
 H          3.8348080724        1.5244513903       -0.8705223173
 H          3.8348080724        1.5244513901        0.8705223174
 H          5.1096990719       -0.6550540647        0.8704161751
 H          5.1096990720       -0.6550540645       -0.8704161755
 H          6.3781529960        1.5256969944       -0.8710400782
 H          6.3781529960        1.5256969942        0.8710400786
 H          8.5546429197        0.6236113601        0.0000000002
 H          7.6921266332       -0.6366457533       -0.8784158544
 H          7.6921266330       -0.6366457538        0.8784158539
不要把这一行误写成相对kcal/mol,或者把两套能量的顺序颠倒。每条结构都要有实际、可追溯的两套能量,不能用0占位。
4. 生成偏置文件#
在已分配的CPU作业内,本例实际采用外部xTB路径:
~/.local/ys-crest-tools/bin/crest input.xyz \
  --mergebias energy-pairs.xyz --gfnff --legacy \
  --kshift 1 --rthr2 0.1 --T 2 --keepdir
--legacy 在这里是流程的一部分,使内部优化走外部xTB;不要仅凭默认接口生成了文件,就假设偏置一定参与了后续能量计算。--rthr2 控制过近参考结构的合并;本例固定原子顺序、全原子RMSD,不是任意原子置换后的等价性判断。
本例尝试4个宽度系数,原生程序选出 1.5。其拟合集合内部的平均相对能量差约由 0.03455 变为 0.0057 kcal/mol。这是同一组9条记录上的内部统计,不是独立测试集精度,也不表示可迁移到其他分子。
5. 文件内容与重复合并#
head -3 reference-results/merge-external/rmsdpot.xyz
输出第二行依次为 k、alpha、原参考能量、原基础能量。k 为Eh;宽度参数应按实际xTB接口约定使用,不要仅根据XYZ坐标为Å就自行重新解释它。
本次再次合并同一批记录,程序报告没有新结构,rmsdpot.xyz 保持字节一致。需要追加新参考时,保留旧文件,在相同方法、原子顺序与单位口径下合并。
完整流程已封装:
bash submit.sh
# 作业结束后
bash read.sh work-new analysis-read
bash plot.sh
模板申请56核,实际2线程。下一步如何把生成文件真正加到能量计算中,见在xTB施加静态偏置。