
LAMMPS improper势:四原子顺序、能量与受力
用四原子固定构型对照harmonic、CVFF、cossq和Fourier,展示完整拓扑输入、能量曲线和当前版本的受力适用范围。
阅读本篇目录
下载完整输入、45组固定构型结果、读取与绘图脚本(ZIP)。使用LAMMPS 30 Sep 2026 CPU版,Intel oneAPI 2024.2 / Intel MPI、PLUMED 2.9.4链接环境;本例不使用PLUMED偏置。每组单核执行,本文没有测试/gpu、/kk或/omp后缀。
1 先理解这个四原子例子#
improper描述四原子相对平面的约束或反转角项。它和普通沿键旋转的dihedral不能直接互换,四个原子的顺序也会影响所计算的角。
本例只放4个原子和1条显式improper拓扑,非键相互作用设为零;移动第四个原子,逐点计算固定构型能量与受力。参数用于展示命令与几何含义,不是某个分子的已拟合力场,也没有进行分子动力学采样。
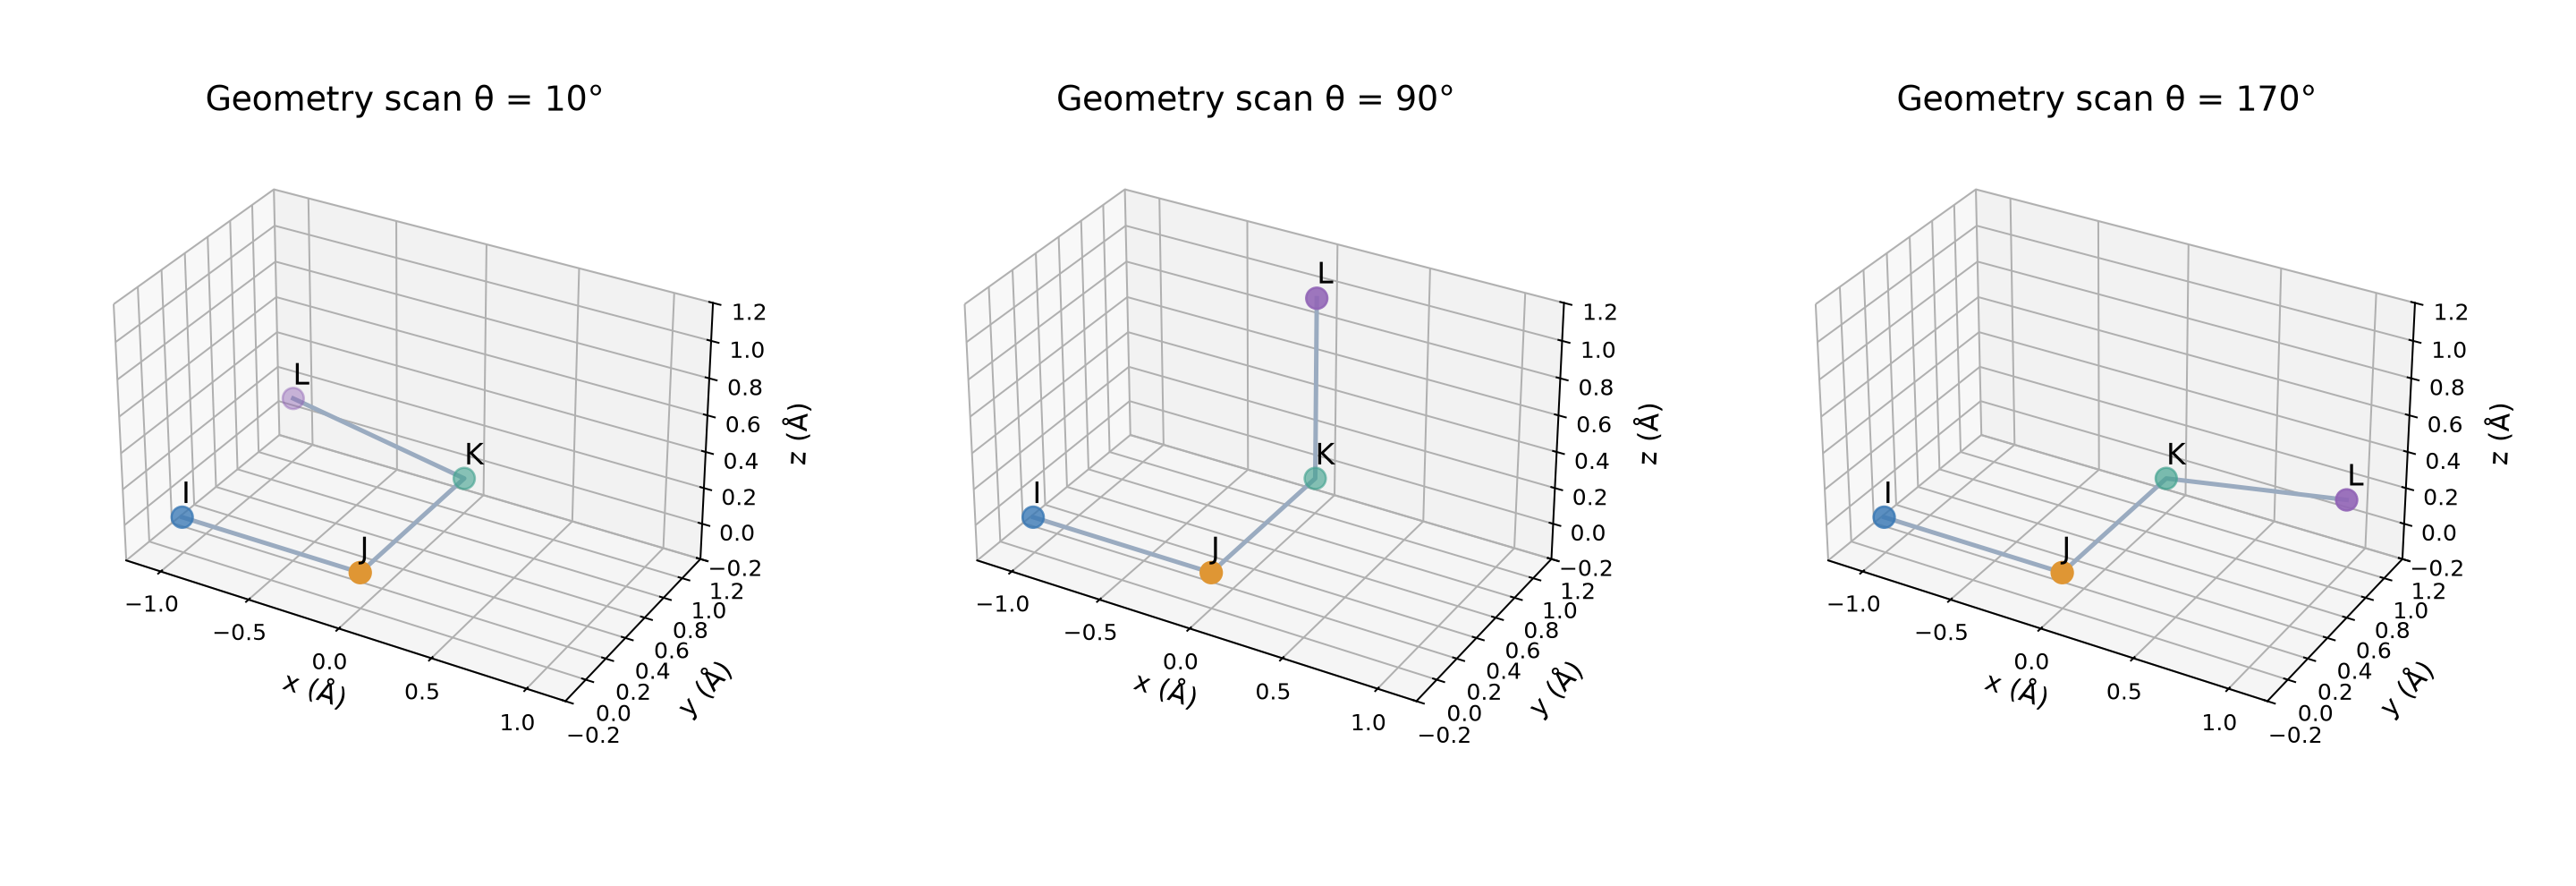
图中连接线帮助识别I、J、K、L的顺序,不代表本数据文件建立了三条化学键。扫描角θ控制第四个原子的位置;不同势内部使用的角定义不一定等于θ。
2 下载后读取并画图#
unzip lammps-improper-potentials-wave1028-*.zip
cd lammps-improper-potentials
bash read.sh
bash plot.sh
cat data/LAMMPS-improper-energy-force.csv
read.sh从原生输出提取能量、坐标和受力,并由对应势的几何公式独立求能量、以坐标微扰求能量导数。plot.sh绘制结构、能量和受力对照。两步读取已有计算,不重跑LAMMPS。
3 完整拓扑数据怎么写#
inputs/cvff/model.data:
Four-atom improper teaching geometry; no fitted molecular force field

4 atoms
1 impropers

1 atom types
1 improper types

-5 5 xlo xhi
-5 5 ylo yhi
-5 5 zlo zhi

Masses

1 12.011

Atoms # full

1 1 1 0 -1 0 0
2 1 1 0 0 0 0
3 1 1 0 0 1 0
4 1 1 0 -0.5 1 0.8660254037844386

Impropers

1 1 1 2 3 4
Atoms # full中的每行依次为原子号、分子号、类型、电荷、x/y/z;Impropers中的一行依次是该项编号、类型、四个原子号。这里明确写了1 2 3 4,不要根据图形外观随意交换顺序。
4 LAMMPS输入与提交#
用CVFF说明关键输入:
units real
atom_style full
atom_modify map array
boundary f f f
improper_style cvff
read_data model.data
pair_style zero 5.0
pair_coeff * *
improper_coeff 1 2.0 -1 2
thermo 1
thermo_style custom step pe eimp fnorm
thermo_modify norm no
run 0
write_dump all custom result.dump id type x y z fx fy fz
units real下能量为kcal/mol,长度为Å,力为kcal/mol/Å。run 0只计算当前构型,不推进时间;无积分器提示不代表已经做了动力学。thermo_modify norm no保留整个四原子系统的能量。
附件中的完整in.lammps还通过set atom 4扫描9个位置,输出scan.dat和geometry-角度.dump。查看并自己运行:
cat inputs/cvff/in.lammps
sbatch run.slurm
默认运行harmonic、CVFF、零平衡角cossq、Fourier四组,在独立work-new/写结果。也可只选CVFF:
sbatch run.slurm cvff
已经存在的组目录不会被覆盖。要重算请先保存或重命名对应目录。若是在已分配的计算资源中逐步执行,进入自己的输入副本后运行:
module load lammps/30Sep2026-8173m
export OMP_NUM_THREADS=1
lmp -in in.lammps
5 各种势的系数与角定义#
| 势 | 本例实际系数 | 要注意什么 |
|---|---|---|
| harmonic | 2.0 30.0 |
K已含常见的1/2因子;输入平衡角为度,内部转为弧度 |
| CVFF | 2.0 -1 2 |
依次是K、符号d、整数周期数n;不能当成K与平衡角 |
| cossq | 2.0 0.0 |
当前安装版只在本例核对了零平衡角的能量—受力一致性,非零角见下一节 |
| Fourier | 2.0 1.0 -1.0 0.3 0 |
K、C₀、C₁、C₂、all;all=0只计指定轴和平面组合 |
harmonic使用K(χ−χ₀)²,CVFF使用K[1+d cos(nχ)]。本例四原子顺序下,这两项的χ由IJK与JKL两平面确定。
当前版本cossq能量为K/2 cos²(φ−φ₀),实际代码中的φ是J−I与L−K两条有向矢量的夹角。它不是把前两项的两平面χ直接代入;因此即使系数中的角数字相同,也不能据此比较最小值位置。
Fourier使用I处的轴—平面几何及其方向约定,能量为K[C₀+C₁cosω+C₂cos2ω]。这里非零C₁对方向敏感;附件读取脚本保留当前实现的有向约定。不要把无方向的锐角直接代入,也不要把每种势的内部角都当成同一个θ。
6 从真实能量与受力看使用范围#
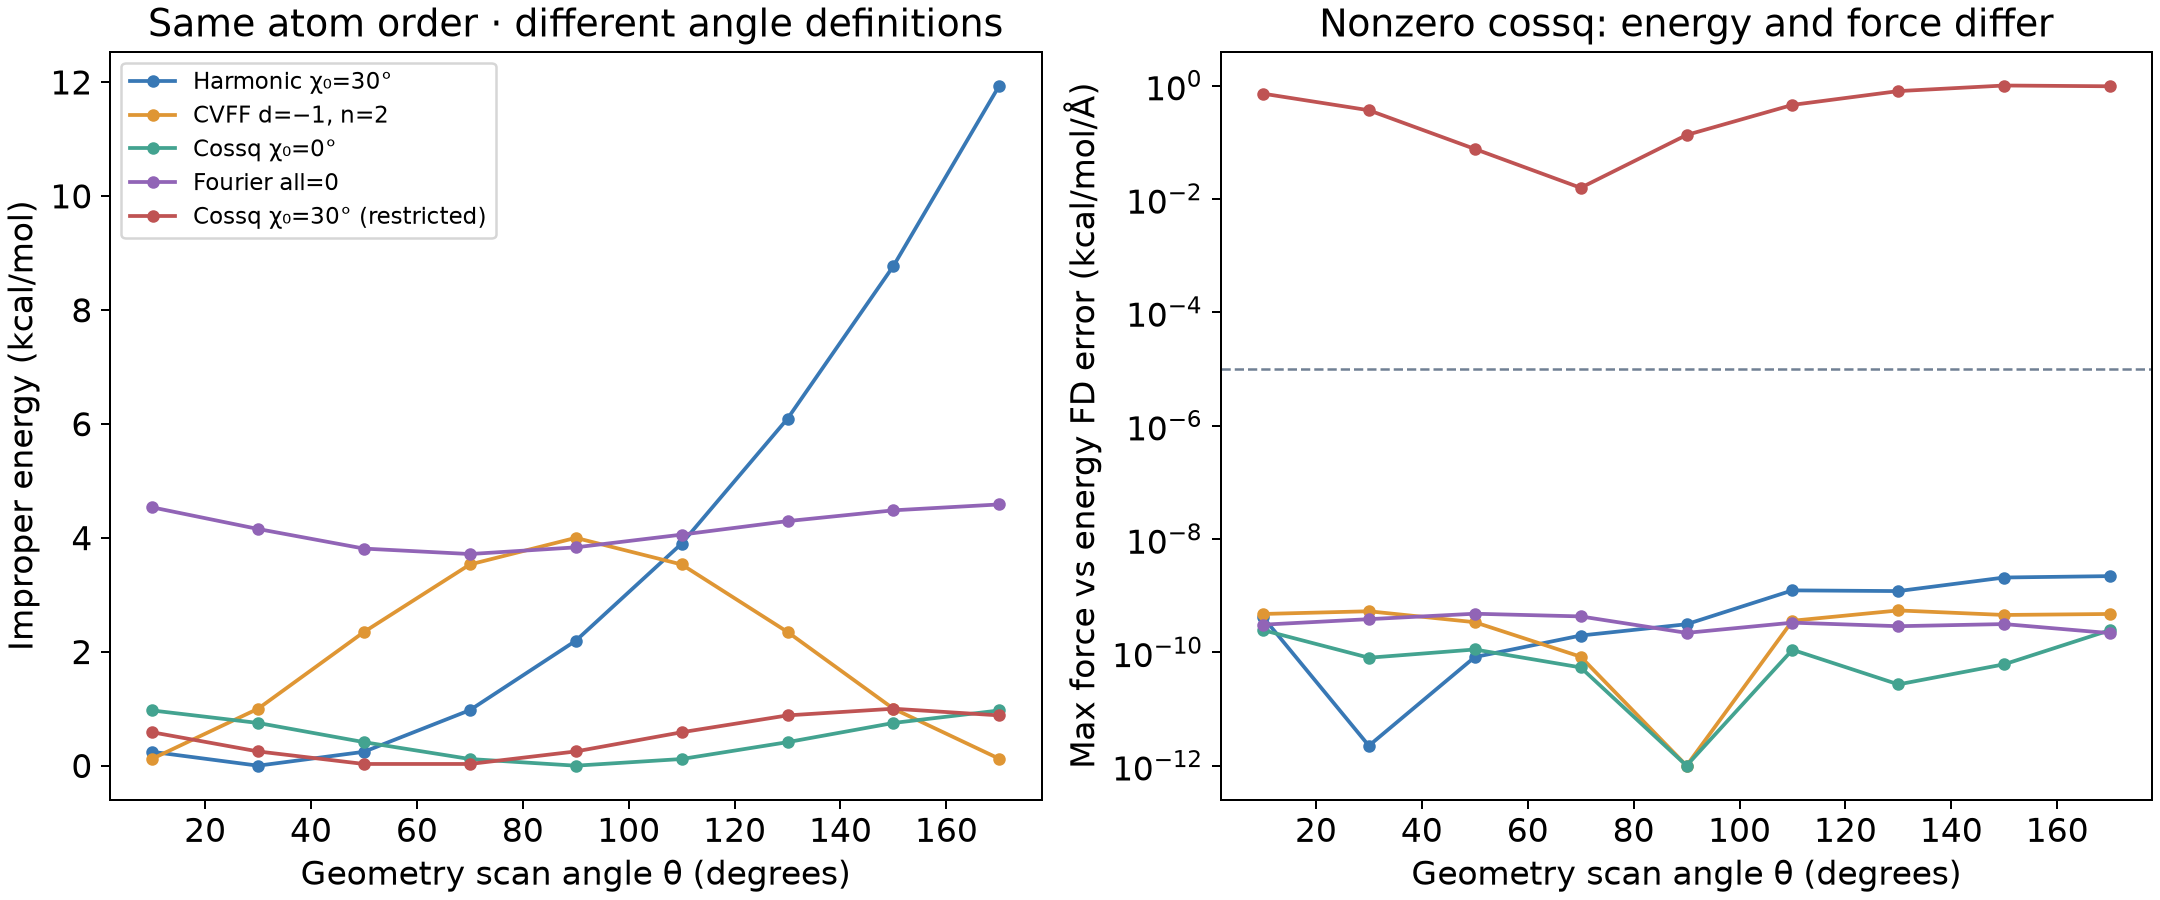
36组可用构型(harmonic、CVFF、零平衡角cossq、Fourier各9组)的能量与独立公式最大差约5.3×10⁻¹⁵ kcal/mol,受力与能量坐标数值导数的最大差约2.3×10⁻⁹ kcal/mol/Å。这里是固定小构型的一致性检查,不是长时间动力学的稳定性或性能数据。
另外保留了9组cossq、φ₀=30°结果,用来说明当前版本的限制:能量符合其公式,但受力与该能量的坐标导数不一致,最大差达到1.0 kcal/mol/Å。例如扫描θ=150°时,能量为1.0 kcal/mol,但相应受力不满足该能量在此构型的导数。
在这里的安装版本中,不建议直接用非零φ₀的cossq做动力学。 若实际力场要求非零平衡角,不能把参数强行改成0来绕过问题;应选择定义相容、受力已核对的实现或版本。附件默认计算只运行本例核对过的四组,保留的非零cossq数据在CSV中用usable_for_force_based_dynamics=0标识。
这里没有更改公共LAMMPS程序。两种cossq的原子顺序、K和扫描位置相同,仅平衡角不同,不能把非零角的能量成功输出当成其动力学同样可用。
7 读自己的计算结果#
默认四组都运行完后:
bash read.sh work-new analysis-new
bash plot.sh analysis-new
读取脚本对未重算的非零cossq使用包内原始限制对照。若只计算了一个组,先查看该组scan.dat和geometry-角度.dump;不要把其他组包内数据误认作本次新算。
将示例迁移到自己的真实分子时,还需补齐匹配力场的键、角、普通二面角、原子类型、电荷、非键项和边界条件。pair_style zero只为本教学例隔离improper项,不能直接替代生产计算的非键势。
参考:harmonic、CVFF、cossq、Fourier。具体角定义与受力读取以本例30 Sep 2026程序对应实现为准。