
Multiwfn AdNDP成键分析:水的孤对电子与乙烯的双键
从已有Gaussian波函数准备NAO数据,实际搜索水的孤对与O—H键、乙烯的C—C σ和π键,查看占据数、原子组成并导出MWFN与CUBE。
阅读本篇目录
下载输入、原生输出、操作脚本、CSV和三张图片(ZIP)。AdNDP把电子密度分解成较容易理解的孤对电子、两中心键或多中心键。本篇先用水完成“找孤对—扣除—找O—H键”,再指定乙烯的两个碳原子提取σ、π键。所有表格和图均来自本集群实际运行的Multiwfn输出。
1 先读取已有结果#
解压进入multiwfn-AdNDP-practical:
bash read.sh
bash plot.sh
cat analysis/Multiwfn-AdNDP-orbitals.csv
cat analysis/Multiwfn-AdNDP-electron-ledger.csv
ls analysis/figures
这两步读取随包提供的原生文件并绘图,不需要再次运行Gaussian。水有3个原子、23个基函数;乙烯有6个原子、46个基函数。两者使用已有B3LYP/6-31+G(d)波函数,本次只补充NAO布居信息,没有重新进行SCF或结构优化。首次准备波函数可参考Multiwfn入门与文件准备。
2 准备正确的输入文件#
AdNDP需要NAO基下的密度矩阵DMNAO;导出轨道还需要AO到NAO的变换矩阵AONAO和匹配的fch波函数。仅把普通fchk交给主菜单14不够。准备好的成对文件是:
population.log    Gaussian/NBO输出,含AONAO和DMNAO
population.fch    同一体系、同一计算的格式化检查点
包内可直接从真实结果重建这些输入目录:
/public/toolkit/miniconda3/envs/ase-3.29.0/bin/python prepare-inputs.py
ls inputs-prepared/water-sequential
ls inputs-prepared/ethylene-CC
已有Gaussian检查点时,可按下面的输入补充NAO信息。这里是水和乙烯实际使用的关键词;晶格、原子、基组和波函数从检查点读取,因此不再粘贴新坐标:
%oldchk=source.chk
%chk=population.chk
%nprocshared=1
%mem=1GB
#p B3LYP/ChkBasis Guess=(Read,Only) Geom=AllCheck Density=Check Pop=NBORead NoSymm

$NBO AONAO DMNAO $END
在已经加载本人可用的Gaussian环境后,基本命令如下:
unfchk source.fchk source.chk
g16 < population.gjf > population.log
formchk population.chk population.fch
grep 'Normal termination' population.log
Guess=(Read,Only)配合Density=Check读取已有波函数/密度完成布居分析。本例前后坐标、基组、分子轨道系数与总SCF密度一致。若需要自行重做这一步,下载包提供:
cat prepare-nao.slurm
sbatch prepare-nao.slurm
ls prepared-nao/water
ls prepared-nao/ethylene
脚本在新目录操作,依据实际分配的CPU设置绑定,保留原始检查点;已经有成对输入时可跳过。这里的扩散基组来自已有波函数,数值结果已逐项核对;换成自己的体系时,优先参考作者手册关于AdNDP基组和扩散函数的建议,检查NAO矩阵和占据数,不能只照搬本例的图。
3 水:先找孤对电子,再找O—H键#
先进入独立目录,加载Gaussian输出而不是单独加载fch:
source environment.sh
cd inputs/water-sequential
Multiwfn_noGUI population.log -nt 1
主菜单输入14进入AdNDP。下面是可逐行输入的完整操作,也保存在本目录的controls.txt中:
14
2
0
2
2
0
2
5
11
14
15
1
0
9
4
40,40,40
1-4
-10
q
操作的关键顺序是:
- 进入14后,用
2进行穷举搜索。默认从一中心开始,本例得到氧上的两条孤对候选。 - 用
0进入挑选,输入2挑走占据数最大的两个候选,并从剩余密度扣除。这里的2是挑选数量。 - 穷举搜索的中心数会自动递增;再次输入
2搜索两中心轨道,再用0、2挑选两条O—H键。 5查看已挑选轨道;11保存当前会话的状态;14导出AdNDP.mwfn。15、1查看第一条轨道的NAO组成,0返回;9导出CUBE,网格方式4后输入40,40,40,再输入轨道范围1-4。
同名population.fch会在需要AO波函数时自动读入。顺序挑选改变了后续所用密度,因此先挑走孤对再搜索键,与在原始密度上任意挑很多轨道是不同的操作。
| 水的轨道 | 实际占据数 | 直观含义 |
|---|---|---|
| 1 | 2.00004897 | 氧的面外孤对电子 |
| 2 | 1.99960370 | 氧的面内孤对电子 |
| 3 | 1.99989397 | O—H2 σ键 |
| 4 | 1.99989397 | O—H3 σ键 |
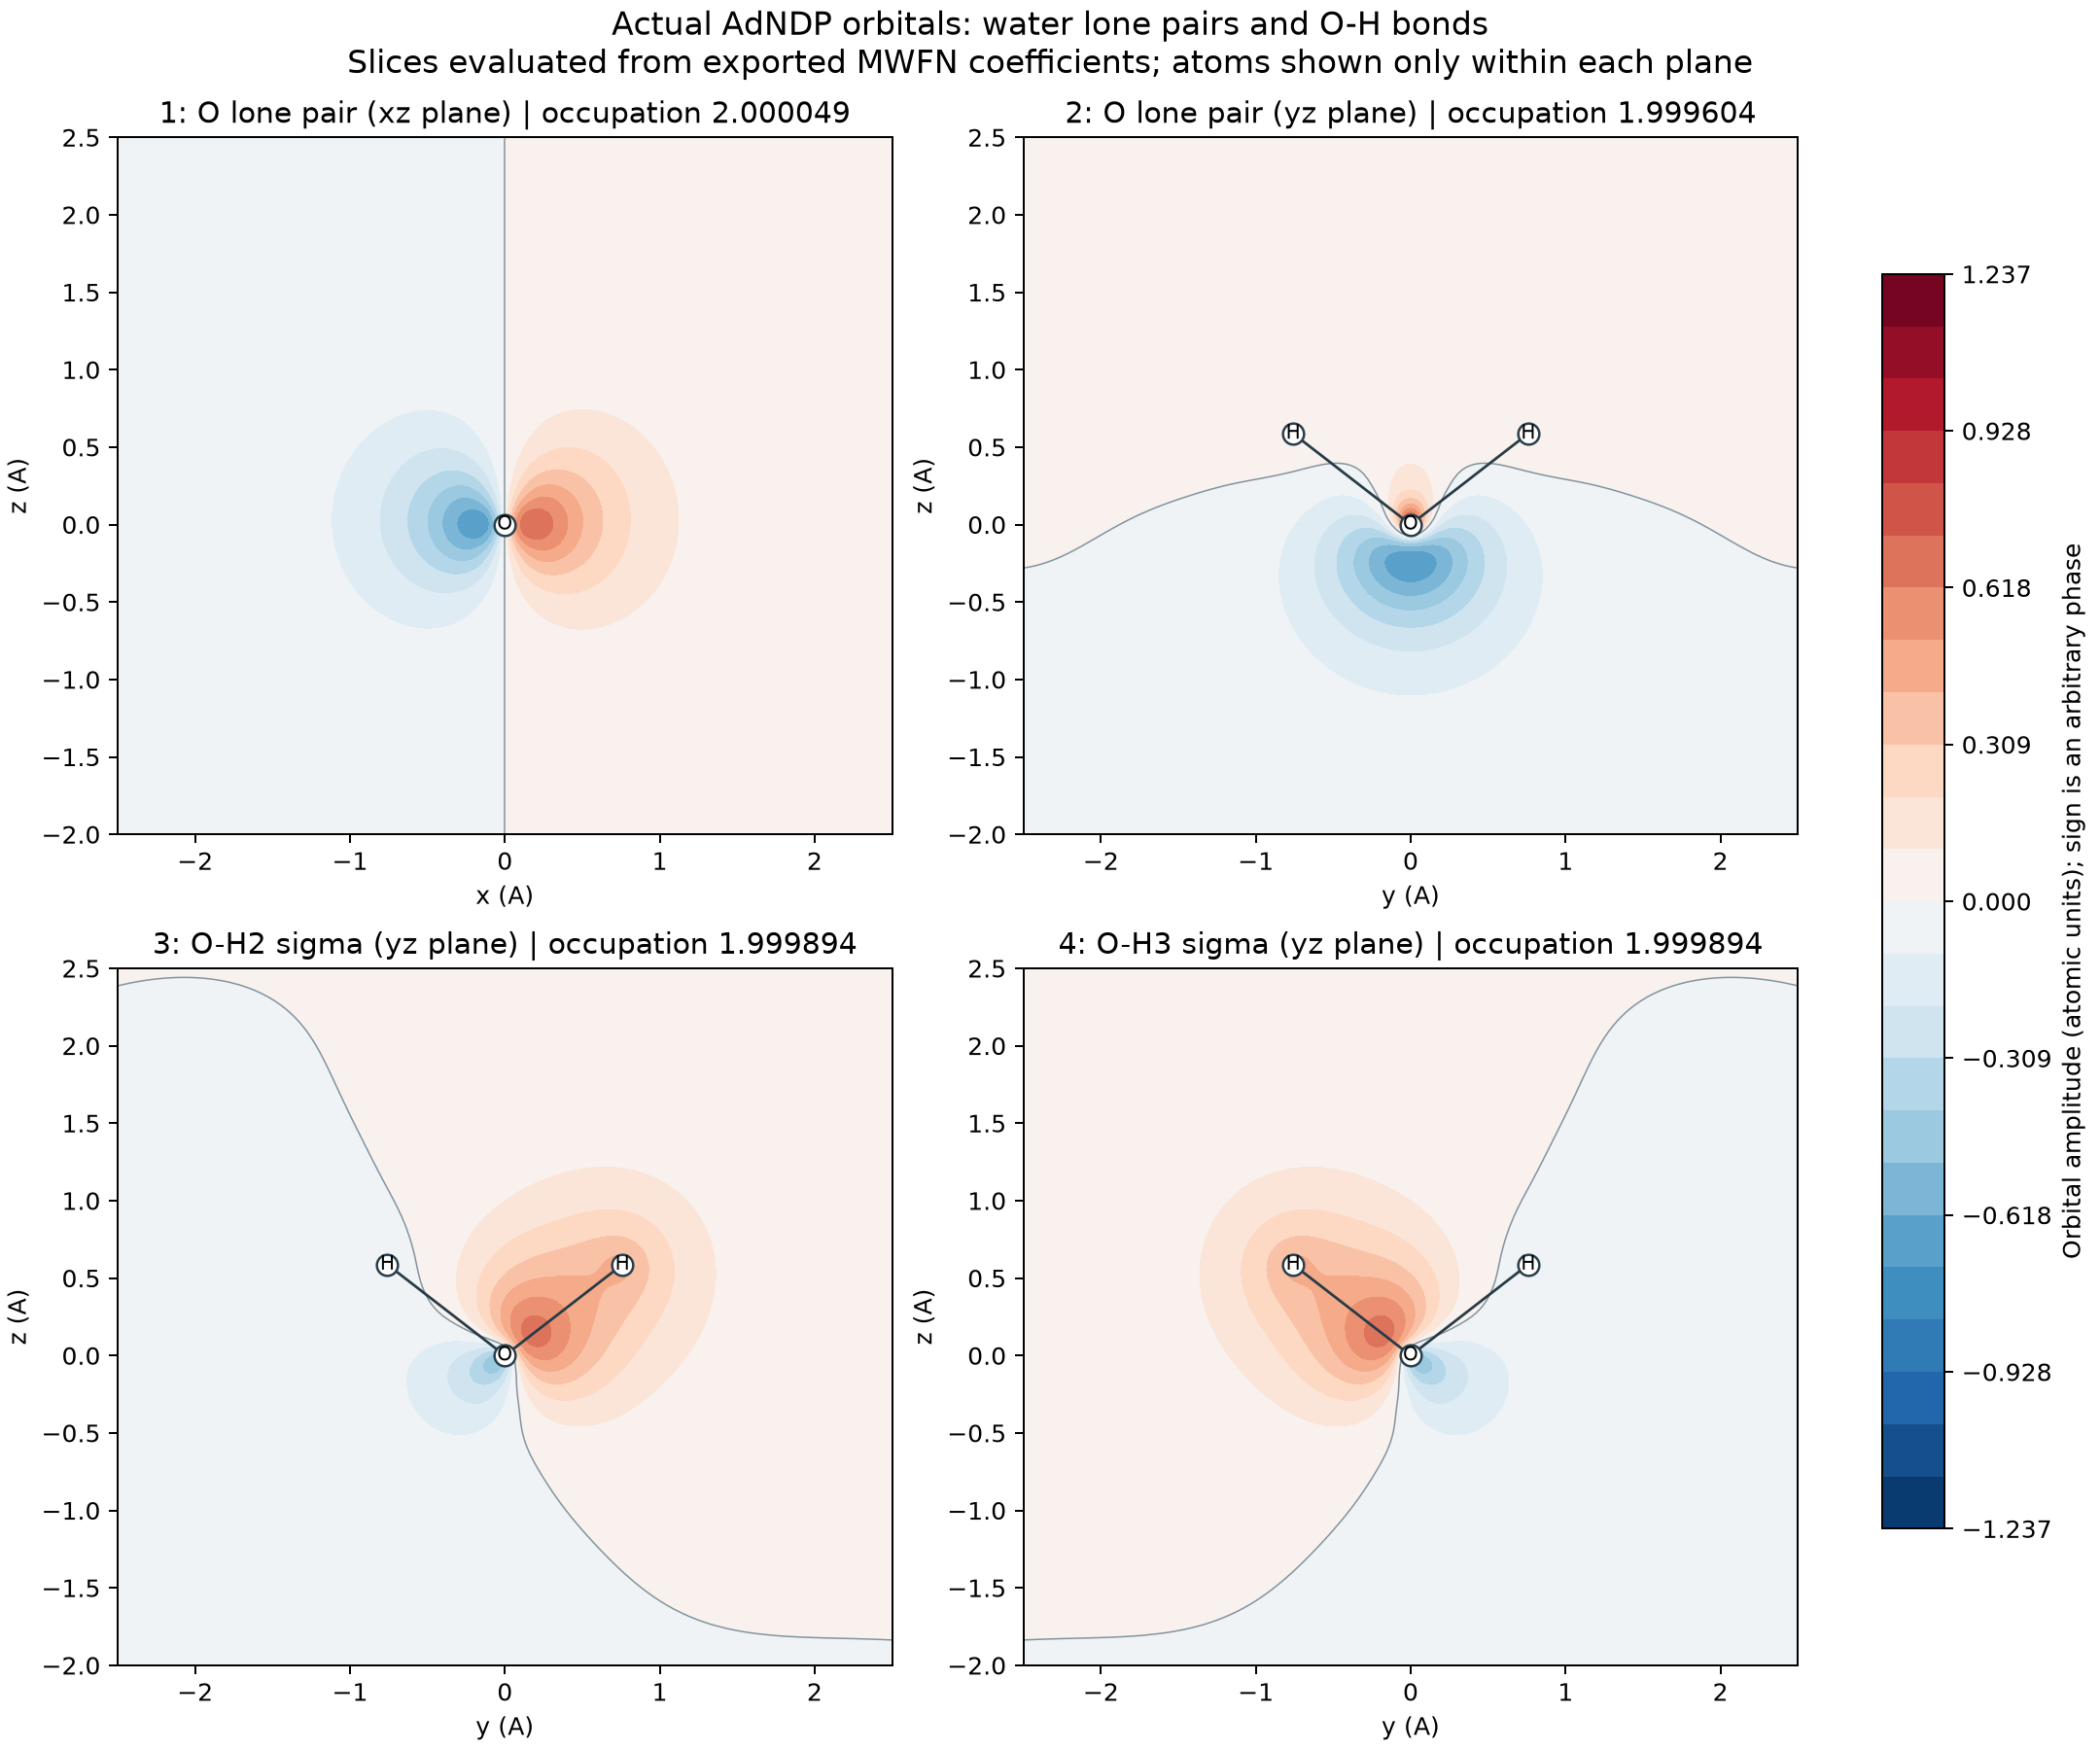
水位于yz平面,所以第一张图为xz截面,另外三张为yz截面;图中只标出位于对应截面的原子。颜色表示轨道振幅的正负相位,不是正负电荷。四条轨道合计约7.99944个电子,剩余价电子密度约0.000559,氧的内层电子在搜索前另行剔除。
4 乙烯:指定C—C原子组合提取σ、π键#
回到下载包根目录后:
cd ../ethylene-CC
Multiwfn_noGUI population.log -nt 1
本例的两个碳原子编号为1和2。完整控制输入如下:
14
1
1,2
0
2
5
11
14
15
1
0
9
4
40,40,40
1-2
6
1,1
5
12
5
-10
q
这里使用1指定原子组合1,2,然后用0、2挑选两个占据数最大的轨道。本次输出的候选表有38项,包含很小甚至为负的剩余子空间本征值;指定组合显示的是整个子空间谱,不能把候选表每一行都当成一条化学键,也不能认为都经过了穷举搜索的占据阈值筛选。
| 乙烯C—C轨道 | 实际占据数 | 结果说明 |
|---|---|---|
| 1 | 2.00001914 | π键,主要由两个碳的pz组成 |
| 2 | 1.99983110 | σ键 |
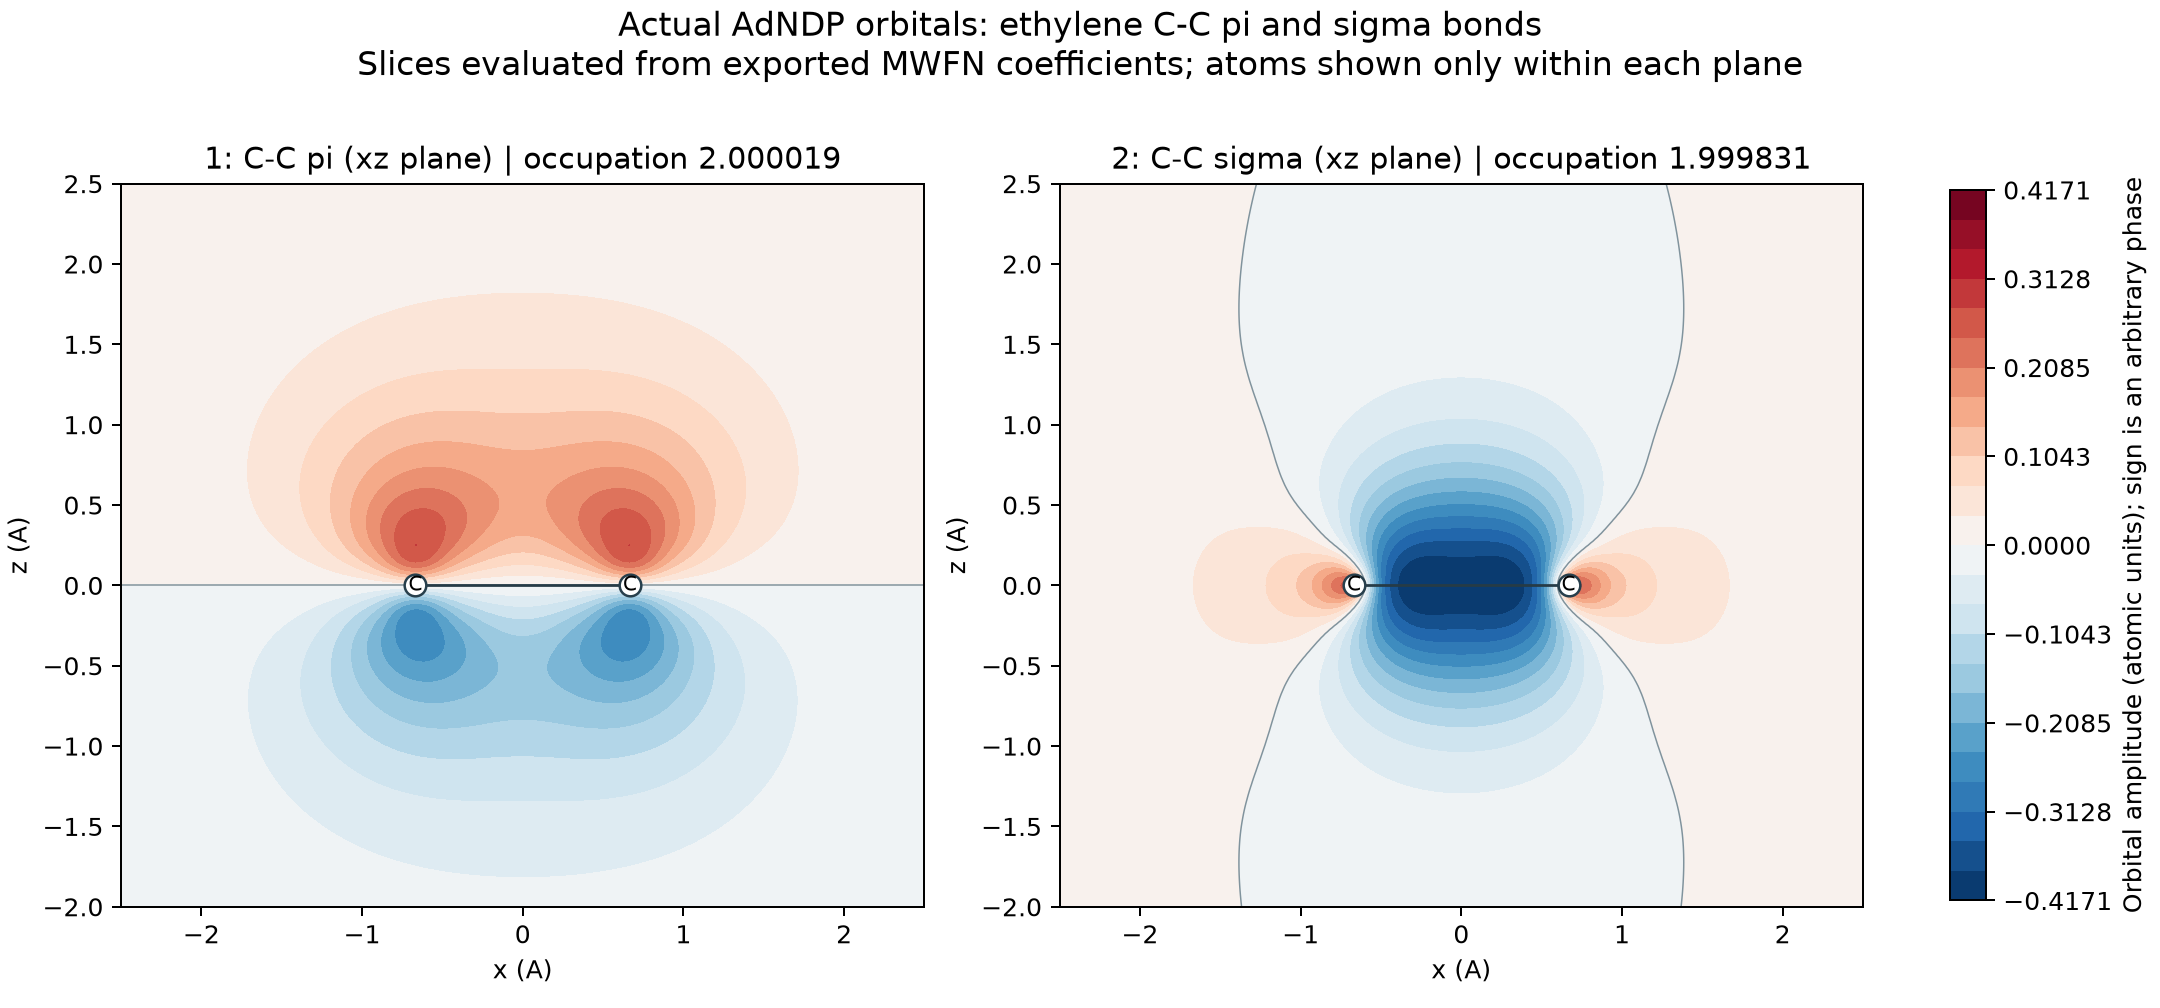
两条轨道均导出40×40×40的CUBE;上图使用导出的MWFN系数绘制xz截面。π轨道在分子平面存在节点,因此选择xz截面显示上下两瓣;本截面不包含氢原子。第一条π轨道在两个碳上的NAO组成各50%,pz贡献合计约99.64%。
这里只挑选了C—C两条轨道,剩余价电子密度约8.00195,对应尚未继续分解的电子,不能据此声称乙烯全部成键轨道已分析完毕。
5 删除、恢复和真正保存到磁盘#
乙烯控制输入最后还演示了:
6
1,1
5
12
5
6删除已挑选轨道,必须输入起止编号两个整数,如1,1表示仅删除第一条。删除操作只改变轨道列表,不会把相应密度自动加回;本例列表由2条变1条,剩余密度不变。12恢复先前用11保存的状态,轨道列表恢复为2条。
11、12是会话内的保存/恢复,不是可以下次启动继续用的检查点。真正持久化结果要导出:
14     导出AdNDP.mwfn
9      导出所选轨道的CUBE
查看下载包中的实际文件:
ls reference-results/water-sequential/AdNDP*
ls reference-results/ethylene-CC/AdNDP*
cat analysis/Multiwfn-AdNDP-composition.csv
cat analysis/Multiwfn-AdNDP-CC-full-spectrum.csv
水的native.log保留真实分析和导出阶段的日志节选;乙烯日志还包括删除/恢复过程。AdNDP.mwfn只包含已挑选轨道的有效占据:文件头仍保留原体系电子数,未选中的轨道不构成完整的基态轨道集合,其中轨道能量为零的占位值也不是Kohn–Sham能级。
6 看懂占据数与电子数#
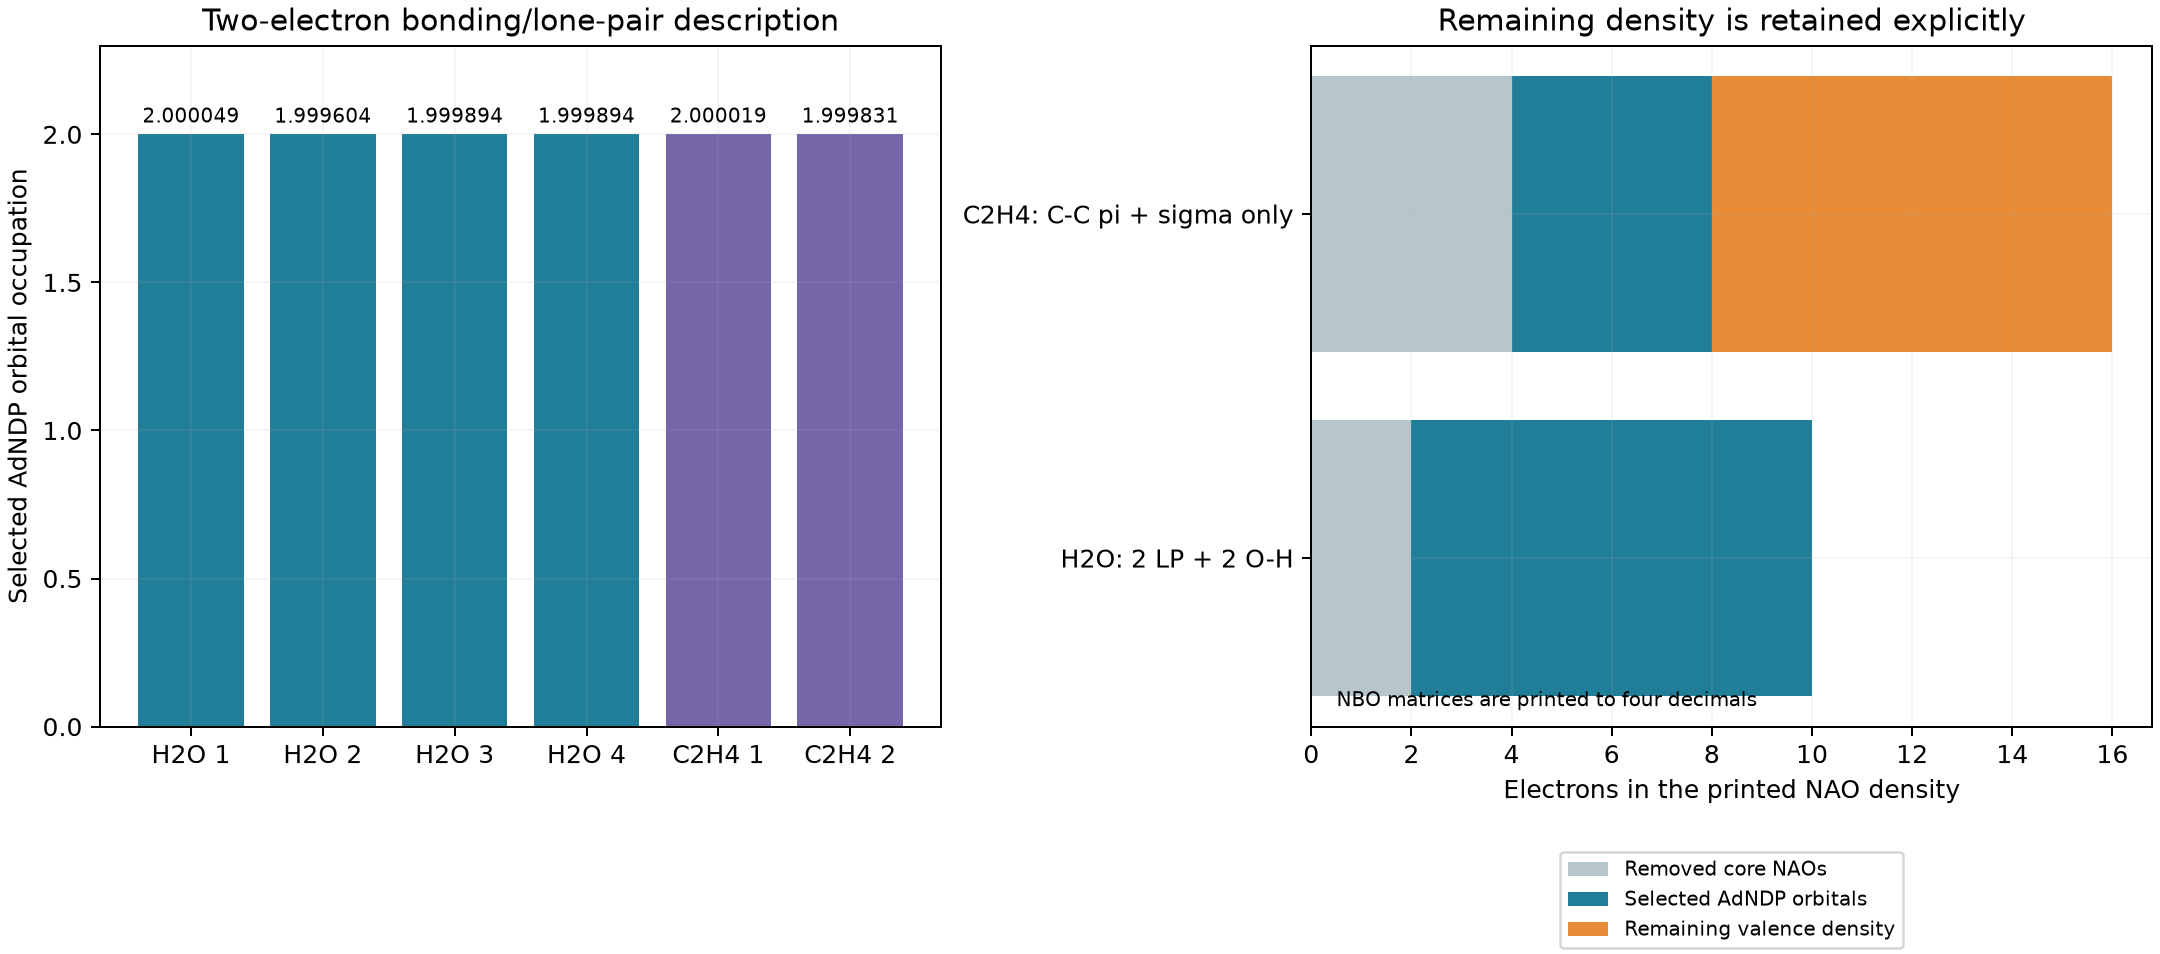
理想的两电子键或孤对轨道占据数接近2。本例NAO变换和密度矩阵在Gaussian文本里仅打印四位小数,约2.00002、9.9999或16.0002这样很小的偏差应结合文本精度理解,不能解读成产生了额外电子。原FCHK密度给出的总电子数仍分别为10和16。
每个CUBE有64,000个格点,六个共384,000个;包内脚本逐点对照AO展开。40³网格用于快速展示形状,精细积分需要另选并收敛网格。整体轨道乘以−1不改变物理意义,不同导出格式的颜色可能对调。
7 提交完整的Multiwfn示例#
从下载包根目录运行:
cat run.slurm
sbatch run.slurm
# 作业完成后读取新输出
bash read.sh work-new analysis-new
bash plot.sh analysis-new
ls analysis-new/figures
新计算写入work-new,不覆盖随包结果。CPU模板预留56核,Multiwfn实际使用1线程,不用GPU。补充Gaussian NAO信息在本例每个分子约2.8秒;交互分析还包括人工选项等待,不把等待时间作为算法速度比较。
本例采用Multiwfn 2026.10.18 noGUI预编译程序与Gaussian16 C.01;Multiwfn的原始编译器信息未随预编译包提供。读取和作图使用Python、NumPy及Matplotlib,独立AO展开读取脚本适用于本包的Cartesian s、p、6d基函数,不能直接推广到球谐高角动量基组或ECP波函数。
输入要求与方法解释可查作者手册的AdNDP章节和官方快速入门;具体菜单以上述集群版本的实际操作为准。科学使用请引用Multiwfn原始论文及2024综述。