
QEHeat能量流实操:快照、速度与数值精度
一个水分子快照的实际all_currents计算,提供完整输入与Slurm脚本,读取能量流分解、CP速度换算、速度反向和电子收敛对照。
阅读本篇目录
下载完整输入、六组已完成结果、三张CSV、图片与脚本(ZIP)。QEHeat是Quantum ESPRESSO中的能量流计算模块,入口为all_currents.x;输入原子位置和速度后,可计算瞬时能量流及分解项。
本篇实际计算一个水分子快照,学习准备输入、提交、读数和检查数值精度。**本例没有新运行MD,不提供水的热导率,也不把单个快照当成热流统计结果。**正式的输运系数还需要合适的周期体系、充分的平衡轨迹与统计分析,可参考QEHeat方法论文。
1 先读取已有结果#
进入解压后的qeheat-water-current:
bash read.sh
bash plot.sh
cat analysis/QEHeat-snapshot-currents.csv
head analysis/QEHeat-current-components.csv
cat analysis/QEHeat-zero-velocity-numerics.csv
这两条脚本只读已完成数据,生成两张图。三张CSV分别记录各条件的能量流、分解项,以及零速度下的电子数值噪声。
本例使用集群的qe/7.6-8173m,Intel oneAPI2024.2、Intel MPI2021.13构建。普通账号下,每组1 MPI进程、1线程,所列快照计算约5–8秒;换体系后耗时另行评估。执行前先确认CPU分区可用。
2 本例结构与数据来源#
输入沿用QEHeat官方小水分子CP参考轨迹的第111步位置与速度,参考轨迹时间为0.00805488 ps;这个轨迹不是本次新生成的。本次新运行的是该快照的QEHeat能量流计算及数值对照。
设置为10 Bohr立方盒、3原子、8价电子、4个占据带、Γ点、固定占据,波函数/电荷截断80/320 Ry。使用同一组NC赝势H_HSCV_PBE-1.0.upf和O_HSCV_PBE-1.0.upf。
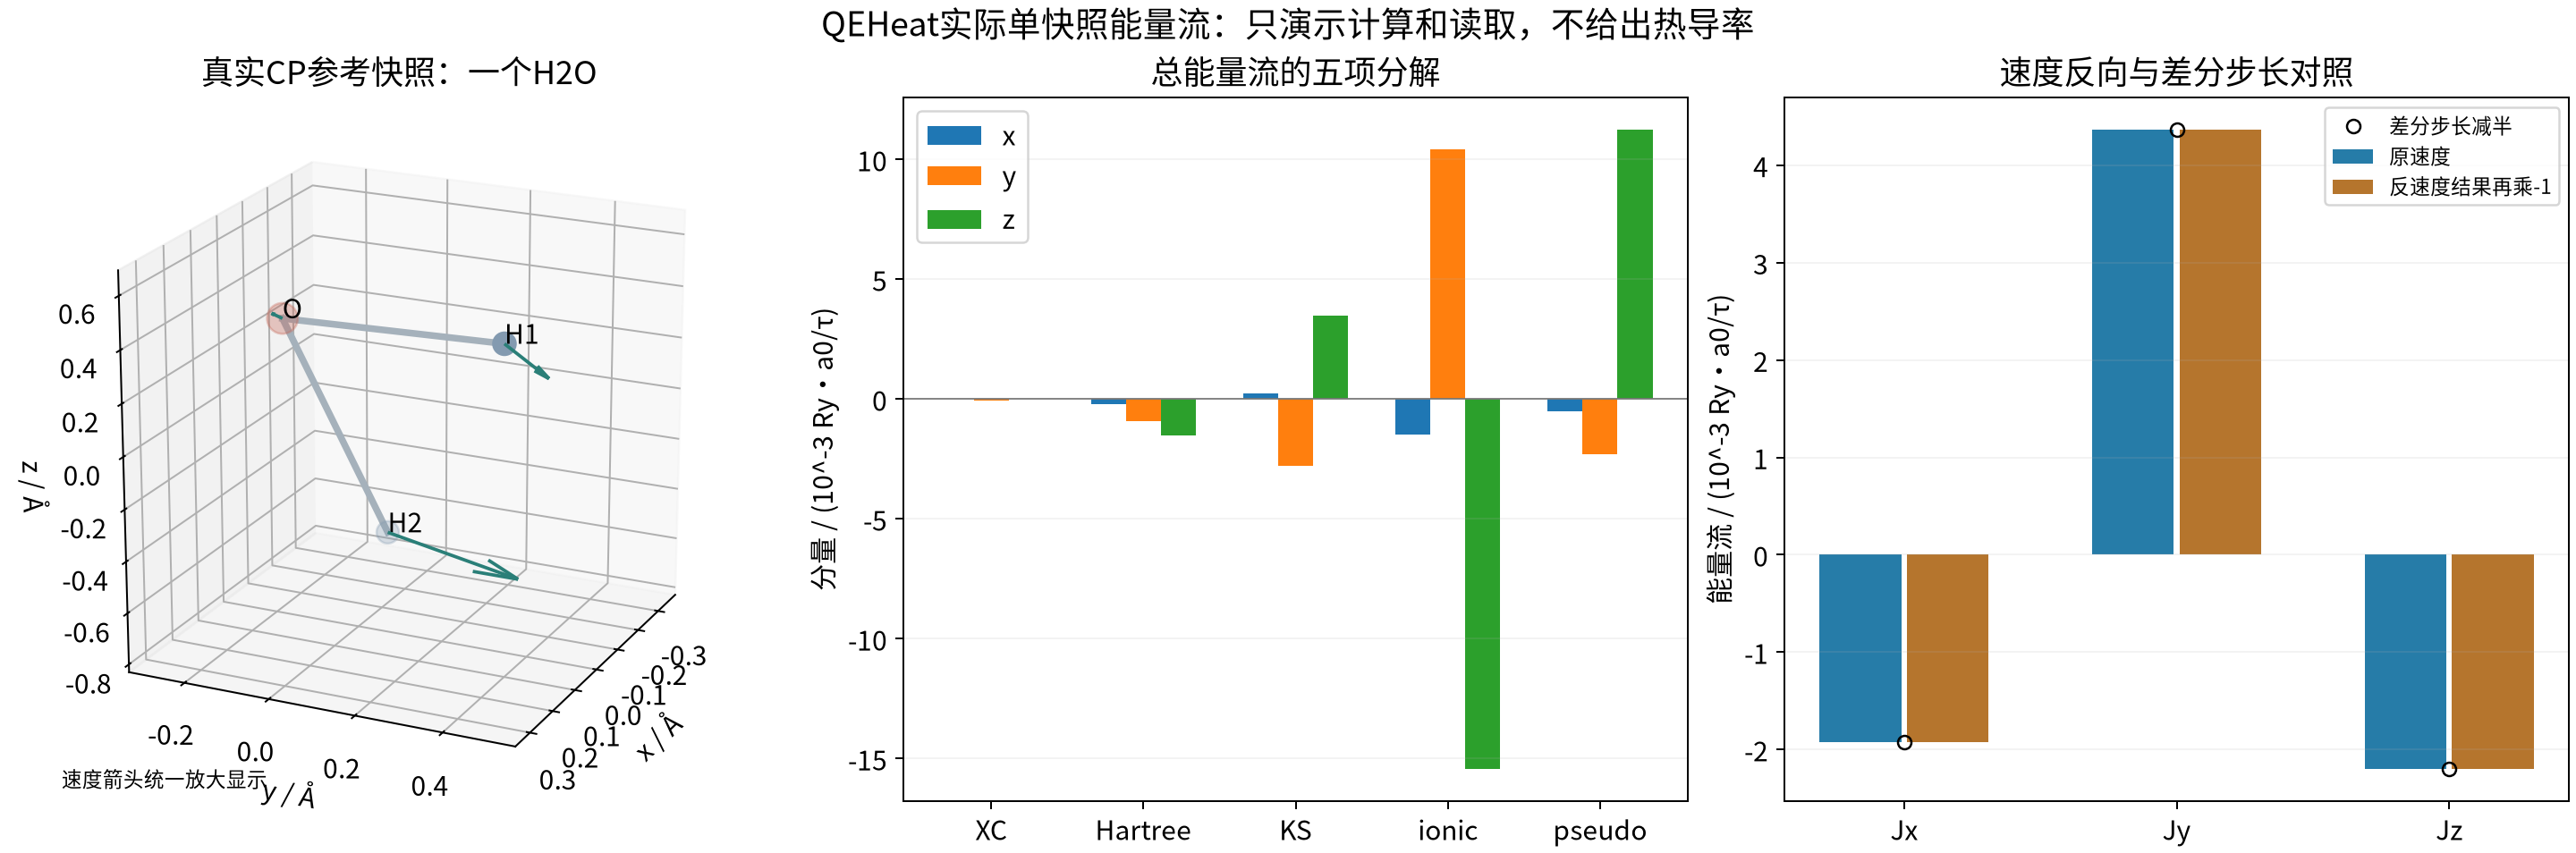
图左箭头按统一比例放大显示输入CP速度方向,坐标单位Å;不是本例新积分得到的轨迹。图中详细文件的zero项显示为pseudo,代表赝势贡献,含义见后文。
3 准备与提交#
bash prepare.sh
sbatch job.slurm
prepare.sh新建work-new,复制六组输入,并从集群已有的公共QEHeat示例目录复制、核对对应赝势。包内不附赝势和波函数。已有目录时拒绝覆盖;在其他平台使用时,需要先准备相同赝势并核对PLAN.json中的SHA-256。
默认Slurm脚本:
#!/bin/bash
#SBATCH -J QEHeat-water
#SBATCH -p cpu-8173m
#SBATCH -N 1
#SBATCH -n 1
#SBATCH -c 1
#SBATCH --mem=2G
#SBATCH -t 00:15:00
#SBATCH -o qeheat-%j.out
set -eo pipefail
cd "$SLURM_SUBMIT_DIR"
bash run.sh
作业加载匹配环境、依次运行各组快照;run.sh要求在Slurm作业内执行。核心计算命令为:
mpirun -np 1 all_currents.x -in input.in > native.log
如果自行写脚本,先在Slurm作业中加载qe/7.6-8173m,进入相应的新工作目录,再运行这条命令。完成后回到包根目录:
bash read.sh work-new analysis-new
bash plot.sh analysis-new figures-new
若要重复计算,使用新的解压目录,避免把同名能量流结果追加到旧输出中。
4 原速度例子的完整输入#
inputs/tight-forward/input.in:
&energy_current
 vel_input_units='CP', delta_t=0.5,
 file_output='energy-current', eta=0.1, n_max=5,
 three_point_derivative=.true., ethr_small_step=1.0d-13, ethr_big_step=1.0d-12,
/
&control
 calculation='md', restart_mode='from_scratch',
 prefix='water', pseudo_dir='./pseudo', outdir='./save', disk_io='none',
/
&system
 ibrav=1, celldm(1)=10.0, nat=3, ntyp=2,
 ecutwfc=80.0, ecutrho=320.0, nbnd=4,
 occupations='fixed',
/
&electrons
 conv_thr=1.0d-14, electron_maxstep=120, mixing_beta=0.5,
 startingwfc='atomic+random',
/
&ions
 ion_velocities='from_input',
/
ATOMIC_SPECIES
 H 1.0 H_HSCV_PBE-1.0.upf
 O 16.0 O_HSCV_PBE-1.0.upf
ATOMIC_POSITIONS bohr
H 5.9548776498259004e-01 9.5550498235504000e-01 1.1267841731987001e+00
H -6.4136393796307001e-01 -2.2852863204411999e-01 -1.3866615161586999e+00
O -3.0486295168872002e-01 -5.2219048876942997e-01 4.0351824018499999e-01
ATOMIC_VELOCITIES
H 4.1843512498360998e-04 9.5270880018224005e-04 -4.5226553860687002e-04
H -1.0232396465668001e-03 1.9807934167088001e-03 -1.7037495714472999e-03
O 3.7800282598945002e-05 -1.8334388855569000e-04 1.3475094437839999e-04
K_POINTS gamma
关键点:
&energy_current写在常规pw.x式输入之前,定义导数间隔、输出文件和内部求解控制。calculation='md'与ion_velocities='from_input'是此程序读取速度所需设置。这里未设置trajdir,只处理输入快照,不代表执行了MD积分。ATOMIC_POSITIONS bohr规定位置单位;本例速度遵循相同长度约定,vel_input_units='CP'告诉程序按CP时间单位换算。delta_t=0.5是计算电子能量流所用数值导数间隔,单位为PW原子时间,不是轨迹采样间隔,也不是ps。
这里采用比普通结构单点更严格的电子收敛:conv_thr=1e-14 Ry,并收紧ethr_small_step与ethr_big_step。原因是程序要在很小位移间做差分,电子噪声会被放大。当前输入说明专门讨论了这个要求。
5 两个输出文件分别看什么#
cat work-new/tight-forward/energy-current.dat
cat work-new/tight-forward/energy-current
energy-current.dat有一行快照数据,开头两列是STEP和TIME,随后是:
Jx Jy Jz
J_el_x J_el_y J_el_z
J_cm1_x J_cm1_y J_cm1_z
J_cm2_x J_cm2_y J_cm2_z
总能量流J的原生单位是Ry*a0/tau,其中tau为PW原子时间,约4.8378e-17 s。本程序输出的这个量没有除以体积,不能直接标成热导率W/(m·K),也不要直接当成W/m²的流密度。
J_el是电子数密度流,J_cm是各物种按粒子数加权的质心速度,单位中没有能量因子。它们可以用于后续相关分析,不能再加到总能量流上。
详细文件energy-current列出更多分量。此处总流为:
J = XC + Hartree + Kohn-Sham + ionic + zero
zero是赝势相关项,不是“零速度结果”;Kohn-Sham_a与Kohn-Sham_b已经包含在Kohn-Sham项中,不可重复累加。默认设置下,详细列出的ionic_b也没有作为额外一项加到ionic中。读取脚本按当前实际组合验证这些关系,而不是把文件里所有行相加。
6 原速度、反速度与导数间隔#
原速度例子的总能量流:
Jx = -0.00192719362680
Jy =  0.00436831695065
Jz = -0.00219861759983
单位:Ry*a0/tau
把三个原子的速度全部取反后,能量流相应反号,两者的残余相对主流范数约0.0156%。把delta_t从0.5改为0.25后,相对变化约0.00606%。这些是本快照的数值对照,不能直接当成一般材料的误差上限或轨迹统计误差。
vel_input_units='CP'会把输入速度数值乘2转换到PW时间单位;例如第一个H的x速度约0.0004184351,在内部对应的Bohr/PW时间数值约0.0008368702。读取脚本也从输入速度独立验证了各物种的质心速度列。
7 零速度为什么仍可能出现很小的流#
将速度全部设为0后,真实的这类速度诱导能量流应为0,但数值SCF和差分仍可能留下残余。三组实际结果:
| 电子收敛阈值/Ry | 最大残余分量,Ry·a0/τ |
|---|---|
| 1e-11 | 1.7876e-6 |
| 1e-14 | 1.6185e-7 |
| 1e-15 | 4.2972e-8 |
较严的两组还同时收紧了本征求解控制,因此图中是实际设置组合的对比,不能把全部变化只归因于conv_thr一个参数。
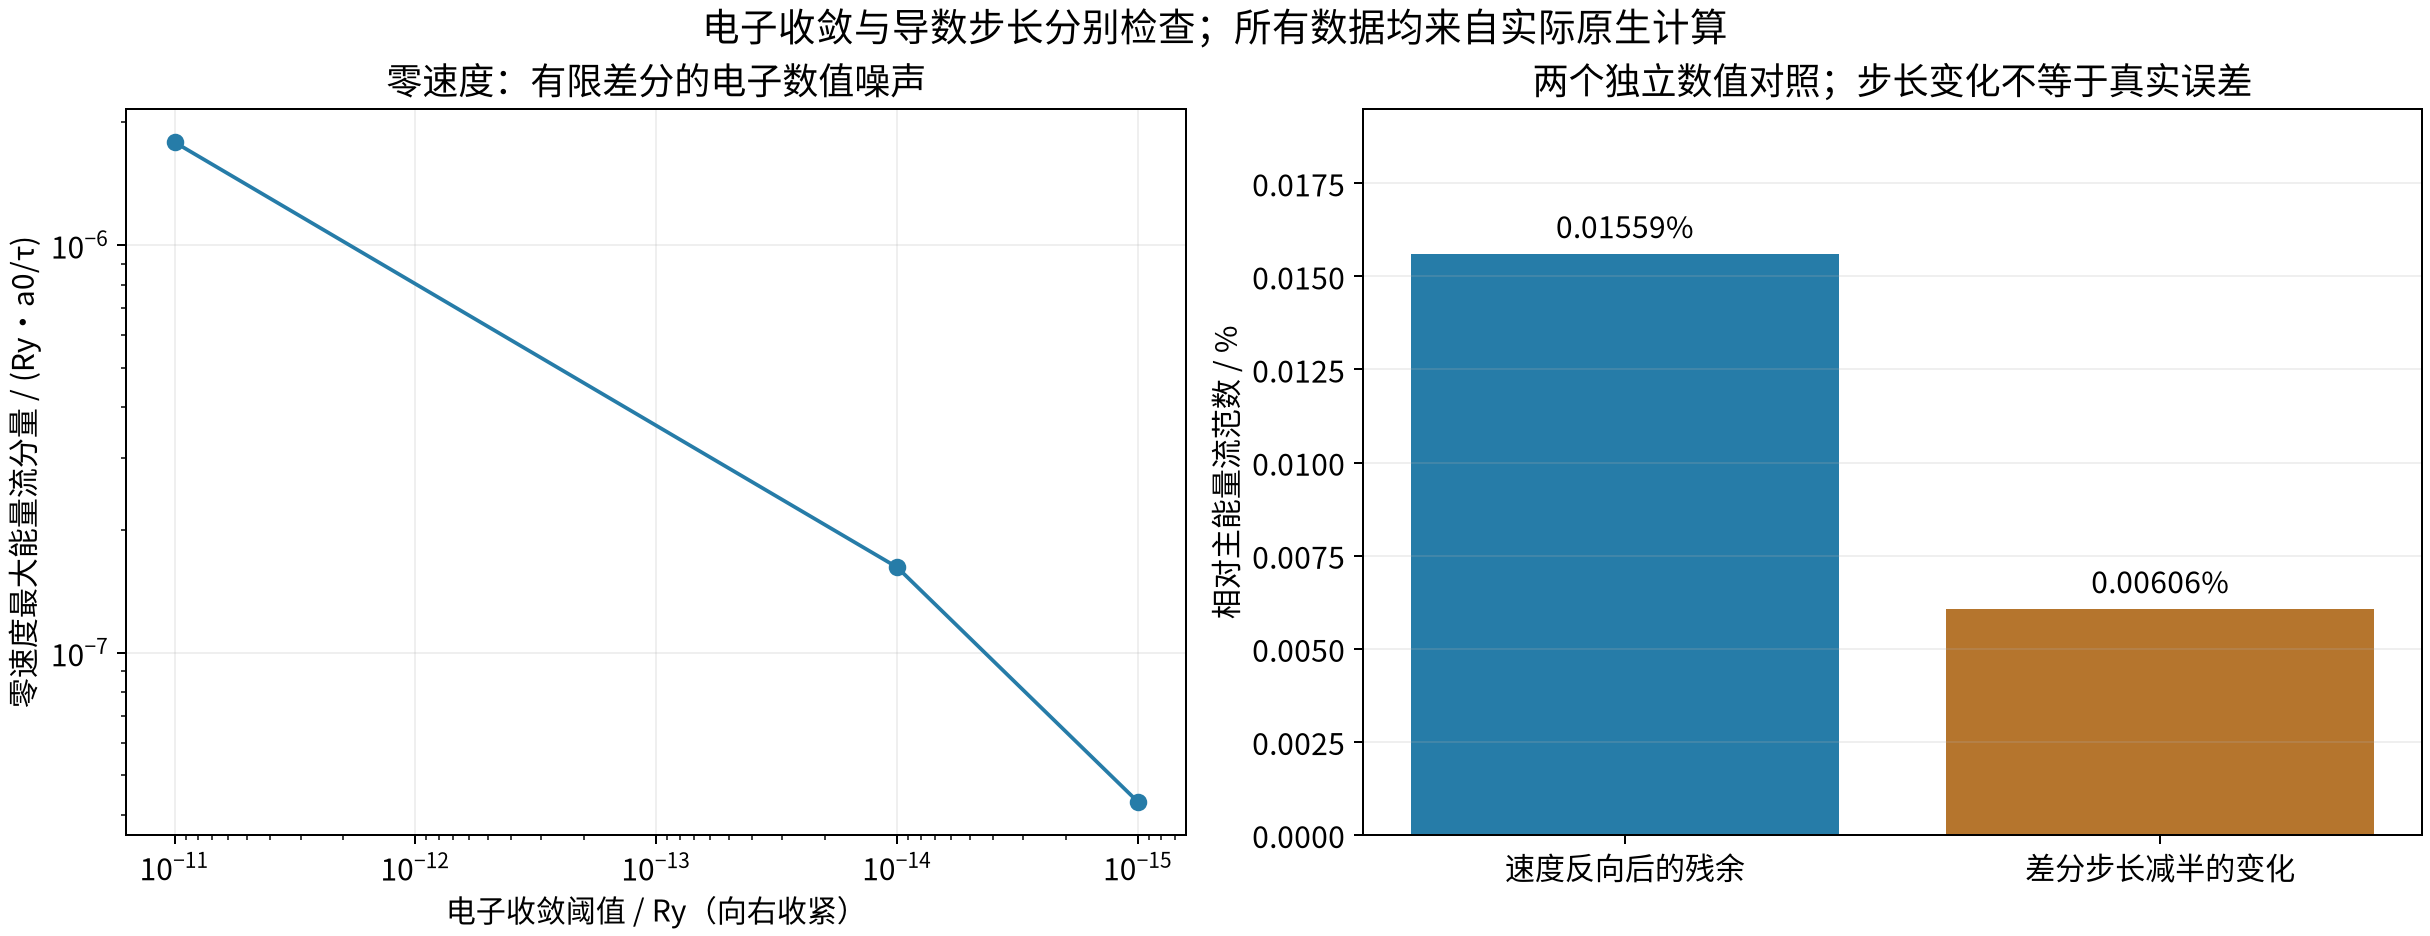
这些数值会受体系、初始波函数与求解设置影响。不要把小残余解释为零速度下真实的热输运;也不要从一个水分子快照推导液态水的热导率。进一步处理实际MD轨迹时,需保持位置、速度、时间和单位一致,并对能量流序列做充分的收敛与统计检查。