
QE路径积分动力学:从两原子输入到珠子轨迹
用pioud.x完成经典Verlet与三珠PIOUD短流程,给出完整输入、提交与读图命令,解释Bohr坐标、珠子数及积分前后输出时点。
阅读本篇目录
下载完整输入、两条真实短轨迹、读取和作图脚本(ZIP)。本例使用集群QE7.6 CPU版pioud.x,从两原子金刚石原胞演示经典动力学与路径积分动力学的基本操作。
先分清三个概念:nat=2表示两个物理原子;nbeadMD=3表示每个原子用三个采样珠子表示;珠子不是额外加入的碳原子,也不能直接当作真实原子核的量子运动轨迹。路径积分方法和PIOUD算法可参考Mouhat等的原始论文;本文电子结构引擎为QE的DFT,并未使用论文中的VMC电子引擎。
1 先看已经计算好的结果#
进入解压后的qe-pioud目录:
bash read.sh
bash plot.sh
cat analysis/QE-PIOUD-step-data.csv
cat analysis/QE-PIOUD-ring-centroids.csv
ls analysis/*.xyz
这两条脚本只读取已有输出,不启动DFT。两组都实际运行20步,但时间步不同,不能按相同步号当成相同物理时长。
| 设置 | 经典Verlet | 三珠PIOUD |
|---|---|---|
| 物理原子数 | 2 | 2 |
| 每原子的珠子数 | 1 | 3 |
| 时间步 | 0.2 fs | 0.004 fs |
| 步数 | 20 | 20 |
| 总名义推进时间 | 4 fs | 0.08 fs |
| 实际运行耗时,1进程1线程 | 约15.10秒 | 约33.14秒 |
运行耗时不含排队和环境准备。这里选极短任务让用户理解文件和命令;未经过充分热化,不用于比较量子效应大小或输出平衡物性。
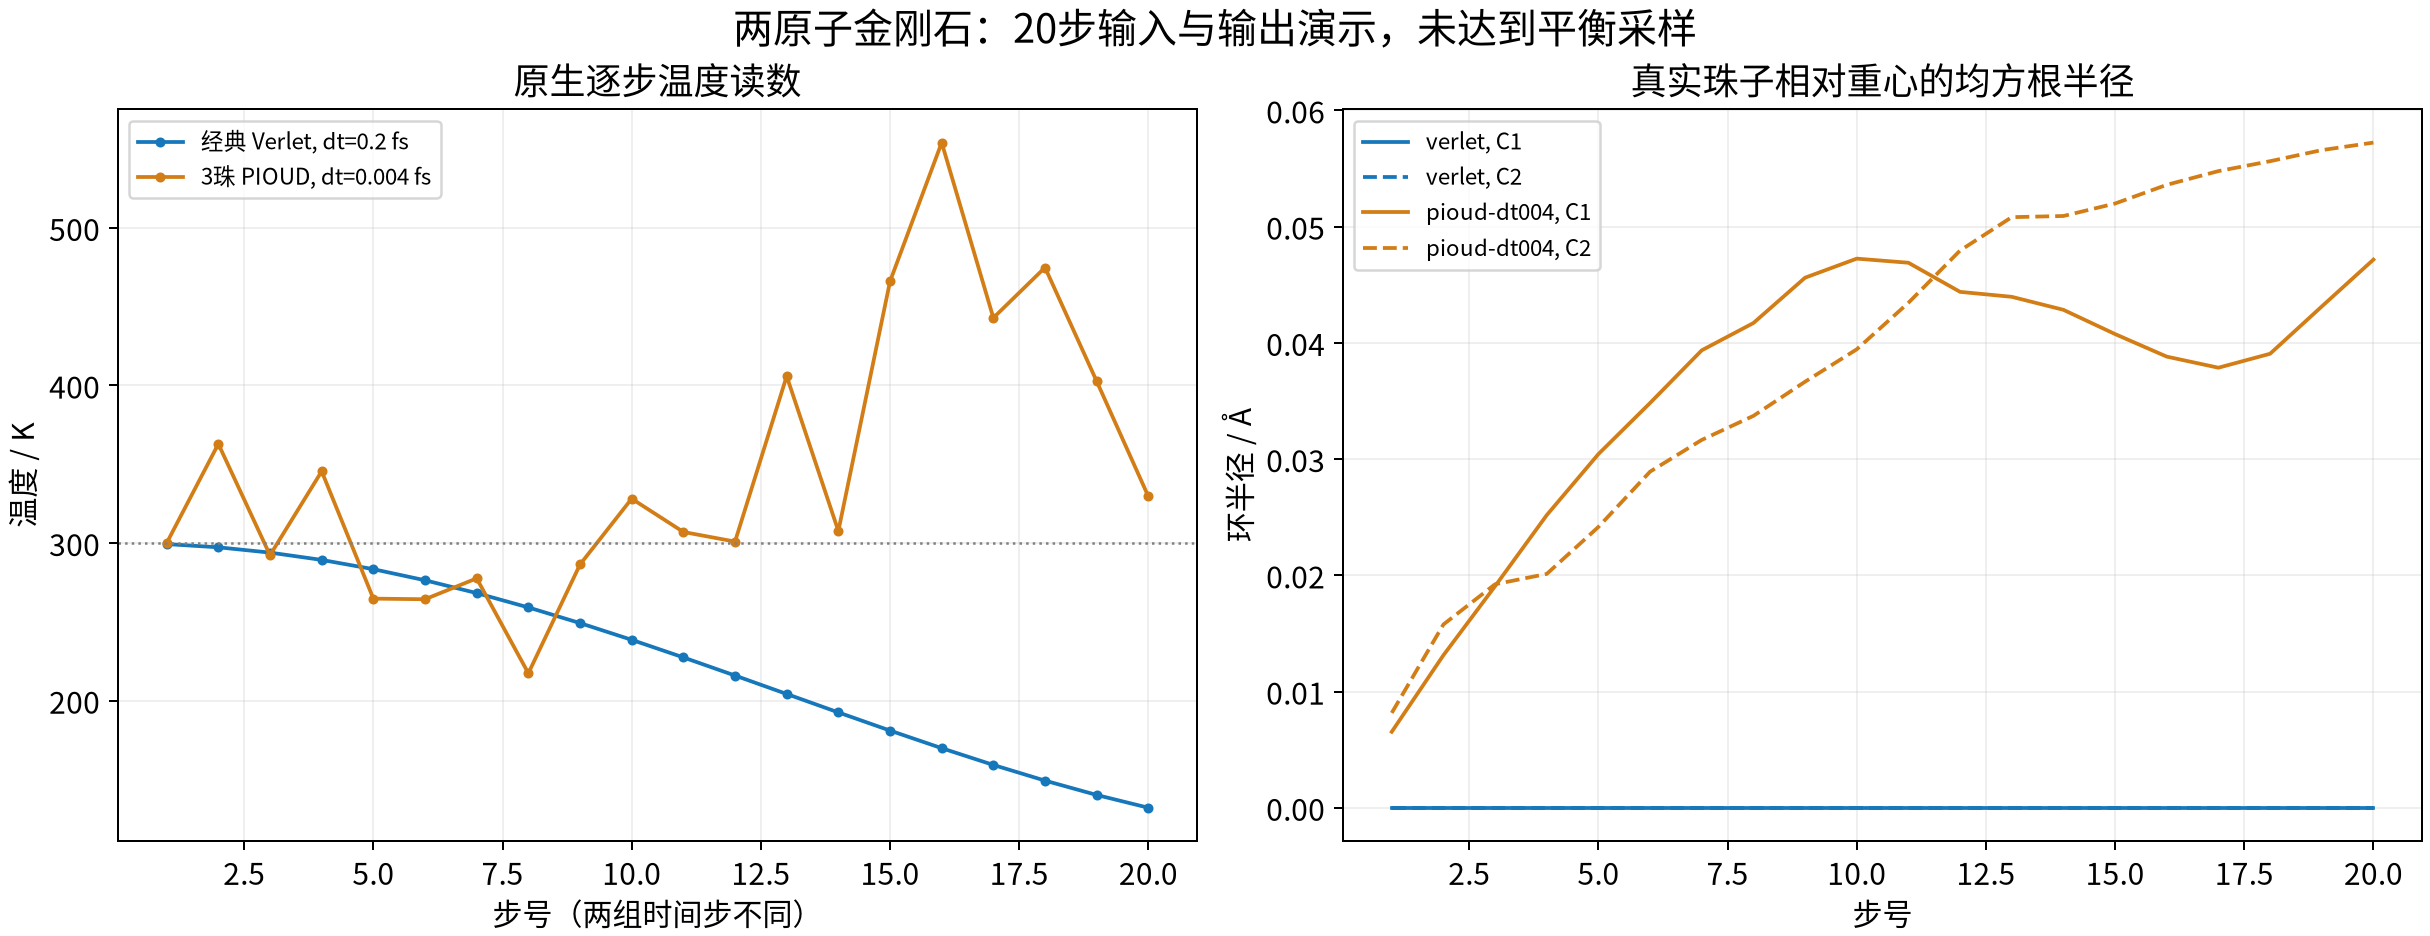
经典Verlet不加同一PIOUD随机热浴,短时温度下降并不代表两组达到同一热力学状态。PIOUD读数是该采样动力学中珠子自由度的温度,不能把珠子动能直接当作物理核的量子动能。
2 准备开放碳赝势和新目录#
bash setup.sh
bash prepare.sh
ls work-new
cat inputs/pioud-dt004/pioud.in
setup.sh优先复用集群已有、SHA-256一致的C ONCV/PBE规范守恒赝势;没有本地副本时从固定作者版本下载校验。UPF、波函数和临时电子密度不随ZIP分发。prepare.sh只创建新输入目录,不启动计算;已有work-new时拒绝覆盖。
本例固定常规晶格参数3.56 Å,PBE,平面波/密度截断60/240 Ry,2×2×2 k网格,8条能带,电子收敛1E-6 Ry。完整三珠输入如下:
BEGIN
BEGIN_PIMD_INPUT
&dynamics
 restart_pimd=.false., nbeadMD=3, nunitcells=1,
 nblocks=4, nstep_block=5, iprint=1,
 run='pioud', delt=0.004, tempMD=300.d0,
 gammaMD=0.21d0, delta_force=1.d-4, delta_harm=5.d-3
/
END_PIMD_INPUT
BEGIN_ENGINE_INPUT
&CONTROL
 prefix='diamond', pseudo_dir='./pseudo', outdir='./tmp',
 tstress=.true.
/
&SYSTEM
 ibrav=2, nosym_evc=.true., a=3.56,
 nat=2, ntyp=1, nspin=1, ecutwfc=60, ecutrho=240,
 nbnd=8, occupations='smearing', smearing='fd', degauss=0.001
/
&ELECTRONS
 conv_thr=1.d-6, mixing_beta=0.3
/
&IONS
/
ATOMIC_SPECIES
C 12.0107 C.UPF
BEGIN_POSITIONS
ATOMIC_POSITIONS crystal
C 0 0 0
C 0.25 0.25 0.25
END_POSITIONS
K_POINTS automatic
2 2 2 0 0 0
END_ENGINE_INPUT
END
外层BEGIN/END及BEGIN_PIMD_INPUT等分隔符属于pioud.x输入,不能把整份文件当普通pw.x输入运行。delt单位fs,nblocks*nstep_block本例为20步;tempMD为K,gammaMD为1/fs。delta_force/delta_harm是该动力学模块的原子势相关控制,不是本例DFT电子收敛阈值。
经典输入位于inputs/verlet/pioud.in,主要差别是:
nbeadMD=1
run='verlet'
delt=0.2
更换体系时要同步修改结构、元素、质量、赝势和电子参数。不能只把本例的三个珠子或极小时间步照搬为正式研究参数。
3 提交两组流程#
cat run.slurm
sbatch run.slurm
# 任务完成后
bash read.sh work-new analysis-new
bash plot.sh analysis-new figures-new
模板按集群CPU整节点规则预留56核,程序实际1个MPI进程、1线程,依次运行两组;按账号当前可用CPU队列调整分区。本例CPU程序构建环境为Intel oneAPI2024.2、Intel MPI2021.13,environment.sh加载匹配环境。
在已经分配的计算资源内,也可进入单组目录手动运行:
source environment.sh
cd work-new/pioud-dt004
mpirun -np 1 pioud.x -in pioud.in > native.log
tail native.log
tail pimd.out
脚本与手动方法选一种,避免在同一目录重复启动。
4 哪些文件可以直接看#
| 文件 | 用途与单位 |
|---|---|
native.log |
程序及各珠子的电子结构输出,图像能量表用eV |
pimd.out |
逐步动力学记录,本例能量用Hartree,末段含温度K |
positions.dat |
积分后所有珠子的原生坐标,Bohr |
positions_cen.dat |
PIOUD积分前缓存的重心,Bohr |
pimd.xyz |
原生坐标文件,本例单位仍是Bohr |
analysis/*-post-beads-A.xyz |
脚本从原生珠子转换出的Å坐标 |
analysis/*-post-centroid-A.xyz |
脚本对同一步珠子取平均得到的Å重心 |
**原生pimd.xyz不能默认按通常XYZ文件的Å单位导入。**本例使用1 Bohr=0.529177210903 Å转换。三珠坐标文件每帧有6个采样点,物理原子仍为2个。
head analysis/pioud-dt004-post-beads-A.xyz
head analysis/pioud-dt004-post-centroid-A.xyz
可用支持XYZ轨迹的软件打开转换后的文件;选重心文件看两个物理位点,选珠子文件看采样表示。
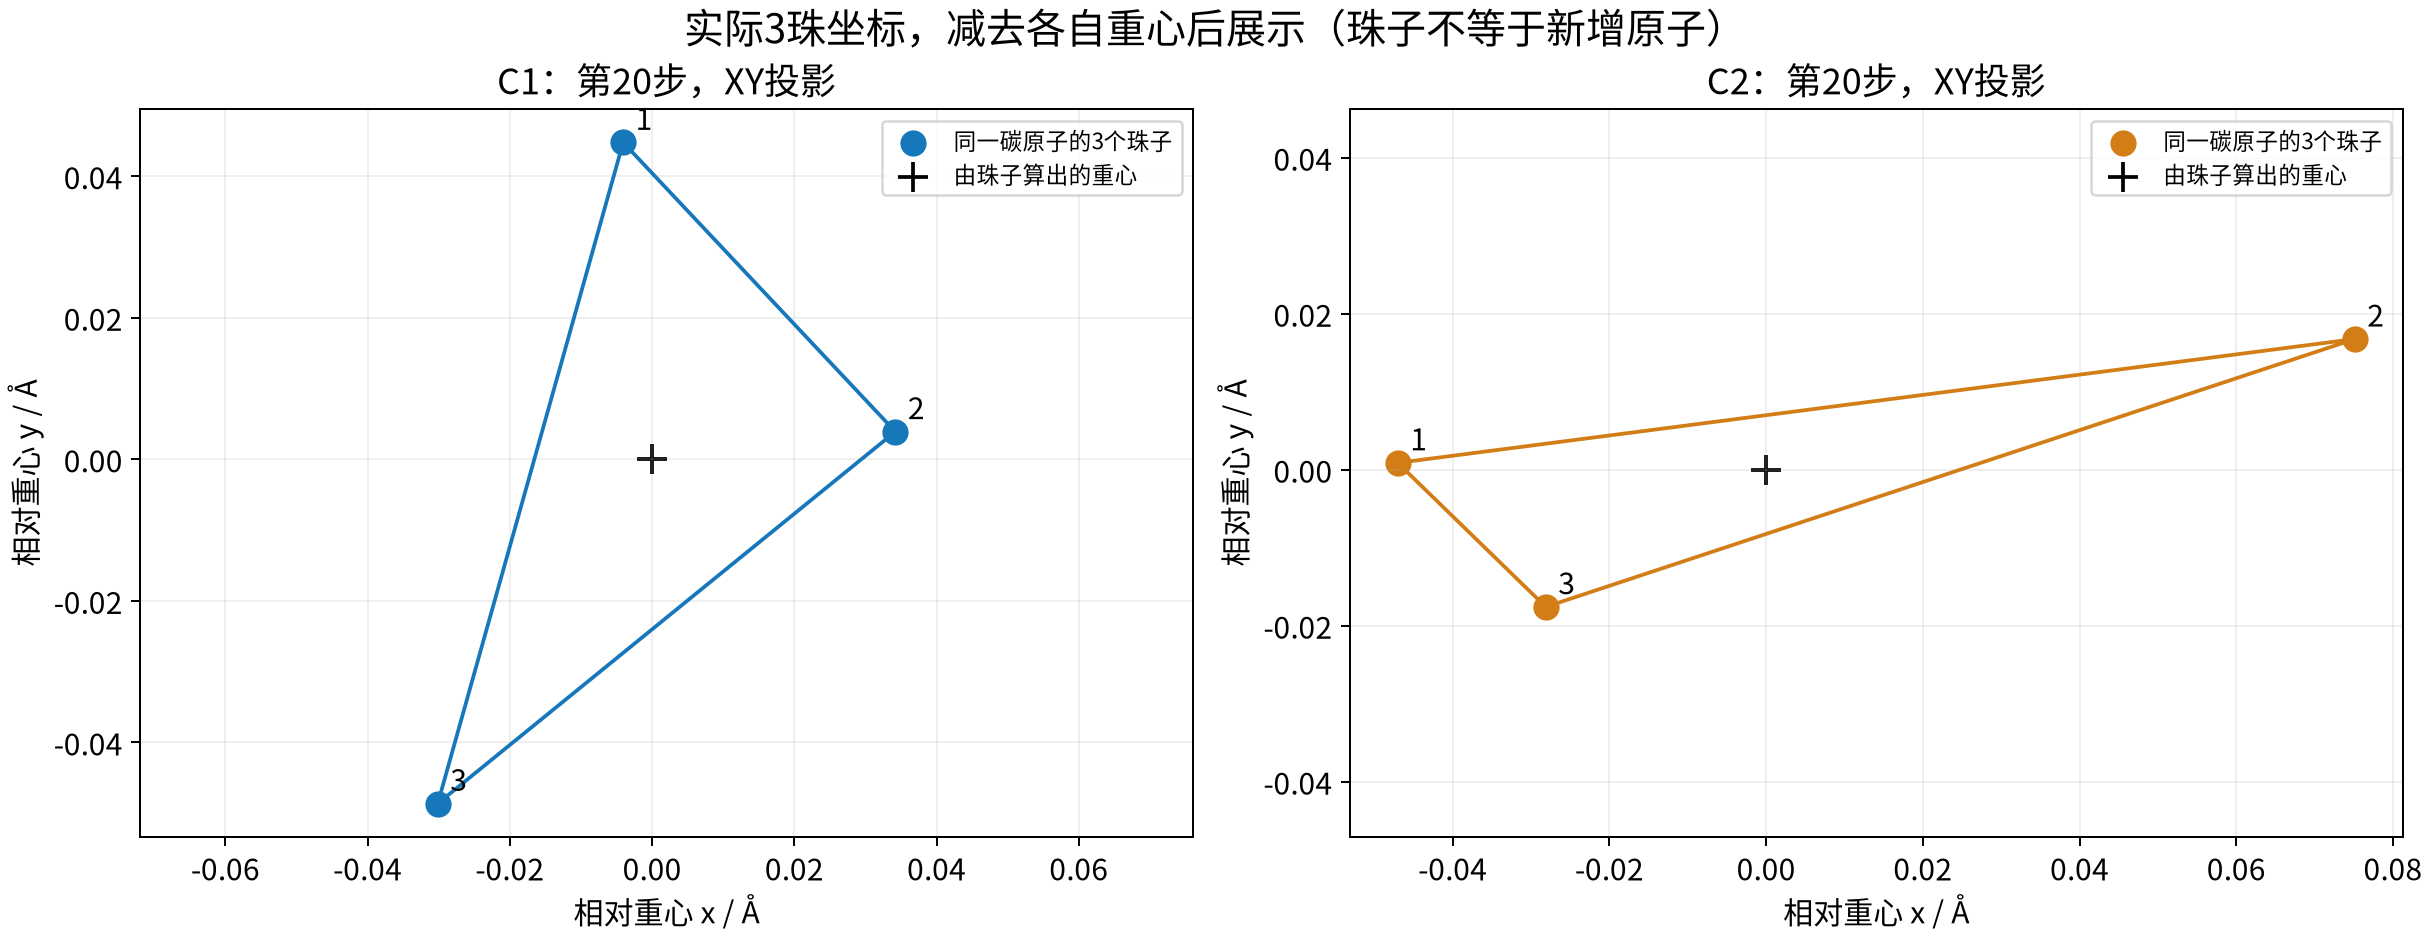
图为第20步实际坐标的XY投影,各自减去重心展示,线段只用于说明珠子的环连接,不代表三个碳原子之间的化学键。
5 注意积分前后时点#
当前PIOUD实现先在旧珠子位置计算电子力,再推进珠子。原生重心文件使用之前缓存的重心,而positions.dat已经是推进后的珠子。因此本例中原生第i+1步重心与第i步积分后珠子平均相对应,不能把两种时点直接相减后当成坐标错误。
读取脚本分别导出native-centroid-A、post-centroid-A与post-beads-A,CSV也标记了电子势能与坐标的采样阶段。分析能量与结构的对应关系时,先统一阶段。本例经典Verlet的原生坐标与当前步位置对应。
当前版本本例的pimd.ek/ep等分块统计文件未提供可用统计数值,参考流程使用pimd.out逐步记录及实际坐标,不从这些分块文件报告热平均量。正式研究需增加热化和采样长度,分别检查时间步、珠子数、截断能、k网格、SCF精度及统计误差;20步结果不能用于热导、振动寿命或真实量子时间相关函数。