
PLUMED的RNA构象eRMSD分析
从1EHZ六核苷酸片段构造可解释的几何对照,运行ERMSD,比较截断值、指定碱基对和解析/数值导数,给出完整终端流程。
阅读本篇目录
下载四组完整输入、原始PDB、实际输出、脚本、CSV和图片(ZIP)。ERMSD根据核酸碱基之间的相对位置和方向比较构象;它与整体叠合后的笛卡尔RMSD不同,输出也不是nm。本篇用一小段真实RNA坐标,把选原子、建参考和分析结果的操作走通。
1 直接查看已经完成的例子#
解压进入plumed-RNA-eRMSD:
bash read.sh
bash plot.sh
head -8 analysis/PLUMED-RNA-eRMSD.csv
参考取自RCSB 1EHZ的A链1–6号核苷酸,序列GCGGAU、132个重原子。这里只截取六个核苷酸作几何分析,不把它当作已经封端、优化好的独立RNA分子。
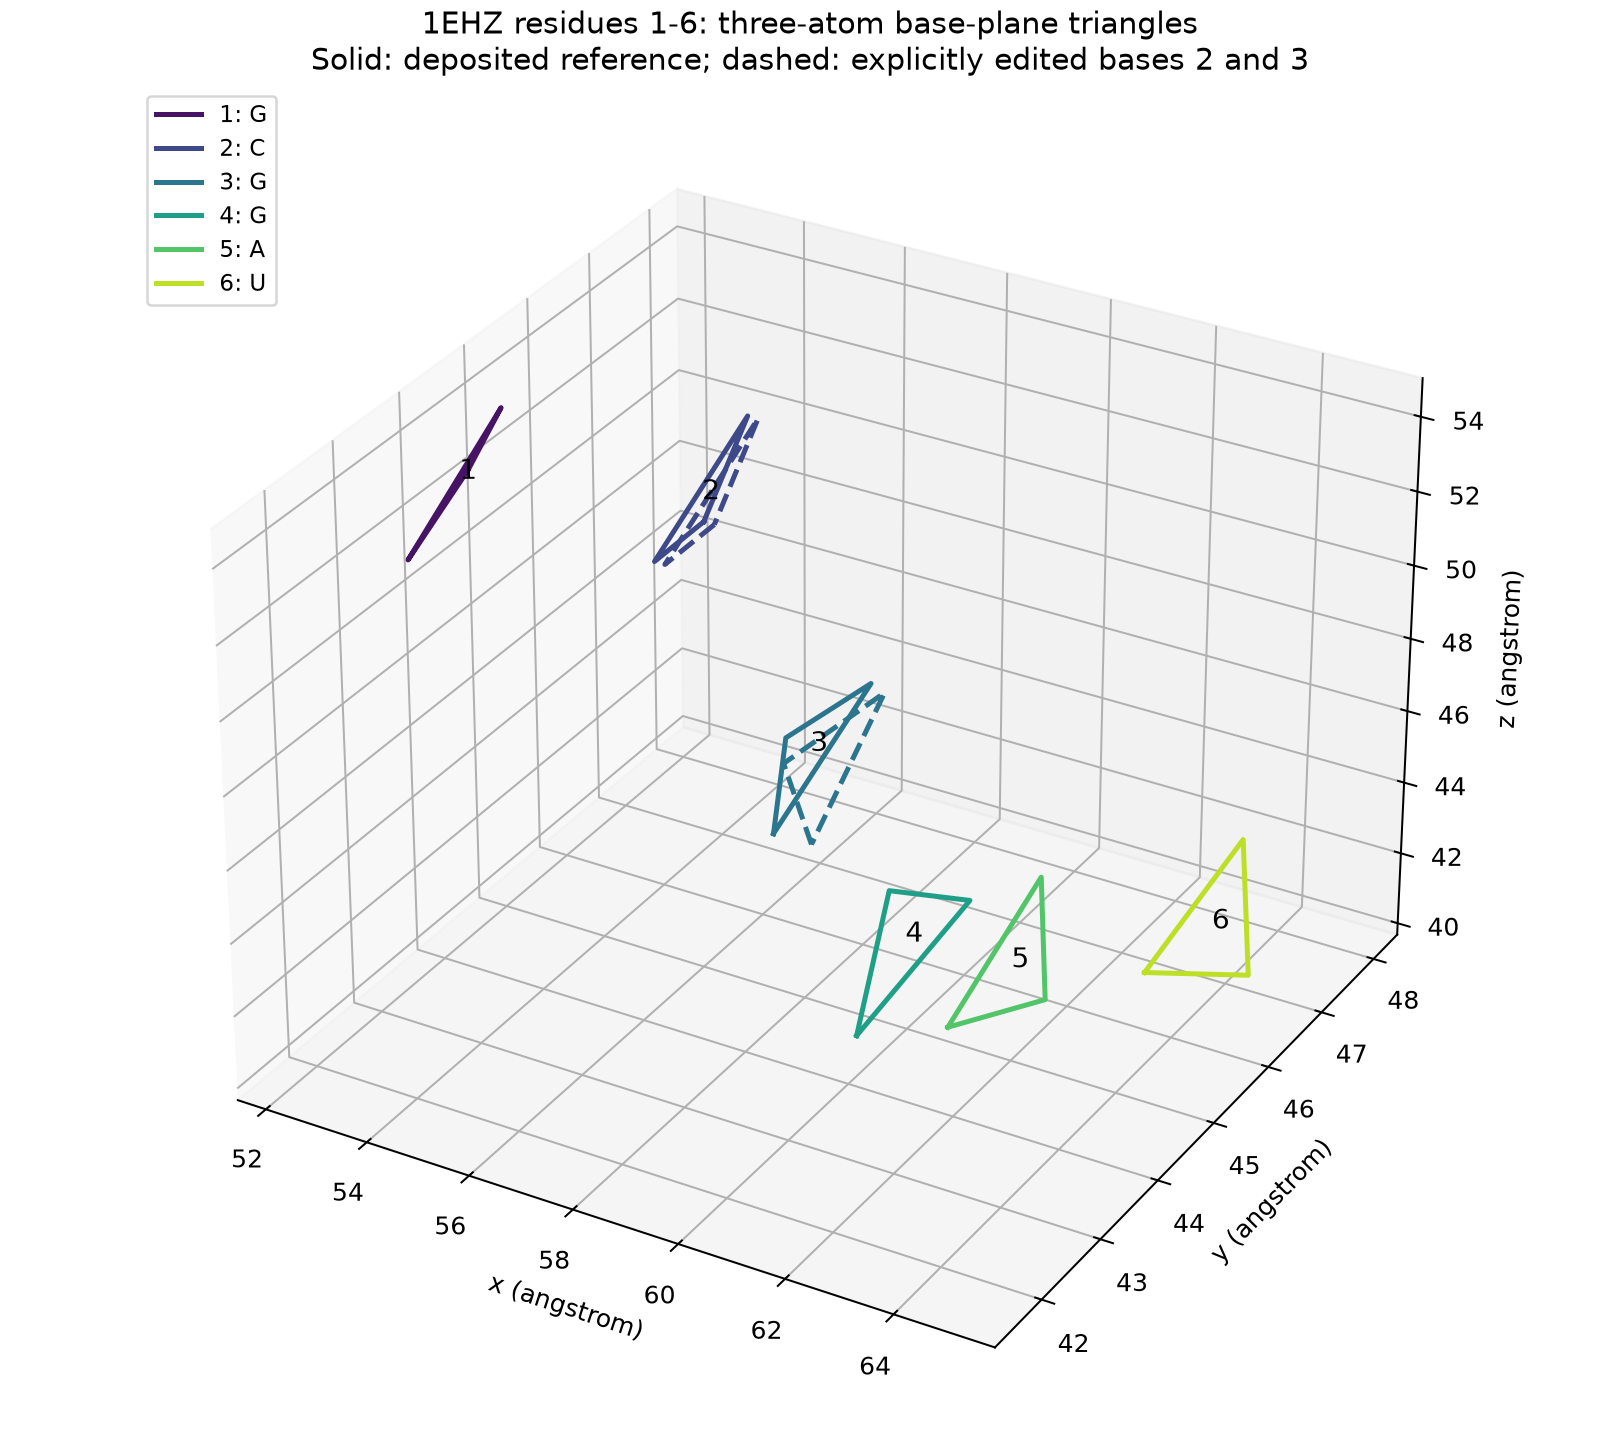
五帧分别为:原始参考;第2核苷酸平移0.02 nm;第3核苷酸绕自身中心旋转0.2 rad;两种编辑叠加;最后一帧再整体旋转和平移。这些是明确编辑坐标得到的示意构象,没有做MD或能量优化,不把局部编辑解释为真实动力学过程。编辑作用于相应核苷酸的全部原子,指标只取指定的碱基原子。
2 从原始PDB准备相同输入#
# 包内已保留这份原始PDB;也可查看在线原件
curl -L https://files.rcsb.org/download/1EHZ.pdb -o 1EHZ-online.pdb
# 按包内原件重建四组完整输入,不运行PLUMED
/public/toolkit/miniconda3/envs/ase-3.29.0/bin/python prepare-inputs.py
ls inputs-prepared
脚本只取A链1–6号的ATOM记录,重新连续编号,保留参考坐标;再按上面定义生成五帧XYZ,单位由PDB的Å换成nm。inputs-prepared与包内实际使用的inputs逐字节比较。生成目录已存在时停止,以便保留旧结果。
用于坐标编辑的旋转中心固定保存在脚本中,使不同Python版本也能生成完全相同的小数文本。输入文件的原子顺序、序号与PDB参考一一对应。
3 完整PLUMED输入与碱基原子顺序#
inputs/all-default/plumed.dat:
UNITS LENGTH=nm ENERGY=kj/mol TIME=ps
MOLINFO STRUCTURE=reference.pdb
e: ERMSD REFERENCE=reference.pdb ATOMS=@lcs-1,@lcs-2,@lcs-3,@lcs-4,@lcs-5,@lcs-6 CUTOFF=2.4 NOPBC
b: RESTRAINT ARG=e AT=0 KAPPA=10
PRINT ARG=e,b.bias,b.force2 FILE=COLVAR STRIDE=1 FMT=%24.16e
MOLINFO读取残基与原子名称,@lcs-1等选择各碱基的局部坐标系原子。嘧啶使用C2、C4、C6,嘌呤使用C2、C6、C4;这个顺序决定局部平面朝向,不能统一按原子编号排序。用@lcs可以减少手动选择出错。
eRMSD依据碱基中心与局部轴构建的成对映射,不需要先做整体Kabsch叠合。eRMSD和这里的CUTOFF是经碱基空间缩放后的量,不是普通长度,不能把CUTOFF=2.4理解为2.4 nm的邻居半径。配套例子固定使用UNITS LENGTH=nm与nm坐标。
4 改截断值、只比较指定碱基对#
第二组只改为CUTOFF=1.6。第三组使用:
e: ERMSD REFERENCE=reference.pdb ATOMS=@lcs-1,@lcs-2,@lcs-3,@lcs-4,@lcs-5,@lcs-6 CUTOFF=2.4 NOPBC PAIRS=1,2,2,3,4,5
这里PAIRS表示所选碱基列表里的第1–2、第2–3、第4–5对,不是PDB原子编号,也不意味着它们都形成了氢键配对。指定后,仅这些碱基对的相对几何参与指标。
第四组在默认设置中增加NUMERICAL_DERIVATIVES。它改变导数计算方式,不改变eRMSD定义;可以和第一组的解析导数输出对照。
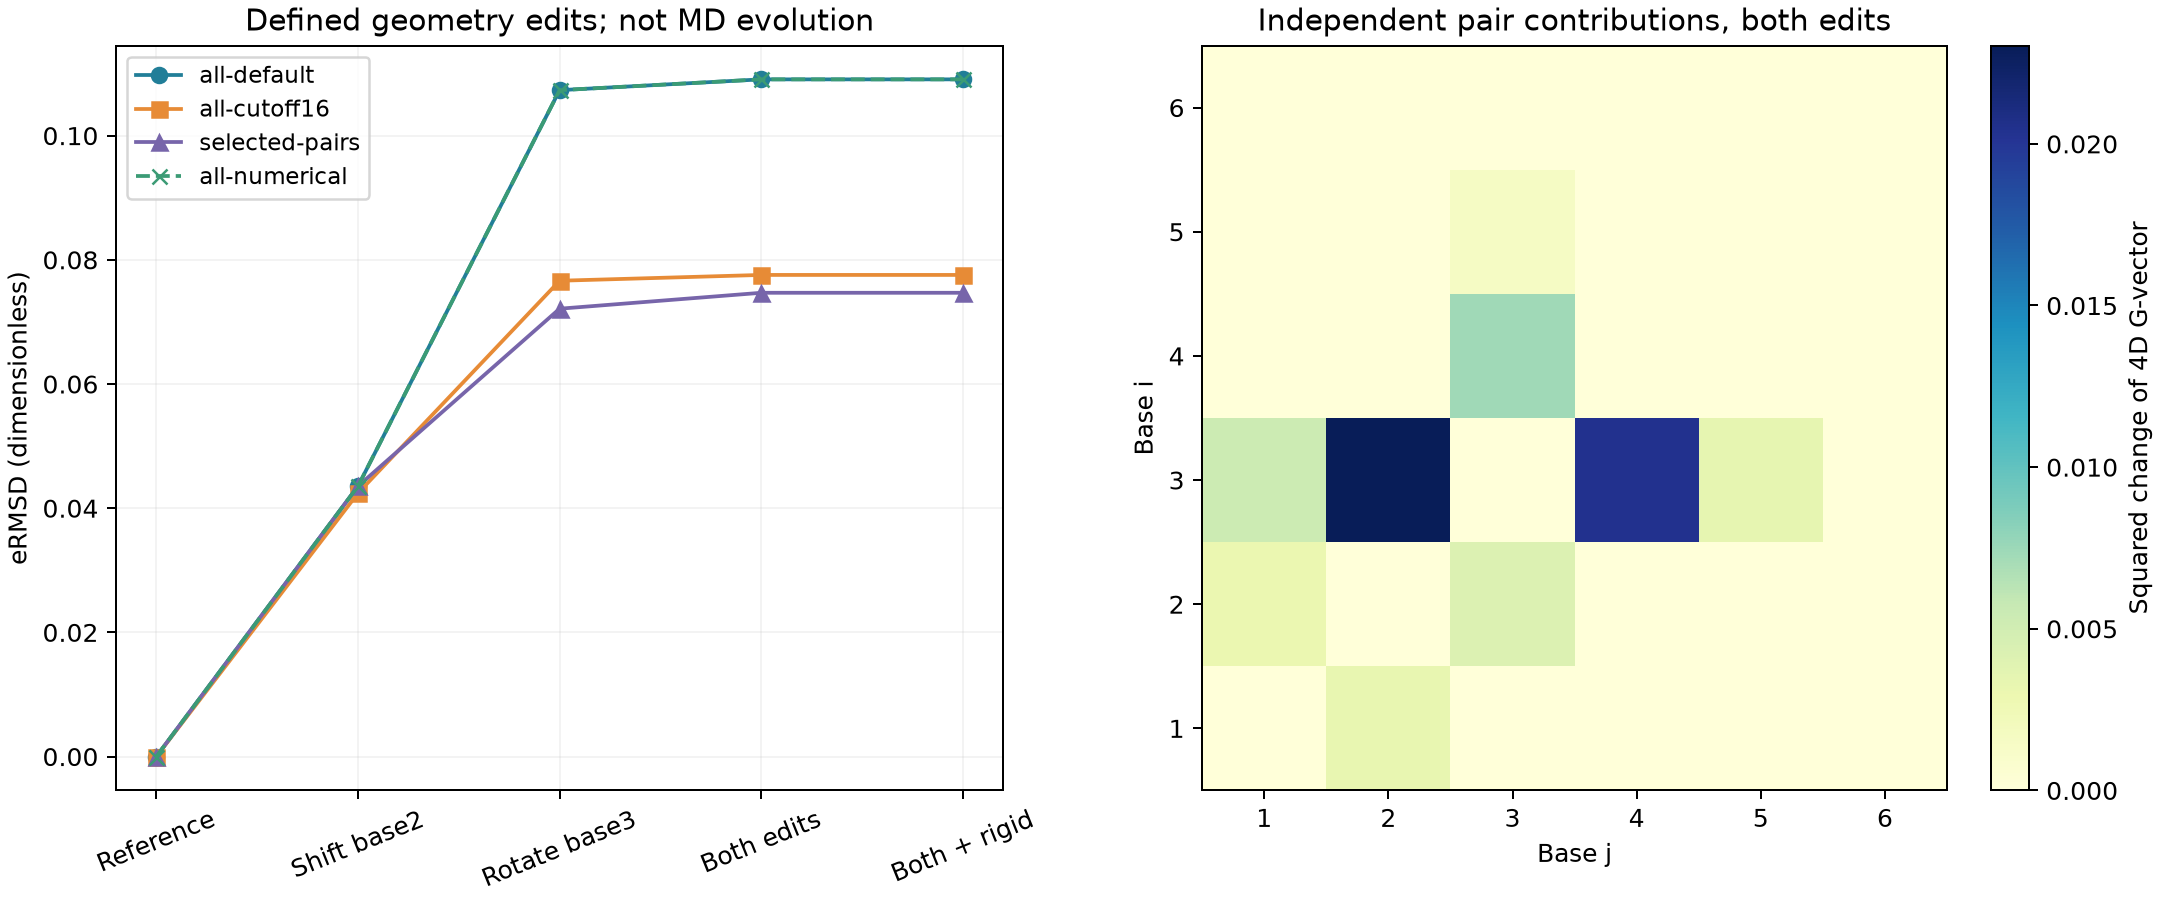
| 帧 | 默认2.4 | 截断1.6 | 指定三对 | 默认数值导数 |
|---|---|---|---|---|
| 原始参考 | 0.0000000 | 0.0000000 | 0.0000000 | 0.0000000 |
| 平移第2核苷酸 | 0.0435395 | 0.0424195 | 0.0435395 | 0.0435395 |
| 旋转第3核苷酸 | 0.1073212 | 0.0766294 | 0.0721266 | 0.1073212 |
| 两种编辑叠加 | 0.1090610 | 0.0775647 | 0.0746908 | 0.1090610 |
| 上一帧整体旋转平移 | 0.1090610 | 0.0775647 | 0.0746908 | 0.1090610 |
最后两帧的内部构象相同,整体旋转平移后指标不变。截断或碱基对筛选不同,会改变指标的数值,不能直接当作同一套阈值比较。右图是独立计算的成对映射变化,其总和与实际eRMSD一致,用于解释哪些碱基间的相对几何贡献较大。
5 自己提交并查看原子力#
sbatch run.slurm
squeue -u "$USER"
# 结束后
bash read.sh work-new analysis-new
bash plot.sh analysis-new
head -8 analysis-new/PLUMED-RNA-eRMSD-forces.csv
脚本在新的work-new中运行,保留参考结果;需要可用CPU队列资源。模板按队列规则预留56核,例子实际单线程、不用GPU,每组原生分析约0.6秒。
使用PLUMED2.10.1,Intel oneAPI C++2024.2.1、IntelMPI2021.13编译,无需插件。核心命令为:
source environment.sh
# 先把所需inputs子目录复制到自己的新工作目录
plumed driver --plumed plumed.dat --ixyz trajectory.xyz   --length-units nm --dump-forces forces.xyz   --dump-forces-fmt %24.16e
输入用RESTRAINT ARG=e AT=0 KAPPA=10演示向参考构象施加谐偏置。COLVAR给出eRMSD、偏置能和CV力平方;forces.xyz与力CSV给出原子笛卡尔力。偏置只依赖被选择的18个碱基原子,其余原子在这个几何例子里没有相应偏置力,不意味着完整分子动力学中它们没有其他力。
6 换成自己的核酸数据#
准备与轨迹原子顺序一致的单分子PDB参考,再修改@lcs残基列表;检查每个碱基是否具备所需三个原子。跨周期边界时应正确重建分子,本例完整片段才使用NOPBC。涉及多条分子链时,不能直接假定它和单分子例子具有同样的周期边界行为。
读取/画图脚本针对六碱基、五帧和四组设置,换体系时需要相应修改。这个输出不是普通RMSD,不要直接代入其他工具要求长度RMSD的路径变量。本篇也没有根据少量示意帧作折叠概率或动力学判断。定义和适用范围见官方ERMSD说明。