
QE虚晶近似:生成混合赝势并完成单点
用virtual_v2.x实际混合C、Si规范守恒赝势,完成五个固定晶格单点,说明配比、输入、非局域投影子和文件头参数的使用。
阅读本篇目录
下载输入、五组真实SCF输出、工具日志、CSV、图片和短脚本(ZIP)。本篇使用QE7.6的virtual_v2.x生成虚晶近似(VCA)赝势,然后用pw.x计算两原子原胞。
VCA把某个位点上的不同元素用同一个平均赝势表示。本例选C与Si,令x为Si比例、1−x为C比例;两个晶格位点都使用相同虚拟原子。它不是显式有序SiC晶体,也不是放置了很多不同元素的无序合金超胞。
1 先读取已经完成的例子#
进入qe-virtual-crystal:
bash read.sh
bash plot.sh
cat analysis/QE-VCA-SCF.csv
cat analysis/QE-VCA-operator-checks.csv
cat composition.json
这两条脚本不计算DFT。包内有5组真实单点与3次原版混合势操作的结果;原始UPF、生成UPF、波函数和电荷密度不放进公开包,需要重做时再准备赝势。
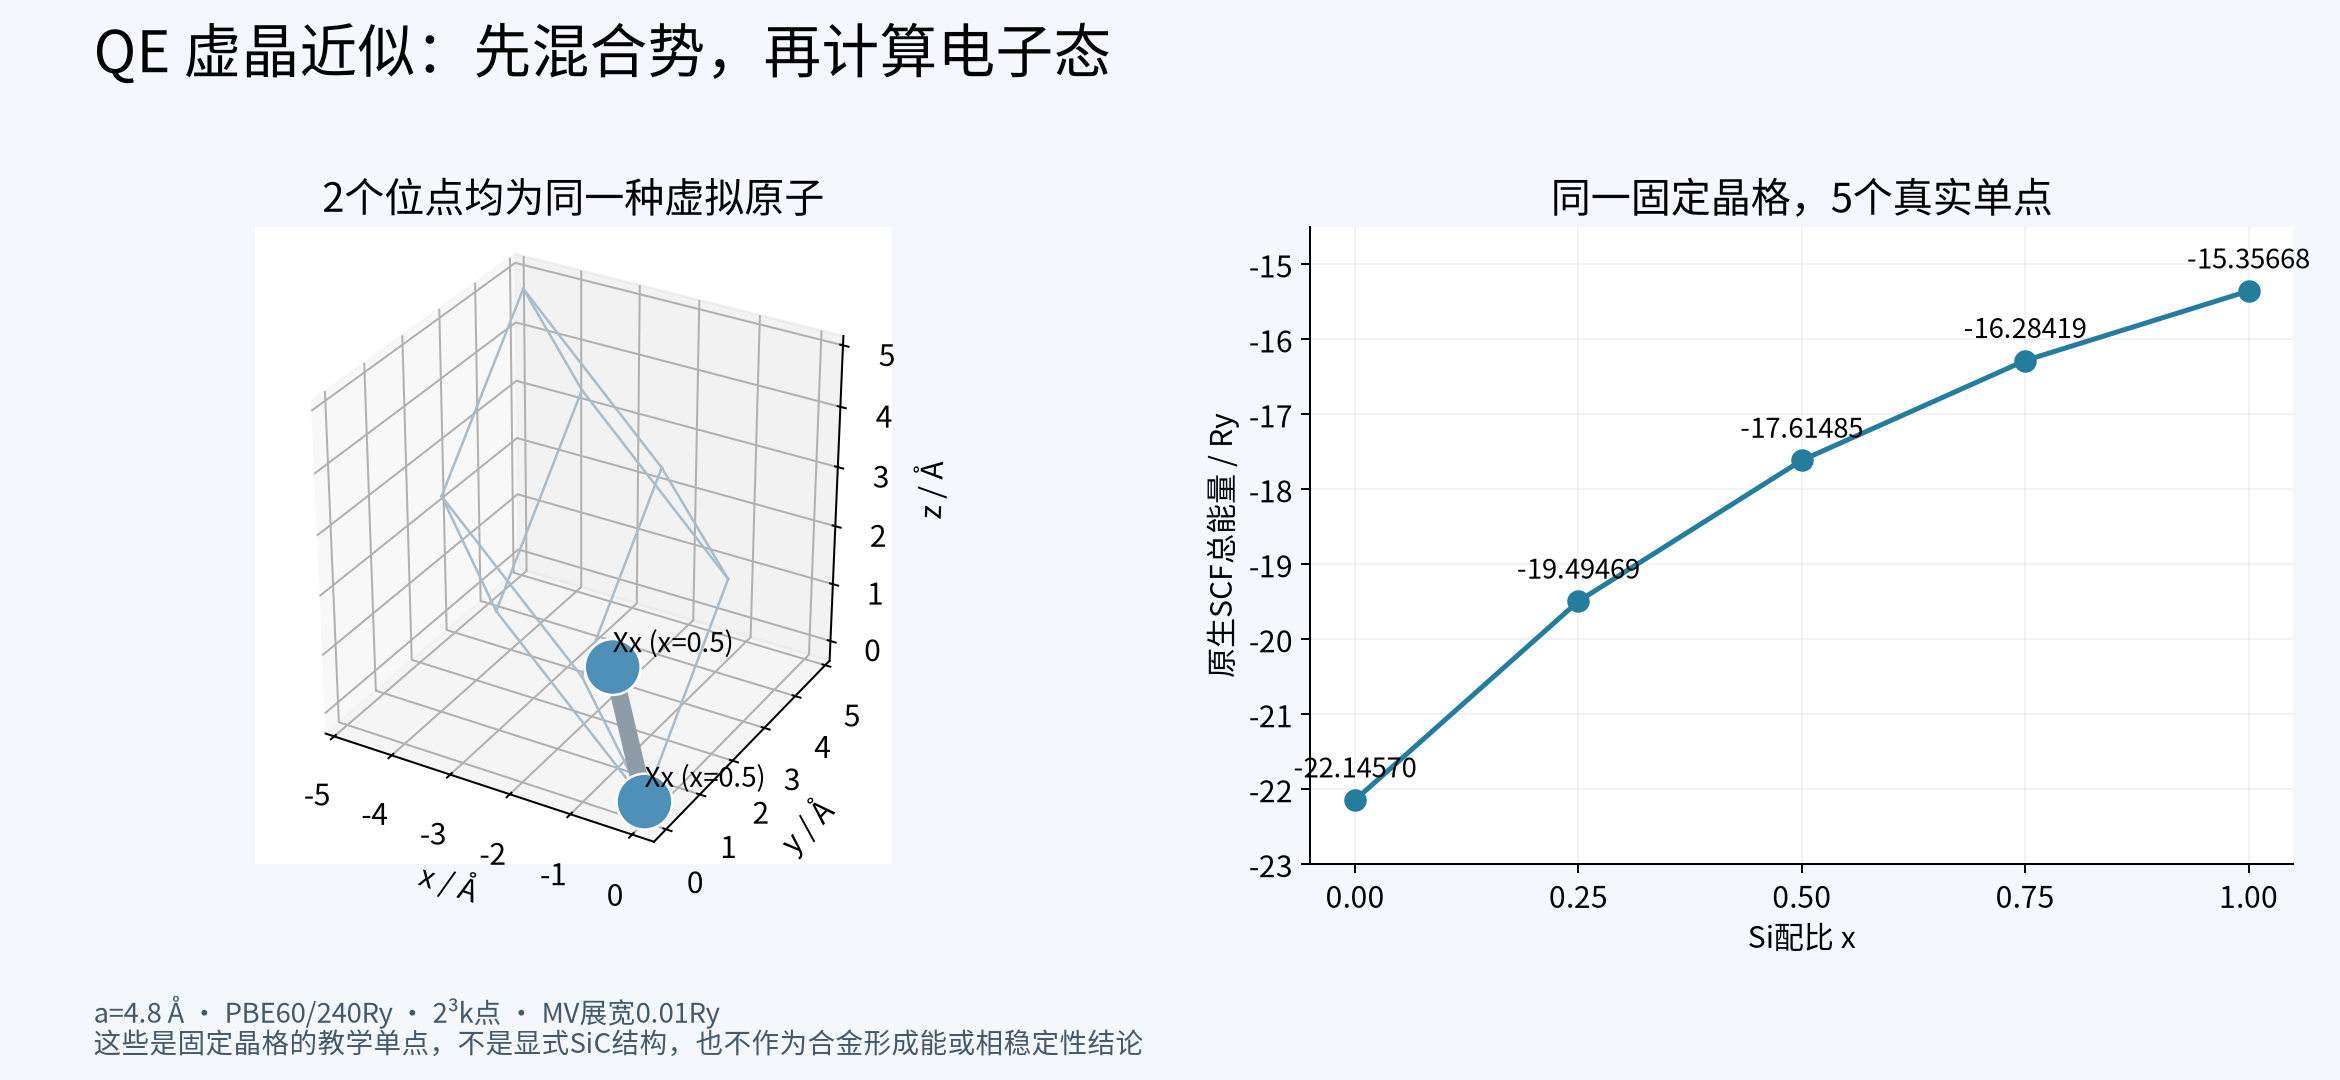
本例固定常规晶格参数a=4.8 Å,原胞含两个位点,没有优化晶格或原子位置;PBE、60/240 Ry、2×2×2 k网格、8条能带、MV展宽0.01 Ry、电子收敛1E-6 Ry。每组单点用1个MPI进程、1线程,实际约1秒,不含排队与环境准备。
2 先核对两份原始赝势#
bash setup.sh
ls pseudos
脚本优先复用集群已有、哈希完全一致的开放UPF;否则从固定版本的作者仓库下载并校验。两份均为ONCV/PBE、规范守恒NC、标量相对论,价电子数4,无非线性芯修正;原生径向网格同为602点。
Si_ONCV_PBE-1.0.upf
C_ONCV_PBE-1.0.upf
换元素前,先核对交换关联泛函、价电子配置、相对论处理与赝势类型。不要仅凭元素在同一族就认为赝势的价电子配置相同。当前virtual_v2.x入口不接受PAW,本篇只使用NC;其他类型需要另外核对其增强电荷等兼容条件。
原生程序有时会对配置差异发出提示后继续输出文件,“产生了UPF”并不等于它适合自己的材料问题。实际研究还需要检查赝势可迁移性和计算参数收敛。
3 手动生成一个50%配比的混合势#
先在新的操作目录中执行,避免覆盖已有NewPseudo.UPF:
source environment.sh
mkdir mix-half
cd mix-half
virtual_v2.x
按顺序输入:
../pseudos/Si_ONCV_PBE-1.0.upf
../pseudos/C_ONCV_PBE-1.0.upf
0.5
ls -lh NewPseudo.UPF
grep PP_HEADER NewPseudo.UPF
第一个文件的比例是x,第二个文件的比例是1−x。 因此本例0.25代表25% Si、75% C,反转两个输入文件就会改变比例含义。
本例生成文件的价电子数仍为4,但非局域投影子由两份各4个组合成8个。局域部分按配比混合,非局域部分分别保留两组投影子并缩放它们对应的DION块;不是只在文件头改一个元素名或价电子数。
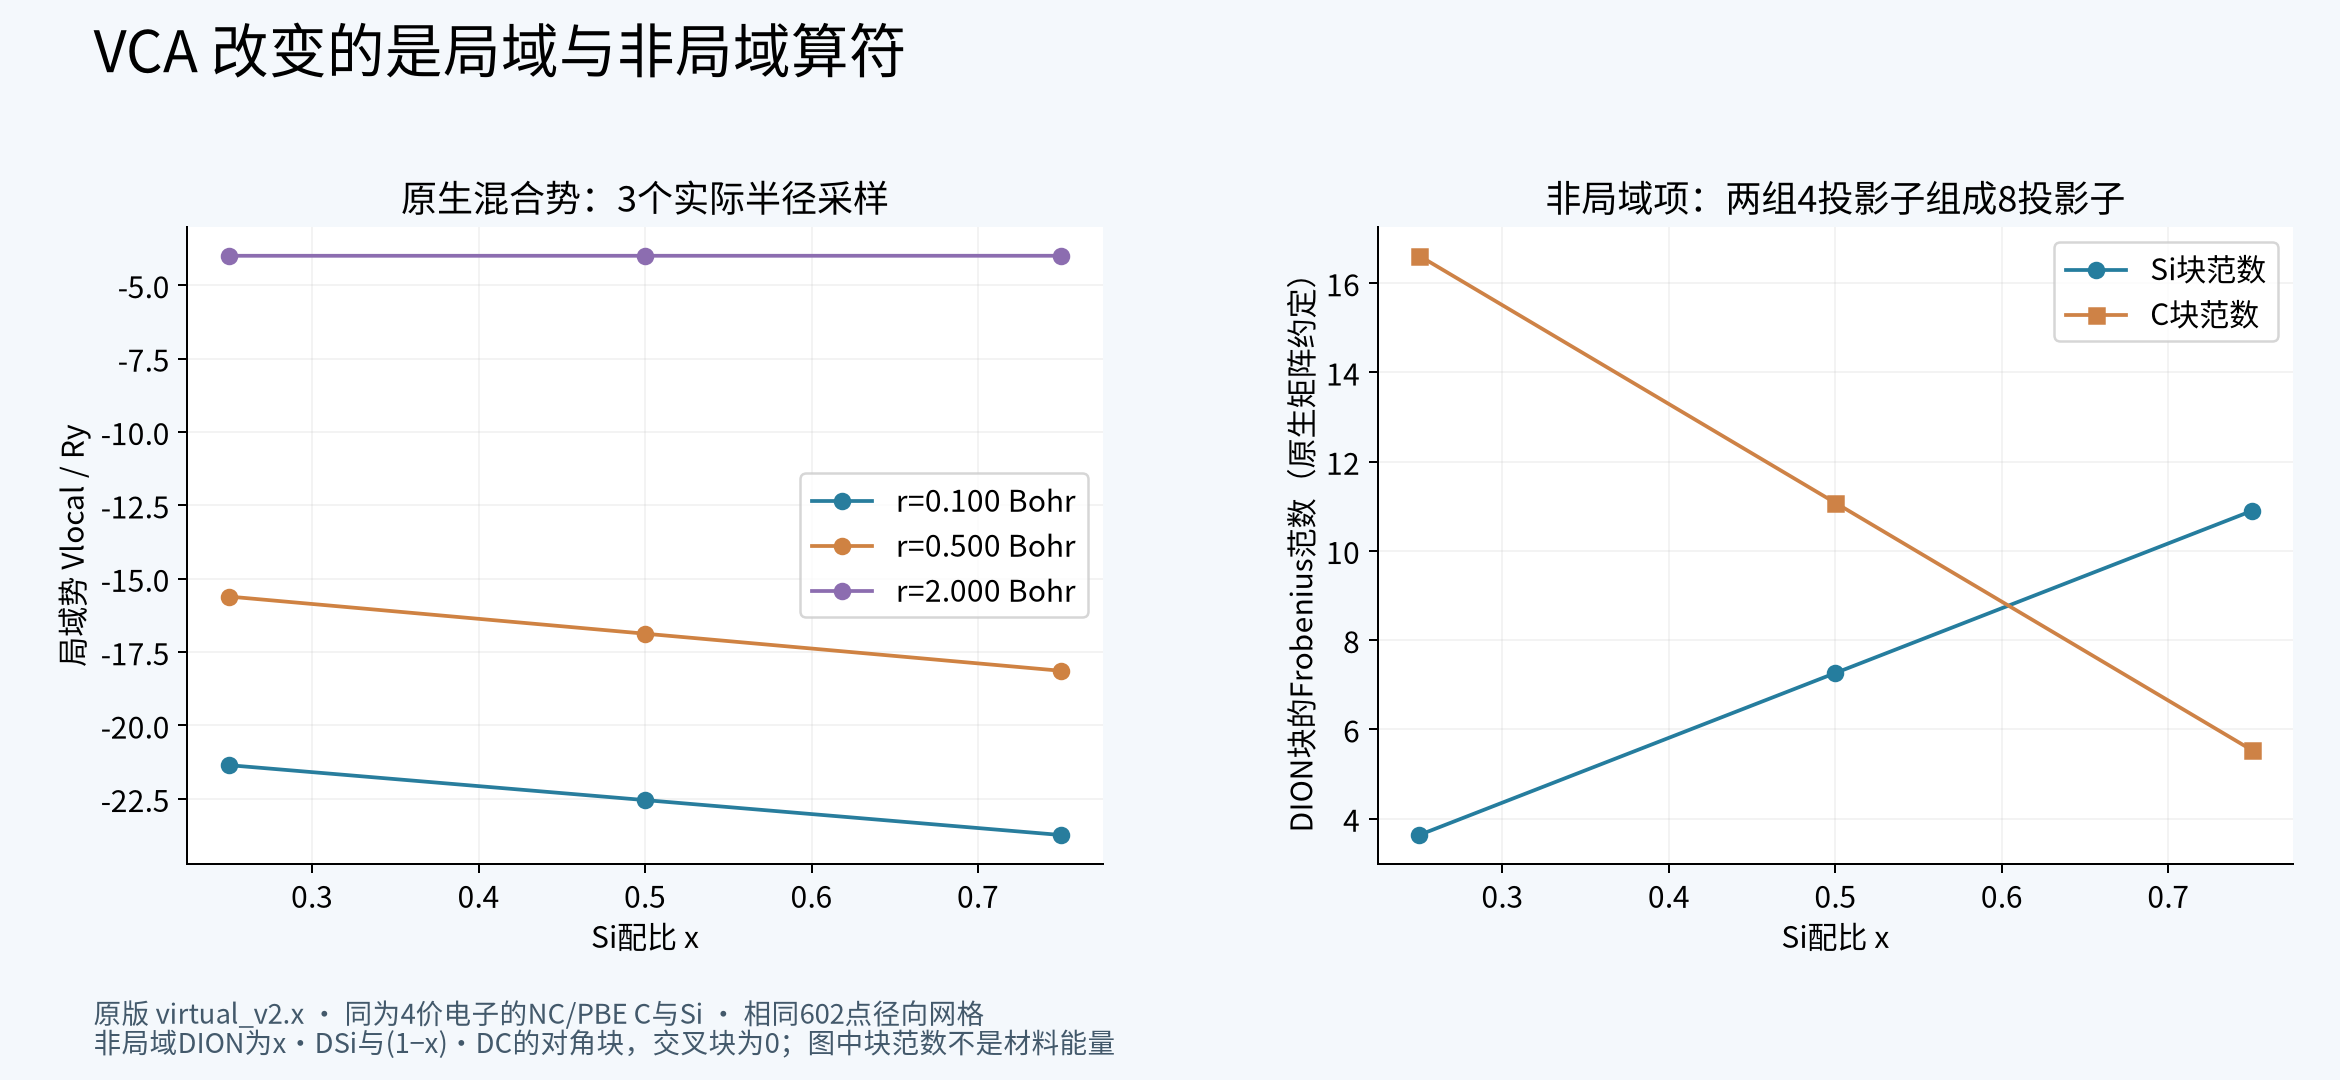
图中局域势取三个实际径向格点,DION块范数用于显示两份非局域项如何随配比变化,不能把这个矩阵范数当作材料能量。原始两份势的径向网格一致,本例没有经过径向插值。
4 保留配比记录,明确设置截断能#
原版PP_INFO的来源注释有长度限制,长路径可能截断文件名和配比。因此不要只靠这一段注释追溯结果;本包单独保存了composition.json,记录比例含义、两份原始UPF的SHA-256和各组参数。
本例生成文件头会显示波函数cutoff为0、密度cutoff约6.01。这两个数不能当作本例推荐的平面波截断能。 实际输入明确写60/240 Ry,换体系后应自己检查收敛,不要照抄为0或6 Ry。
5 准备SCF输入#
50%配比的核心输入如下,完整文件在inputs/x-0.5/scf.in:
&CONTROL
 calculation='scf', prefix='vca',
 pseudo_dir='./pseudo', outdir='./tmp', tprnfor=.true.
/
&SYSTEM
 ibrav=2, celldm(1)=9.07068539820370,
 nat=2, ntyp=1, ecutwfc=60, ecutrho=240, nbnd=8,
 occupations='smearing', smearing='mv', degauss=.01
/
&ELECTRONS
 conv_thr=1e-6, mixing_beta=.3, electron_maxstep=120
/
ATOMIC_SPECIES
Xx 20.04810000 NewPseudo.UPF
ATOMIC_POSITIONS crystal
Xx 0 0 0
Xx .25 .25 .25
K_POINTS automatic
2 2 2 0 0 0
celldm(1)用Bohr,常规晶格常数为4.8 Å;ibrav=2构造面心立方原胞。Xx是虚拟原子标签,不是某个真实化学元素。这里的质量按配比平均,质量不影响本次静态电子单点能量。
如果手动计算,需要把该配比的NewPseudo.UPF放在这一算例的pseudo目录,再在已分配的计算资源内运行:
mpirun -np 1 pw.x -in scf.in > scf.log
每个配比使用自己的目录,避免下一次生成的同名文件覆盖上一组混合势。
6 一次提交五组流程#
在一个新解压目录中:
bash setup.sh
bash prepare.sh
cat run.slurm
sbatch run.slurm
# 计算完成后
bash read.sh work-new analysis-new
bash plot.sh analysis-new figures-new
脚本依次计算纯C端点、25%/50%/75% Si三个虚晶配比和纯Si端点;三个中间配比各调用一次原版virtual_v2.x。模板按CPU规则预留56核,程序实际1进程1线程。先按账号当前可用队列调整模板,不重复提交已有work-new。
QE7.6 CPU构建使用Intel oneAPI2024.2、Intel MPI2021.13,environment.sh加载对应环境。新计算目录保留UPF时,read-full.py会逐数组检查混合后的局域势、投影子和DION;公开参考目录不含UPF,默认读取只核对实际SCF和工具输出,并载入原始计算派生的算符数据表。
7 本例得到什么#
| Si比例x | C比例 | 两原子SCF总能量/Ry | 价电子总数 |
|---|---|---|---|
| 0 | 1 | −22.14569847 | 8 |
| 0.25 | 0.75 | −19.49468603 | 8 |
| 0.50 | 0.50 | −17.61484843 | 8 |
| 0.75 | 0.25 | −16.28419205 | 8 |
| 1 | 0 | −15.35668298 | 8 |
这些数是同一固定晶格、有限电子展宽下的原生单点总能量,展示了完整输入与运行流程。不同配比的赝势能量参照、晶格弛豫及真实无序效应还需要处理,因此本篇不从这张表直接得出合金形成能、混合焓或相稳定性结论。
本篇所用混合方式可在QE原始virtual_v2源码中查阅。进一步计算前,先明确自己需要VCA平均位点,还是需要显式合金超胞/SQS等结构模型。