
PLUMED的蛋白质SAXS曲线计算
从1CRN实际结构计算SAXS,比较真空与水溶剂修正、归一化与ABSOLUTE输出,给出终端流程和强度偏置原子力。
阅读本篇目录
下载SAXS/SANS完整输入、实际输出、脚本、CSV和图片(ZIP)。本篇用真实Crambin结构演示如何从坐标得到小角X射线散射曲线;SANS续篇使用同一套资料讲溶剂氘比例。
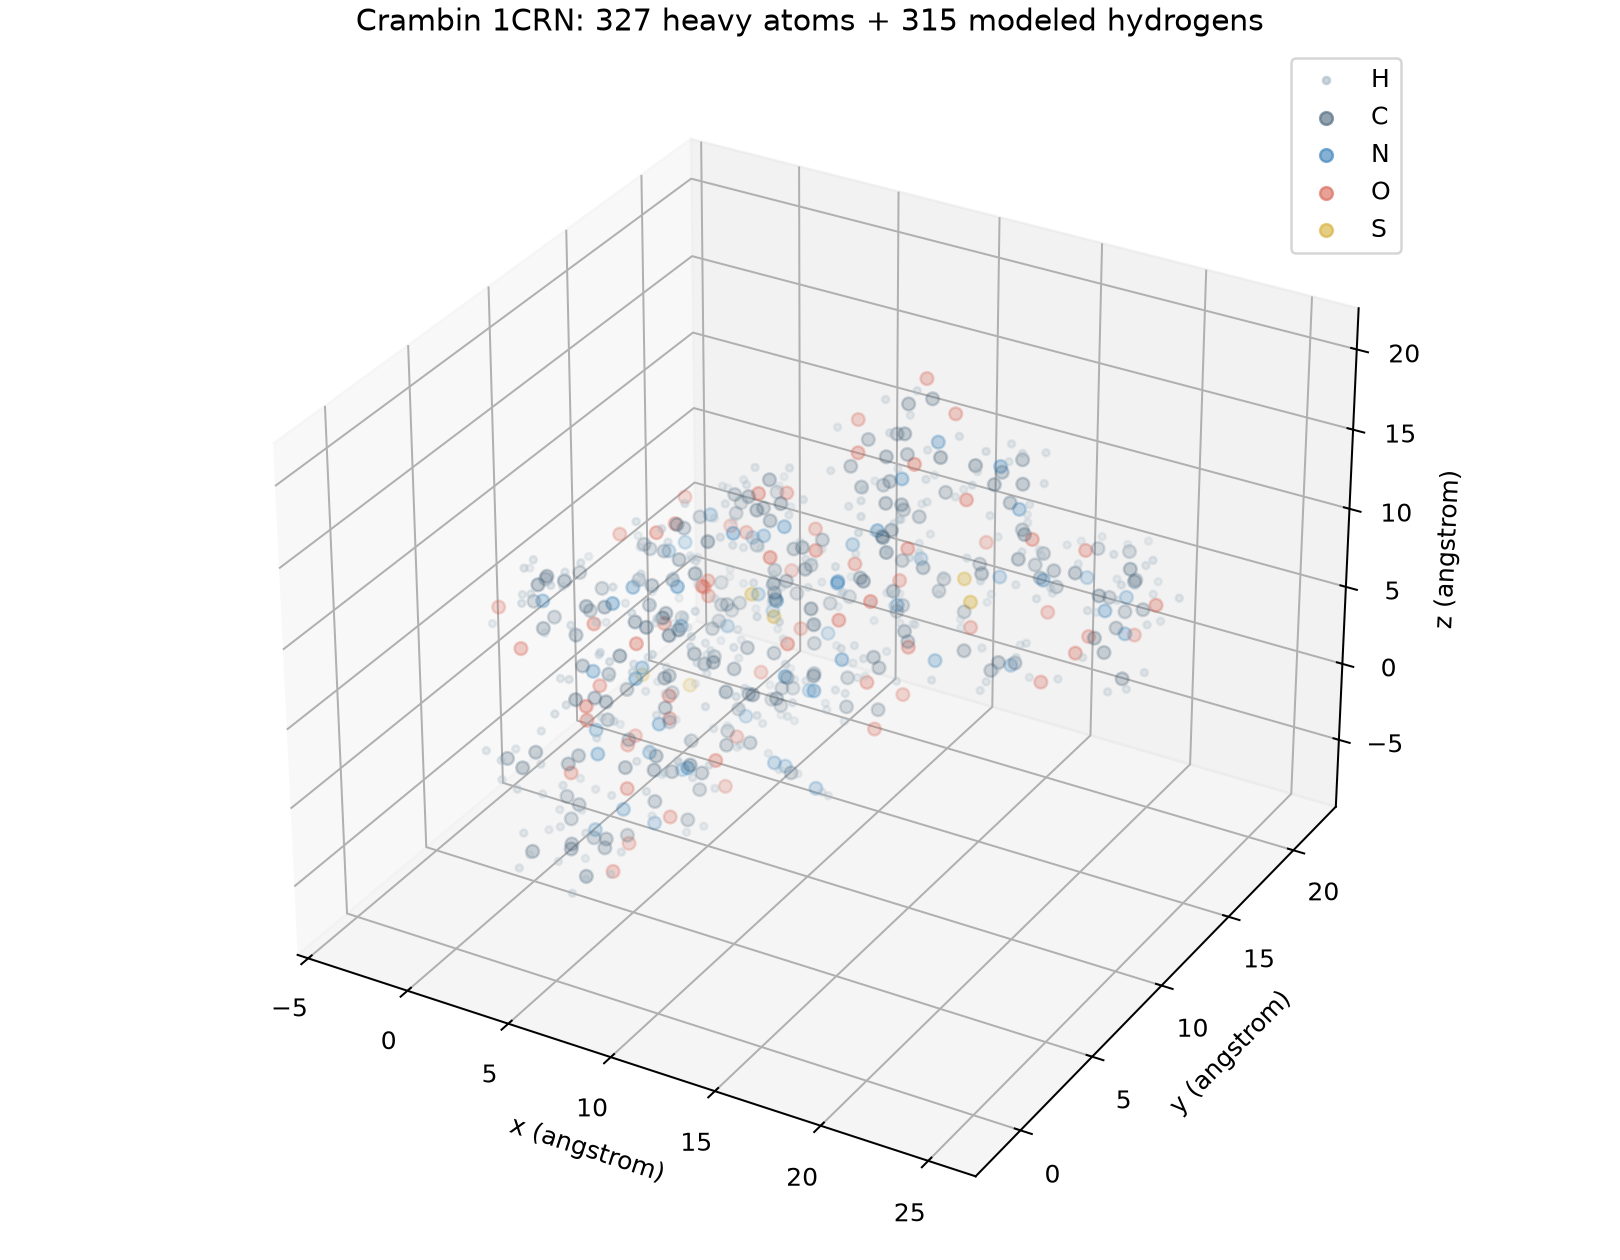
模型来自RCSB 1CRN:46残基、327个原始重原子,加上GROMACS生成的315个氢,共642原子。补氢结构未做最小化或动力学采样,不把生成的氢说成实验定位的氢。
完整SAXS输入#
inputs/saxs-water-normalized/plumed.dat:
UNITS LENGTH=nm ENERGY=kj/mol TIME=ps
MOLINFO STRUCTURE=structure.pdb MOLTYPE=protein
s: SAXS ATOMS=1-642 ATOMISTIC NOPBC SOLVDENS=0.334 QVALUE1=0.005 QVALUE2=0.01 QVALUE3=0.02 QVALUE4=0.03 QVALUE5=0.04 QVALUE6=0.05 QVALUE7=0.06 QVALUE8=0.08 QVALUE9=0.1 QVALUE10=0.12 QVALUE11=0.15 QVALUE12=0.18 QVALUE13=0.21 QVALUE14=0.24 QVALUE15=0.27 QVALUE16=0.3
PRINT ARG=s.* FILE=COLVAR STRIDE=1 FMT=%24.16e
ATOMISTIC按PDB原子名称选取原子散射参数;本例用CPU计算Debye求和。SOLVDENS=0.334设置水溶剂修正;另有SOLVDENS=0条件用于比较不扣除溶剂背景的模型结果。
注意:QVALUE使用Å⁻¹,即使上面写了LENGTH=nm也一样。XYZ坐标使用nm。本例16个q点从0.005到0.30 Å⁻¹,必须按递增顺序填写,不能填0。归一化输出是I(q)/I(0),不是除以第一个采样点。
实际曲线与ABSOLUTE#
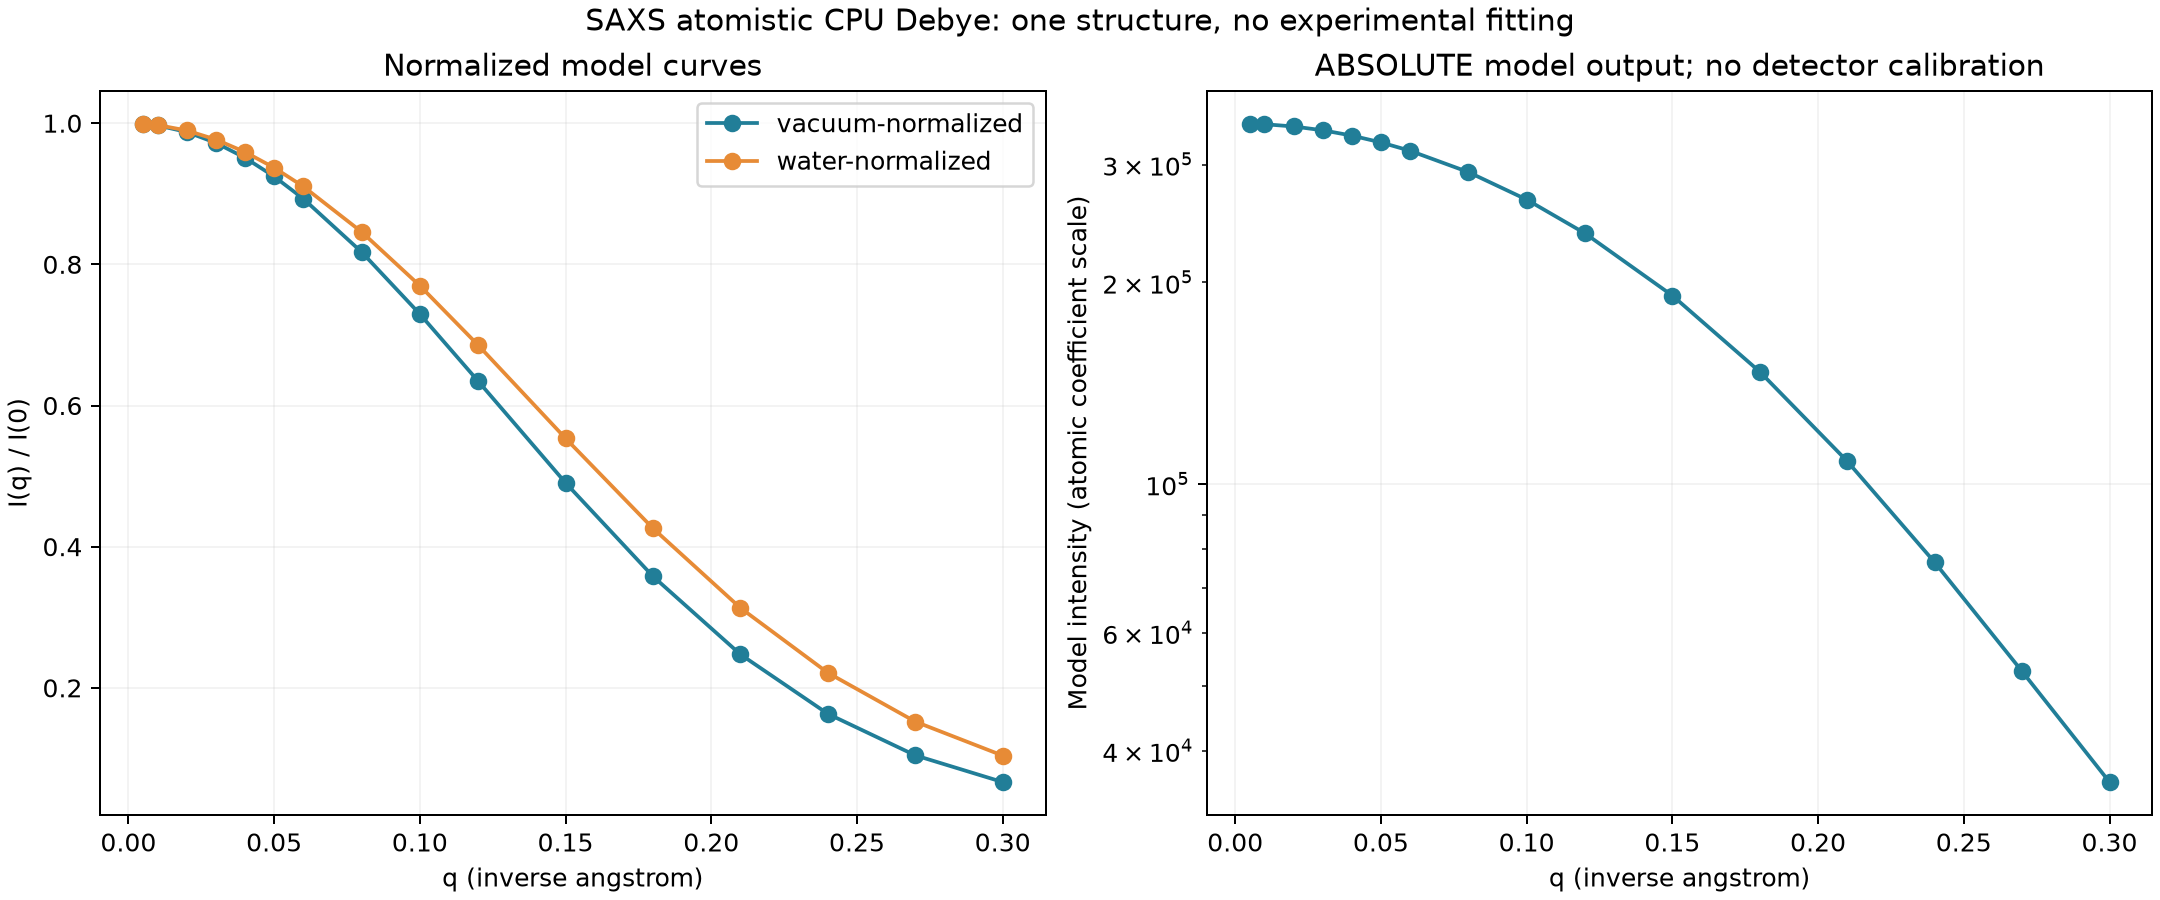
| q(Å⁻¹) | 不扣溶剂I/I(0) | 水条件I/I(0) | 水条件ABSOLUTE输出 |
|---|---|---|---|
| 0.005 | 0.999216 | 0.999349 | 345258.082 |
| 0.10 | 0.729537 | 0.769716 | 265923.714 |
| 0.30 | 0.066490 | 0.103982 | 35923.911 |
inputs/saxs-water-absolute只增加ABSOLUTE,不再除以零角模型强度。本例相应I(0)=345482.9244,两条水条件曲线正好相差这个常数倍;它不是实验探测器计数,不能直接把模型输出当作已经标定的实验信号。
水修正也会改变曲线形状,不只是乘以一个常数。模型参数、溶剂扣除和归一化方式应与拟比较的实验一致。
提交、读取和画图#
# 先查看已完成的数据,不提交新计算
bash read.sh
bash plot.sh
head -8 analysis/PLUMED-protein-scattering-curves.csv

# 自己重新计算,需要可用的CPU队列资源
sbatch run.slurm
squeue -u "$USER"
# 结束后读取新输出
bash read.sh work-new analysis-new
bash plot.sh analysis-new
脚本将8组输入复制到work-new,不覆盖reference-results;同名目录已存在时停止,请使用新工作目录。模板按CPU队列规则预留56核,本例单线程,不使用GPU。每组原生分析约1.2秒,输入是三帧同一构象的刚体变换,没有进行MD采样或DFT计算。
环境为PLUMED2.10.1,Intel oneAPI C++2024.2.1、IntelMPI2021.13编译;不需要个人插件。NumPy、Matplotlib负责读数与绘图。结构准备过程见蛋白二级结构教程,包含GROMACS补氢与原子顺序说明。
偏置和输出文件#
两组额外的*-bias输入在归一化曲线的q=0.10 Å⁻¹处加入谐偏置:
b: RESTRAINT ARG=s.q-8 AT=0.5 KAPPA=5
PRINT ARG=s.q-8,b.bias,b.force2 FILE=BIAS-COLVAR STRIDE=1 FMT=%24.16e
q-8是第9个散射点,编号从0开始;它不是q值为8。这个偏置仅示范连接方式,不是实验拟合或推荐的采样参数。实际导出原子力的命令为:
source environment.sh
# 先复制相应inputs子目录到自己的新工作目录
plumed driver --plumed plumed.dat --ixyz trajectory.xyz   --length-units nm --dump-forces forces.xyz   --dump-forces-fmt %24.16e
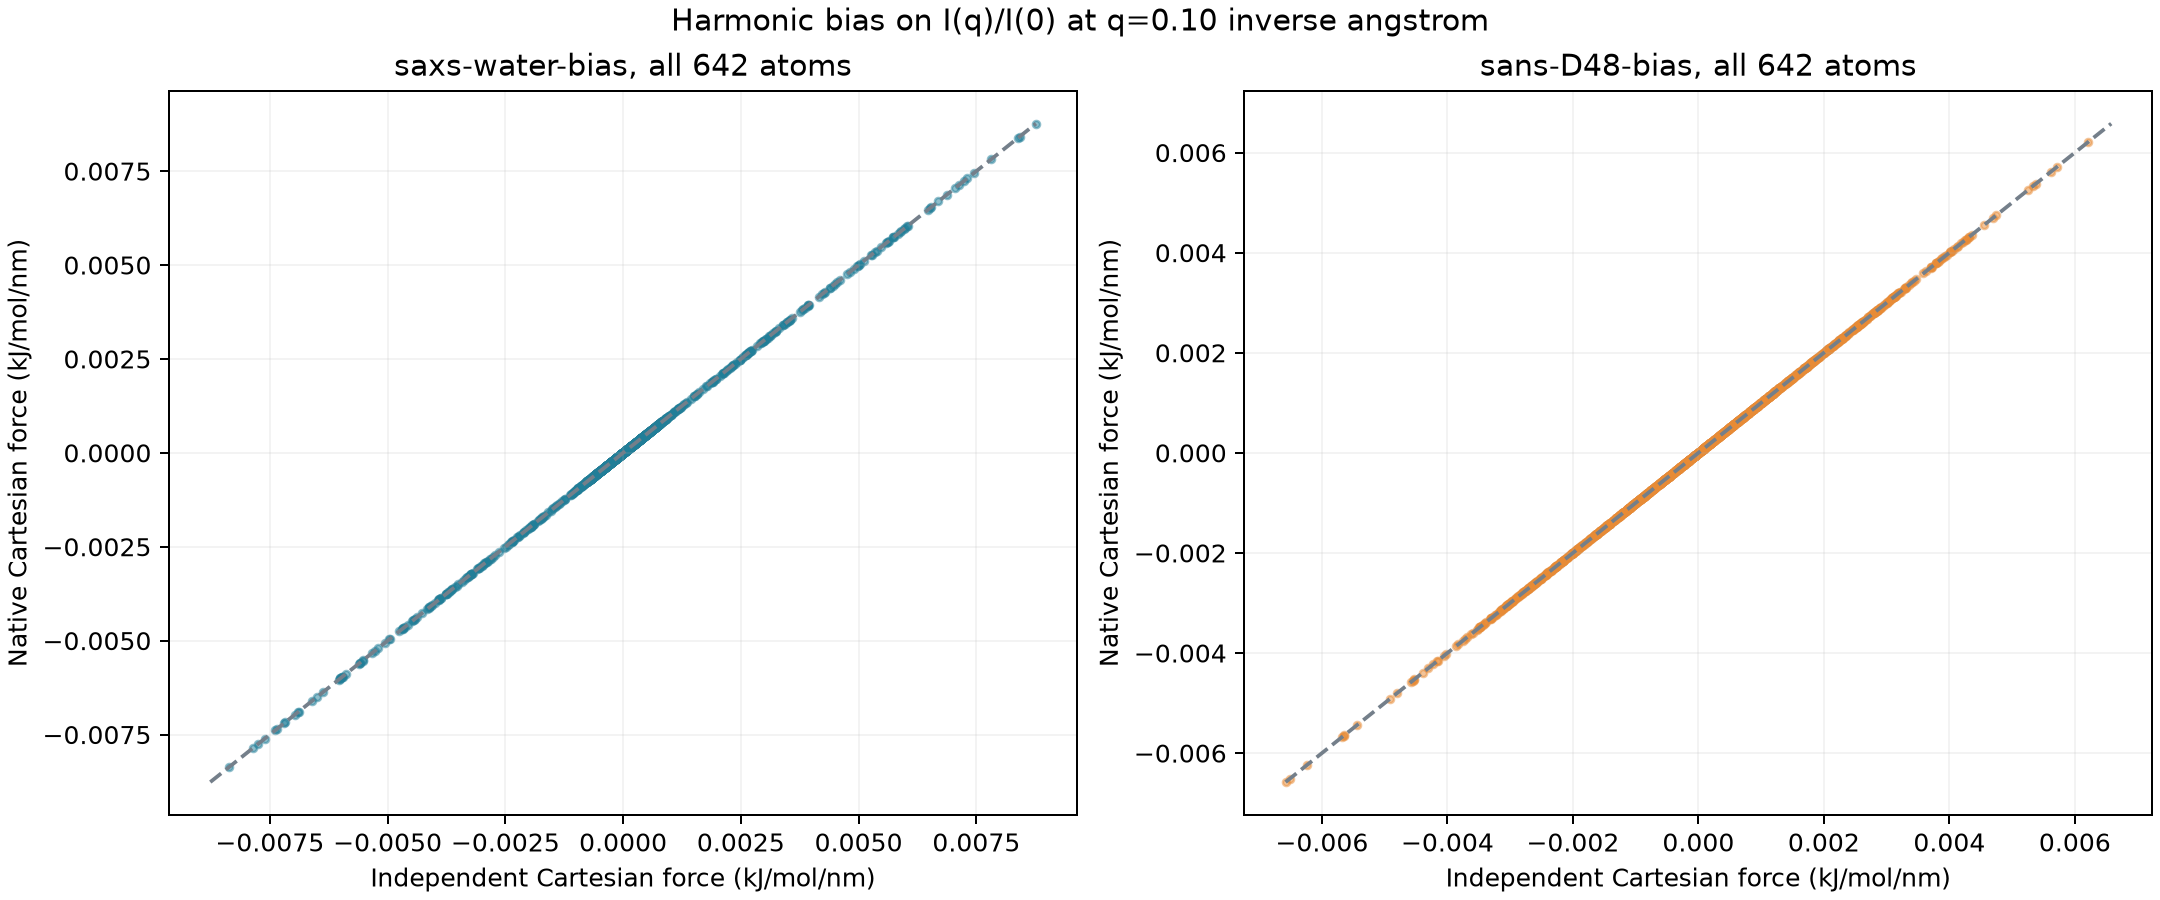
COLVAR保存各q点的曲线;偏置组额外有BIAS-COLVAR和forces.xyz。CSV保存每个条件、帧、q值的原生强度,以及两组偏置的全部原子力。b.force2是所偏置强度这一广义变量的力平方,不等于全部笛卡尔原子力平方和。
换成自己的体系#
保持PDB与轨迹原子顺序一致,修改ATOMS、q范围和溶剂参数。原子名称参与元素识别,陌生残基、金属或其他元素不能默认沿用蛋白参数。本例完整静态分子才使用NOPBC;实际MD轨迹跨边界时应先正确重建分子,并保留盒信息。
曲线来自一个构象。与实验比较前还需要考虑构象集合、实验归一化、背景、分辨率及实际样品条件。包内读取/画图脚本按本例642原子和8组设置编写,换体系时需要相应调整。
定义与实现可查PLUMED SAXS说明及对应版本实现。本篇覆盖ATOMISTIC的CPU操作;其他映射或GPU选项需另按相应模型与构建条件设置。