
QE:甲烷GW准粒子能级操作流程
从pw.x、pw4gww.x到gww.x,给出甲烷结构、全部输入、提交及结果提取命令。
阅读本篇目录
1. 从DFT到GW准粒子能级#
本例使用Quantum ESPRESSO的 pw.x → pw4gww.x → gww.x,完成甲烷的起始LDA计算、GW所需中间数据和准粒子能级。GWW通过局域基与Lanczos方法处理响应,不需要把所有高能空态逐条显式求出来;具体方法和参数仍需按体系收敛。
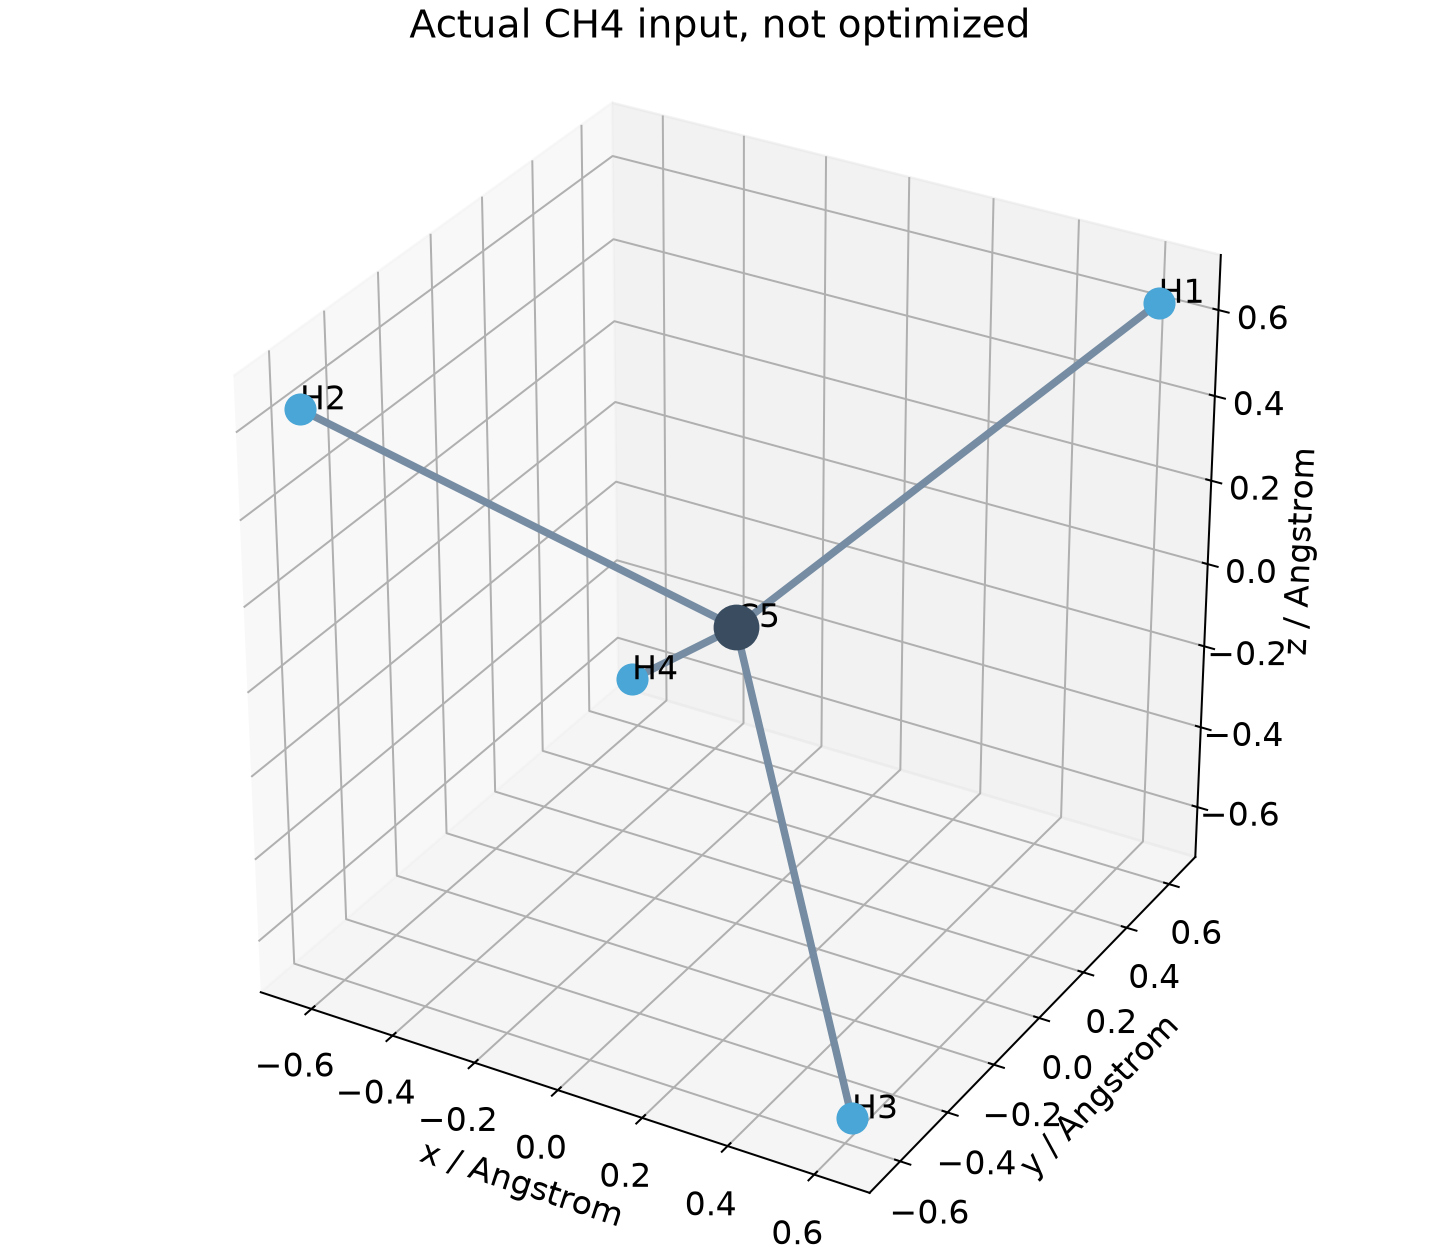
模型为1个C、4个H、8个价电子,15 Bohr立方盒、40 Ry截断、Γ点和5条显式带,LDA-PZ范数守恒赝势。几何沿用官方输入,没有先做结构优化。
下载甲烷GWW输入、实际能级、自能数据和绘图脚本,保存为 example.zip。先复现数据提取和图片:
python3 -m zipfile -e example.zip .
cd qe-gww-methane
module load ase/3.29.0
bash read.sh
bash plot.sh
CSV在 analysis-read,图片在 figures。仅读取这些已有结果无需提交计算。原生数据来自本集群QE 7.6 CPU版本,Intel oneAPI 2024.2、Intel MPI 2021.13、MKL;每步4个MPI进程、每进程1线程。
2. 准备目录和赝势#
bash prepare.sh
ls work-new
cat job.slurm
脚本从QE赝势站获取 C.pz-vbc.UPF、H.pz-vbc.UPF 并检查固定SHA256。也可用 bash prepare.sh /自己的赝势目录 读取已有的同一组文件;下载包不分发赝势或波函数。work-new 已存在时会停止,避免覆盖旧结果。
下面模板的路径标记由准备脚本自动替换;需要修改时编辑 work-new 中已替换的输入。
3. pw.x:计算起始LDA电子结构#
完整 inputs/methane_scf.in:
&control
    calculation = 'scf',
    restart_mode='from_scratch',
    prefix='ch4',
    tprnfor = .true.,
    pseudo_dir = '@PSEUDO_DIR@/',
    outdir='@WORK_TMP@/'
 /
 &system
    ibrav=  1,
    celldm(1) =15.0,
    nat=5,
    ntyp= 2,
    ecutwfc =40.0,
    nbnd=5
 /
 &electrons
    diagonalization='cg'
    mixing_beta = 0.5,
    conv_thr =  1.0d-8
 /
ATOMIC_SPECIES
 H  1.0   H.pz-vbc.UPF
 C  12.0  C.pz-vbc.UPF
ATOMIC_POSITIONS {bohr}
H        1.198204546   1.198204546   1.198204546
H       -1.198204546  -1.198204546   1.198204546
H        1.198204546  -1.198204546  -1.198204546
H       -1.198204546   1.198204546  -1.198204546
C        0.000000000   0.000000000   0.000000000
K_POINTS {gamma}
原子位置单位是Bohr,不是Å;C–H键长约1.098 Å。8个电子占据4个空间轨道,nbnd=5 另外提供1个空态。本例只演示5个能级,不是完整高能光谱。
以下命令在已分配的4核CPU资源中执行:
cd work-new
mpirun -np 4 pw.x < methane_scf.in > scf.out
grep "convergence has been achieved" scf.out
保留同一 prefix 和 outdir 下的密度、波函数与XML,后两步需要继续读取,不能只拷贝 scf.out。
4. pw4gww.x:准备GW中间数据#
&inputpw4gww
    prefix='ch4'
    num_nbndv(1)=4
    num_nbnds=5
    l_truncated_coulomb=.true.
    truncation_radius=7.5d0
    numw_prod=50
    pseudo_dir = '@PSEUDO_DIR@/',
    outdir='@WORK_TMP@/'
/
mpirun -np 4 pw4gww.x < methane_pw4gww.in > pw4gww.out
grep "PW4GWW COMPLETED" pw4gww.out
num_nbndv(1)=4 是占据轨道数,num_nbnds=5 与本次显式轨道数对应,numw_prod=50 是乘积基相关的规模设置,不能把它当成空态数。
孤立分子放在周期盒中,使用截断库仑相互作用,半径7.5 Bohr;下一步保持同一截断选择。真实分子研究仍需检查盒大小、截断半径与基组规模,不能只凭“分子在盒子中央”判断镜像作用已经消失。
5. gww.x:响应、自能与能级#
&inputgww
ggwin%prefix='ch4'
ggwin%max_i=5,
ggwin%i_min=1
ggwin%i_max=5
ggwin%omega=20
ggwin%n=118,
ggwin%tau=11.8
ggwin%grid_freq=5
ggwin%second_grid_i=3
ggwin%second_grid_n=10
ggwin%omega_fit=20
ggwin%n_grid_fit=240
ggwin%n_fit=120,
ggwin%n_multipoles=2
ggwin%l_truncated_coulomb=.true.
ggwin%outdir='@WORK_TMP@'
/
mpirun -np 4 gww.x < methane_gww.in > gww.out
tail -15 gww.out
cat tmp/ch4-bands.dat
i_min、i_max 指本次计算的态范围1–5;n、tau、频率网格和多极拟合控制虚时间/虚频数据及解析延拓。这里 omega、自能曲线的频率以Ry计,最终准粒子能级表明确以eV输出,两者不能混用。
完整流程用资料包脚本提交即可,不需要逐行手动执行:
cd ..
sbatch --chdir="$PWD" job.slurm
# 作业结束后
bash read.sh work-new/reference-results analysis-new
bash plot.sh analysis-new
脚本还会从同一份保存的自能执行一次第7阶段拟合比较,不重复SCF和前面的响应计算。继续阅读能级表、自能拟合与续算。来源:QE固定版本甲烷GWW示例。