
PLUMED的NOE原子组与等效距离
用1CRN蛋白的实际坐标运行NOE,比较单对与模糊原子组,显式计算r的负六次方平均与等效距离,并查看谐偏置和原子力。
阅读本篇目录
下载完整输入、实际输出、结构、CSV与图片(ZIP)。NOE对近距离质子对很敏感,本例演示如何在PLUMED中填写原子对、处理多个候选对,再把结果转为等效距离。数据复用蛋白二级结构例子中准备的真实1CRN结构,不重新运行MD。
1 先读本例实际结果#
bash read.sh
bash plot.sh
head -10 analysis/PLUMED-NOE-distances.csv
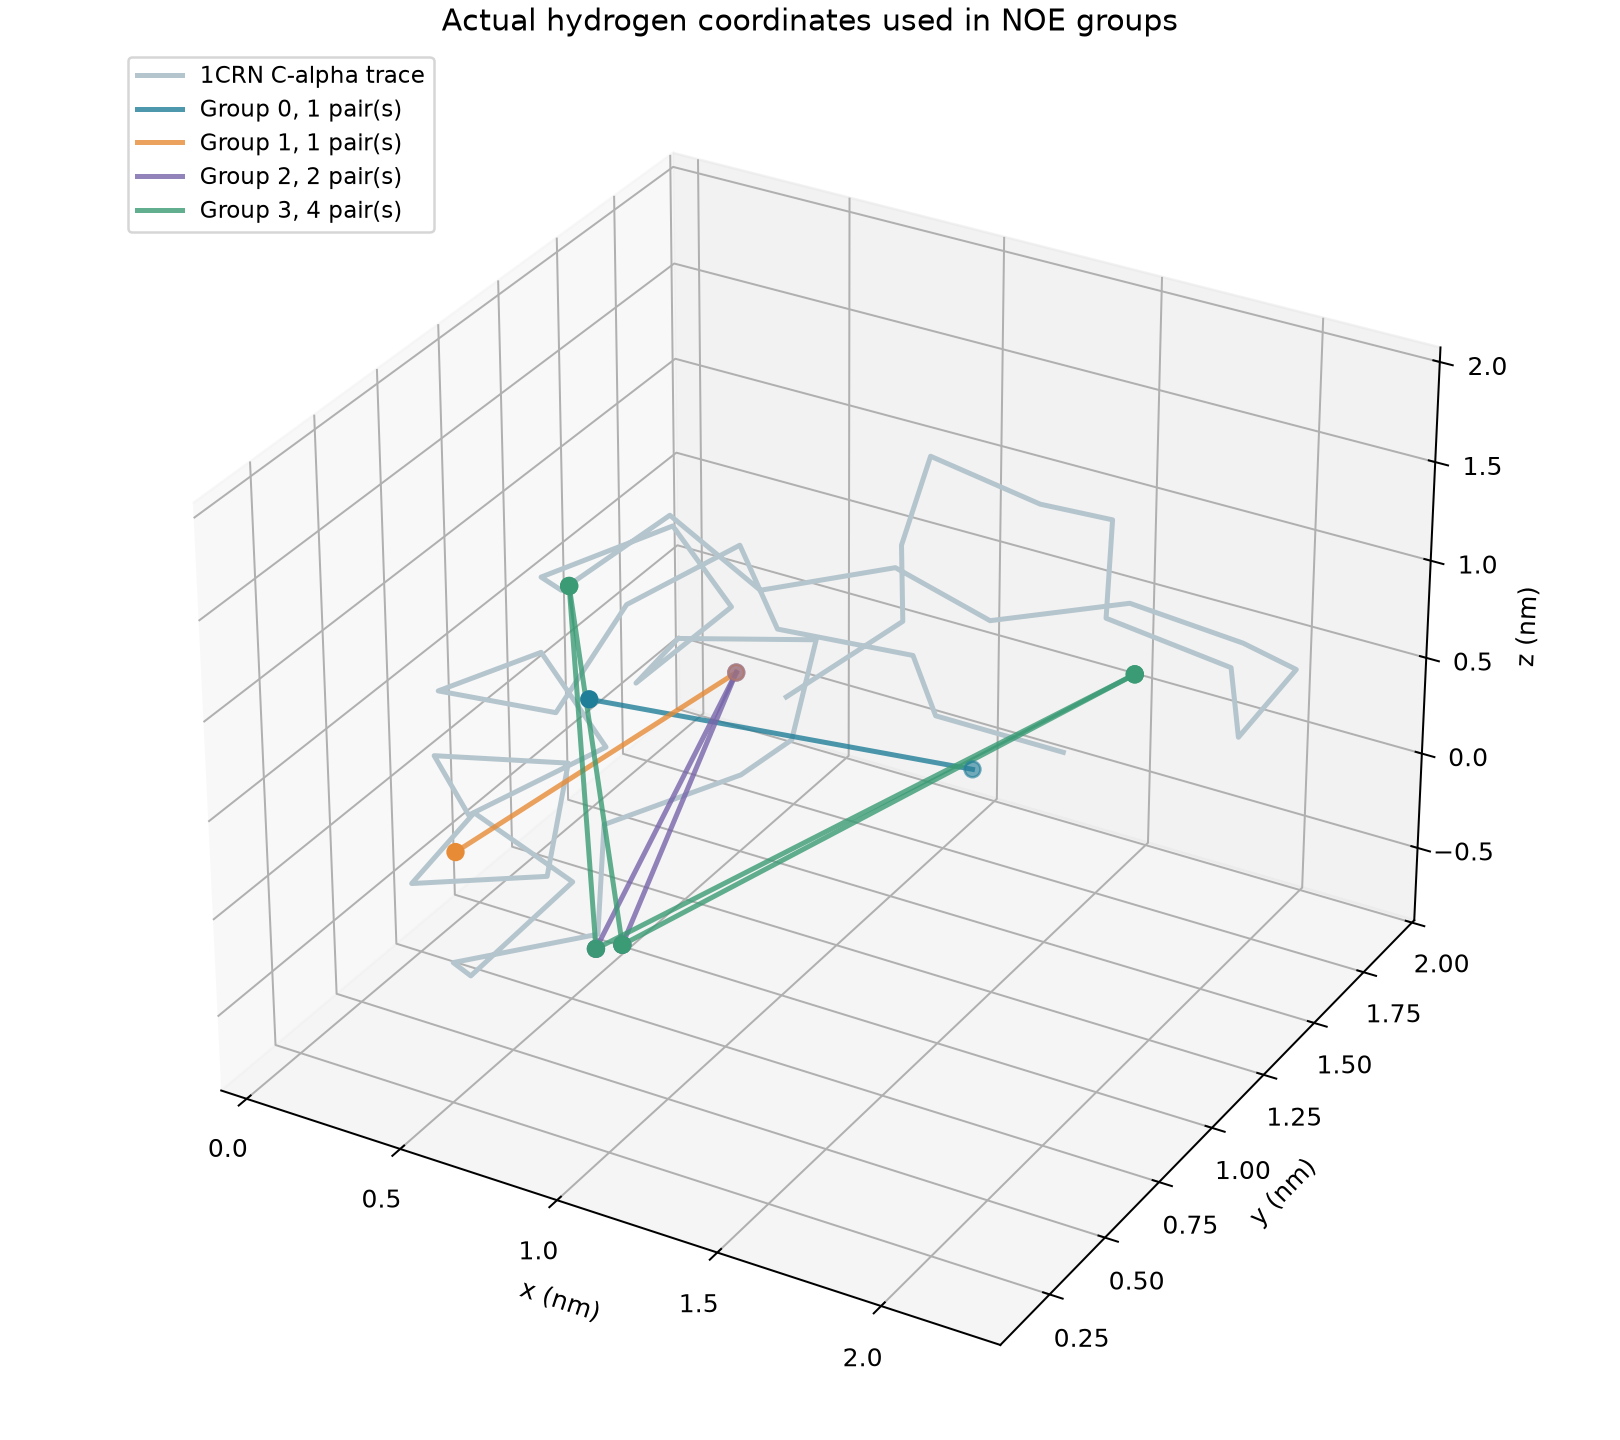
模型含46残基、642原子;重原子来自RCSB 1CRN,氢由GROMACS补入。三帧只是同一构象的整体平移旋转,不是平衡轨迹。所选远距离质子对用于讲解几何计算,不表示这些对在实验中必然可观测。本篇没有输入或拟合实验NOE强度,也没有启用DOSCORE。
2 完整输入及原子选择#
inputs/plumed.dat:
UNITS LENGTH=nm ENERGY=kj/mol TIME=ps
n: NOE NOPBC GROUPA1=18 GROUPB1=122 GROUPA2=205 GROUPB2=348 GROUPA3=290,291 GROUPB3=348,348 GROUPA4=290,291,290,291 GROUPB4=421,421,555,555
a0: CUSTOM ARG=n.noe-0 FUNC=x/1 PERIODIC=NO
r0: CUSTOM ARG=a0 FUNC=x^(-1/6) PERIODIC=NO
a1: CUSTOM ARG=n.noe-1 FUNC=x/1 PERIODIC=NO
r1: CUSTOM ARG=a1 FUNC=x^(-1/6) PERIODIC=NO
a2: CUSTOM ARG=n.noe-2 FUNC=x/2 PERIODIC=NO
r2: CUSTOM ARG=a2 FUNC=x^(-1/6) PERIODIC=NO
a3: CUSTOM ARG=n.noe-3 FUNC=x/4 PERIODIC=NO
r3: CUSTOM ARG=a3 FUNC=x^(-1/6) PERIODIC=NO
b: RESTRAINT ARG=r0,r1,r2,r3 AT=0.5,0.5,0.5,0.5 KAPPA=5,5,5,5
PRINT ARG=n.*,a0,a1,a2,a3,r0,r1,r2,r3,b.bias,b.force2 FILE=COLVAR STRIDE=1 FMT=%24.16e
GROUPA1=18 GROUPB1=122定义一对原子,输出编号从0开始,对应n.noe-0。本例18号是2号残基THR的H,122号是10号残基ARG的H。
GROUPA3=290,291 GROUPB3=348,348按相同位置成对:290–348、291–348,代表GLY20的HA1/HA2与ILE25的H两种候选配对。GROUPA和GROUPB长度必须相同,它们不是自动生成全部交叉组合。要四种组合,就像第4组那样显式列出四对。
# 原子序号以本例补氢后的PDB为准
awk '/^ATOM/ && ($2==18 || $2==122 || $2==290 || $2==291 || $2==348){print}' inputs/structure.pdb
换成自己的体系后,要根据自己的PDB序号重新填写,不能照抄这些数字。
3 求和、平均和等效距离分清楚#
这个安装中,原生n.noe-i给出所列原子对的Σr⁻⁶,单位为nm⁻⁶。多个候选原子对若要取等权平均,需要显式除以对数:
# 第3组有2对,第4组有4对
a2: CUSTOM ARG=n.noe-2 FUNC=x/2 PERIODIC=NO
a3: CUSTOM ARG=n.noe-3 FUNC=x/4 PERIODIC=NO
r2: CUSTOM ARG=a2 FUNC=x^(-1/6) PERIODIC=NO
r3: CUSTOM ARG=a3 FUNC=x^(-1/6) PERIODIC=NO
这些是解释完整输入中的对应行,不要在同一文件里重复定义同名标签。先取r⁻⁶平均再开负六次方,得到r_eff,单位为nm;它不等于距离的算术平均。
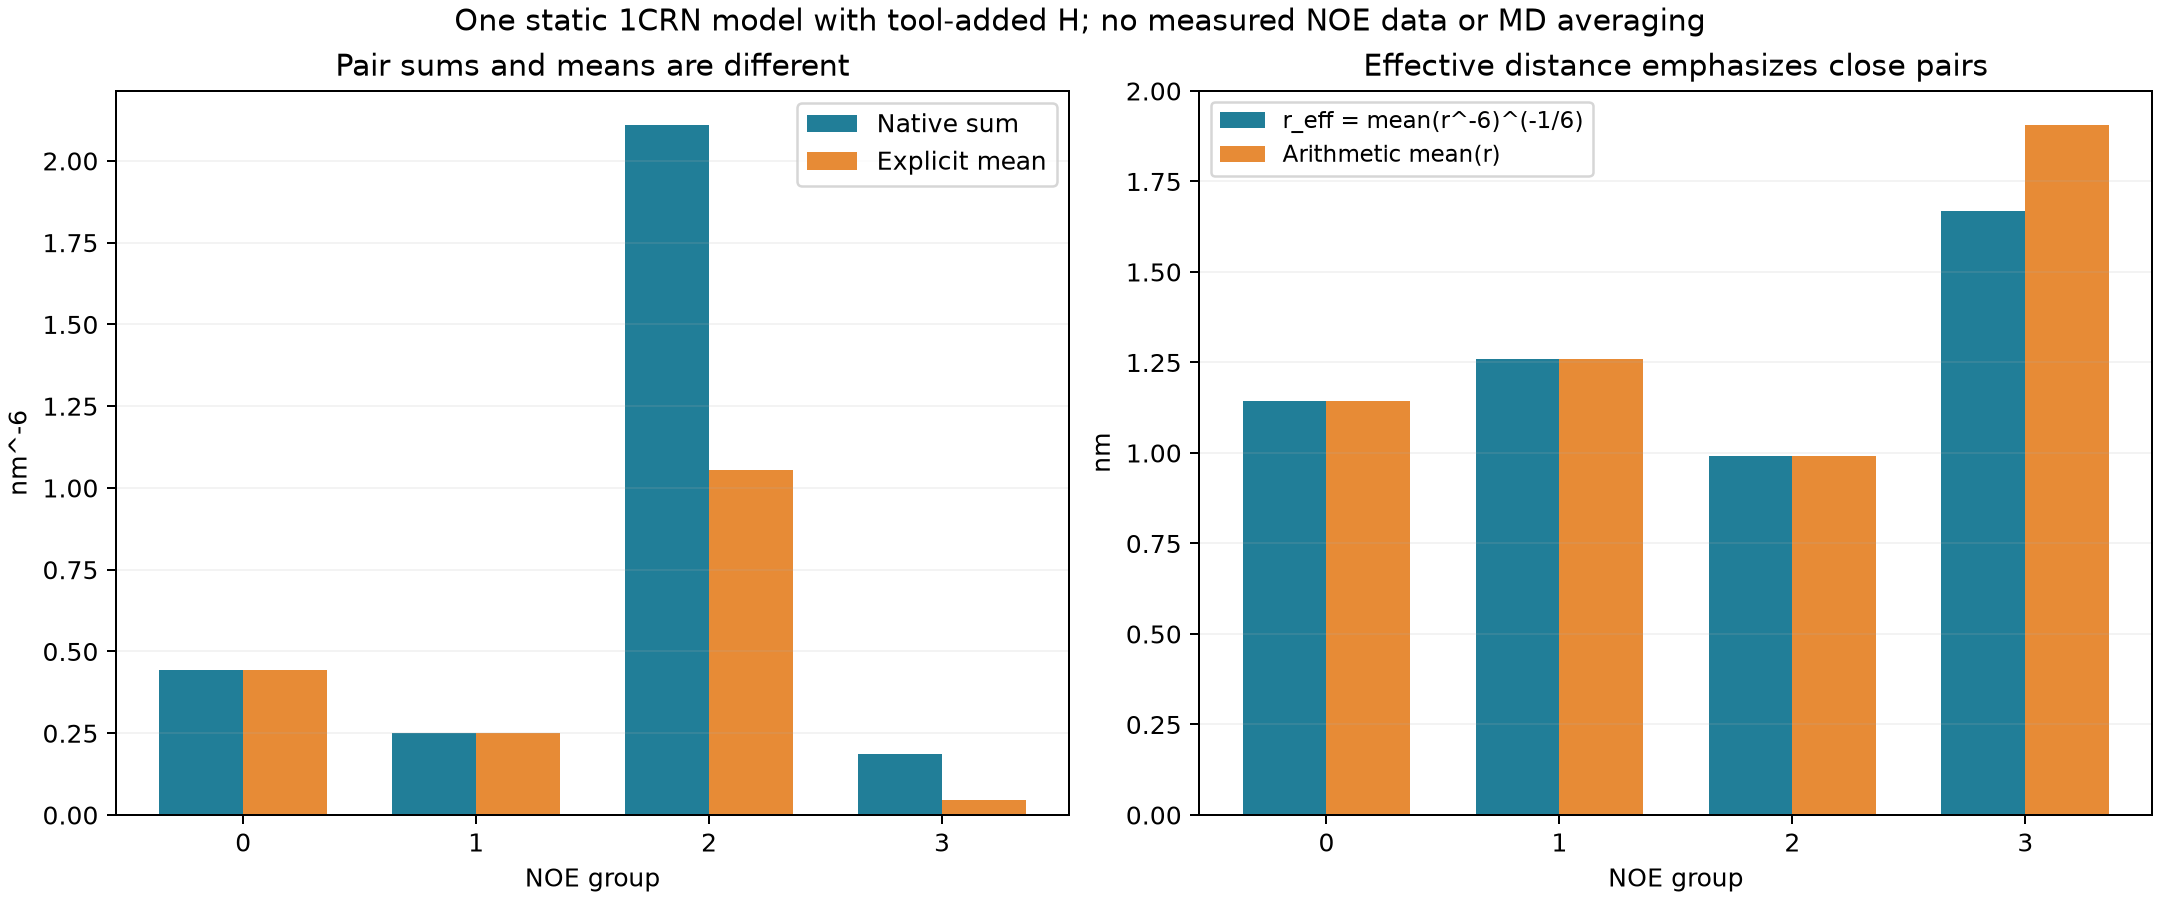
| 组号 | 原子对数 | Σr⁻⁶(nm⁻⁶) | 平均r⁻⁶(nm⁻⁶) | 等效距离(nm) |
|---|---|---|---|---|
| 0 | 1 | 0.4439091 | 0.4439091 | 1.144944 |
| 1 | 1 | 0.2492241 | 0.2492241 | 1.260574 |
| 2 | 2 | 2.1091810 | 1.0545905 | 0.991180 |
| 3 | 4 | 0.1857870 | 0.0464468 | 1.667916 |
官方说明介绍了NOE的平均形式;这里把安装版实际求和输出和平均步骤分开写,避免候选对数变化时引入额外倍数。定义和命令见官方NOE说明,对应实现见2.10.1版NOE源码。
4 自己提交重新运行#
sbatch run.slurm
# 作业结束后
bash read.sh work-new analysis-new
bash plot.sh analysis-new
脚本把输入复制到新建的work-new,保留参考结果;已有同名目录时停止,请另建工作目录。CPU模板按队列规则预留56核,本例实际单线程、不用GPU,原生分析约0.6秒。
PLUMED版本2.10.1,编译环境为Intel oneAPI C++2024.2.1、IntelMPI2021.13;本篇使用已安装原版,不需要编译插件。读取和作图使用NumPy、Matplotlib。核心命令为:
source environment.sh
# 在自己新复制的输入目录中执行
plumed driver --plumed plumed.dat --ixyz trajectory.xyz   --length-units nm --dump-forces forces.xyz   --dump-forces-fmt %24.16e
5 偏置与受力怎么查看#
完整输入用RESTRAINT把四个等效距离分别偏向0.5 nm,KAPPA均为5 kJ·mol⁻¹·nm⁻²。它只是演示如何把这个描述量接入偏置,并不是为真实蛋白制定的合理实验约束强度。
head -6 reference-results/original/COLVAR
head -8 analysis/PLUMED-NOE-atomic-forces.csv
第1帧偏置能量为6.499278 kJ/mol。b.force2约64.99278,是四个等效距离广义力的平方和;forces.xyz与配套CSV才是各原子的笛卡尔受力。三个刚体相关帧的标量不变,原子力随整体旋转相应旋转。
多个候选对的平均、在时间上的平均、在多副本上的平均是三件不同的事。本篇只演示同一帧内指定原子对的等权平均。要与实验比较,还需按真实实验设置处理标定、等效原子、构象集合及不确定度,不能把单个结构的几何量直接解释成完整实验谱。
6 换成自己的蛋白#
先准备与轨迹原子顺序一致的PDB,确定对应氢的位置和编号;再修改成对的GROUPA/GROUPB、平均除数和输出标签。跨周期边界的轨迹需使用正确盒信息,本例完整静态分子才使用NOPBC。读取/画图脚本针对本例四组与三帧,换体系时应相应修改。