
QE Γ点分子声子:CO2结构优化与振动模式
用三原子CO2实际演示pw.x优化到phcg.x响应,给出完整输入、提交和读取命令,并用真实矩阵展示振动位移,解释Γ点格式、ASR和真空盒。
阅读本篇目录
下载完整输入、真实输出、频率和响应CSV、图片与脚本(ZIP)。本篇使用集群QE7.6 CPU版,以12 Å周期真空盒中的三个原子演示:准备输入 → 优化原子位置 → Γ点声子响应 → 读取频率 → 查看振动模式。
phcg.x是Γ点专用的共轭梯度声子入口,与常见ph.x的输入及数据格式有区别。本例适合学习这一工具的分子小流程;它不是完整声子色散、非谐振动或气相热化学计算。
1 先看已完成的结果#
进入qe-phcg-co2:
bash read.sh
bash plot.sh
cat analysis/QE-PHCG-CO2-modes.csv
cat analysis/QE-PHCG-CO2-response.csv
以上不启动新的DFT。参考结果在鸢算科技集群实际运行,使用1个MPI进程、1线程:优化与最终SCF约104.82s,声子响应约467.20s,不含排队和准备时间。
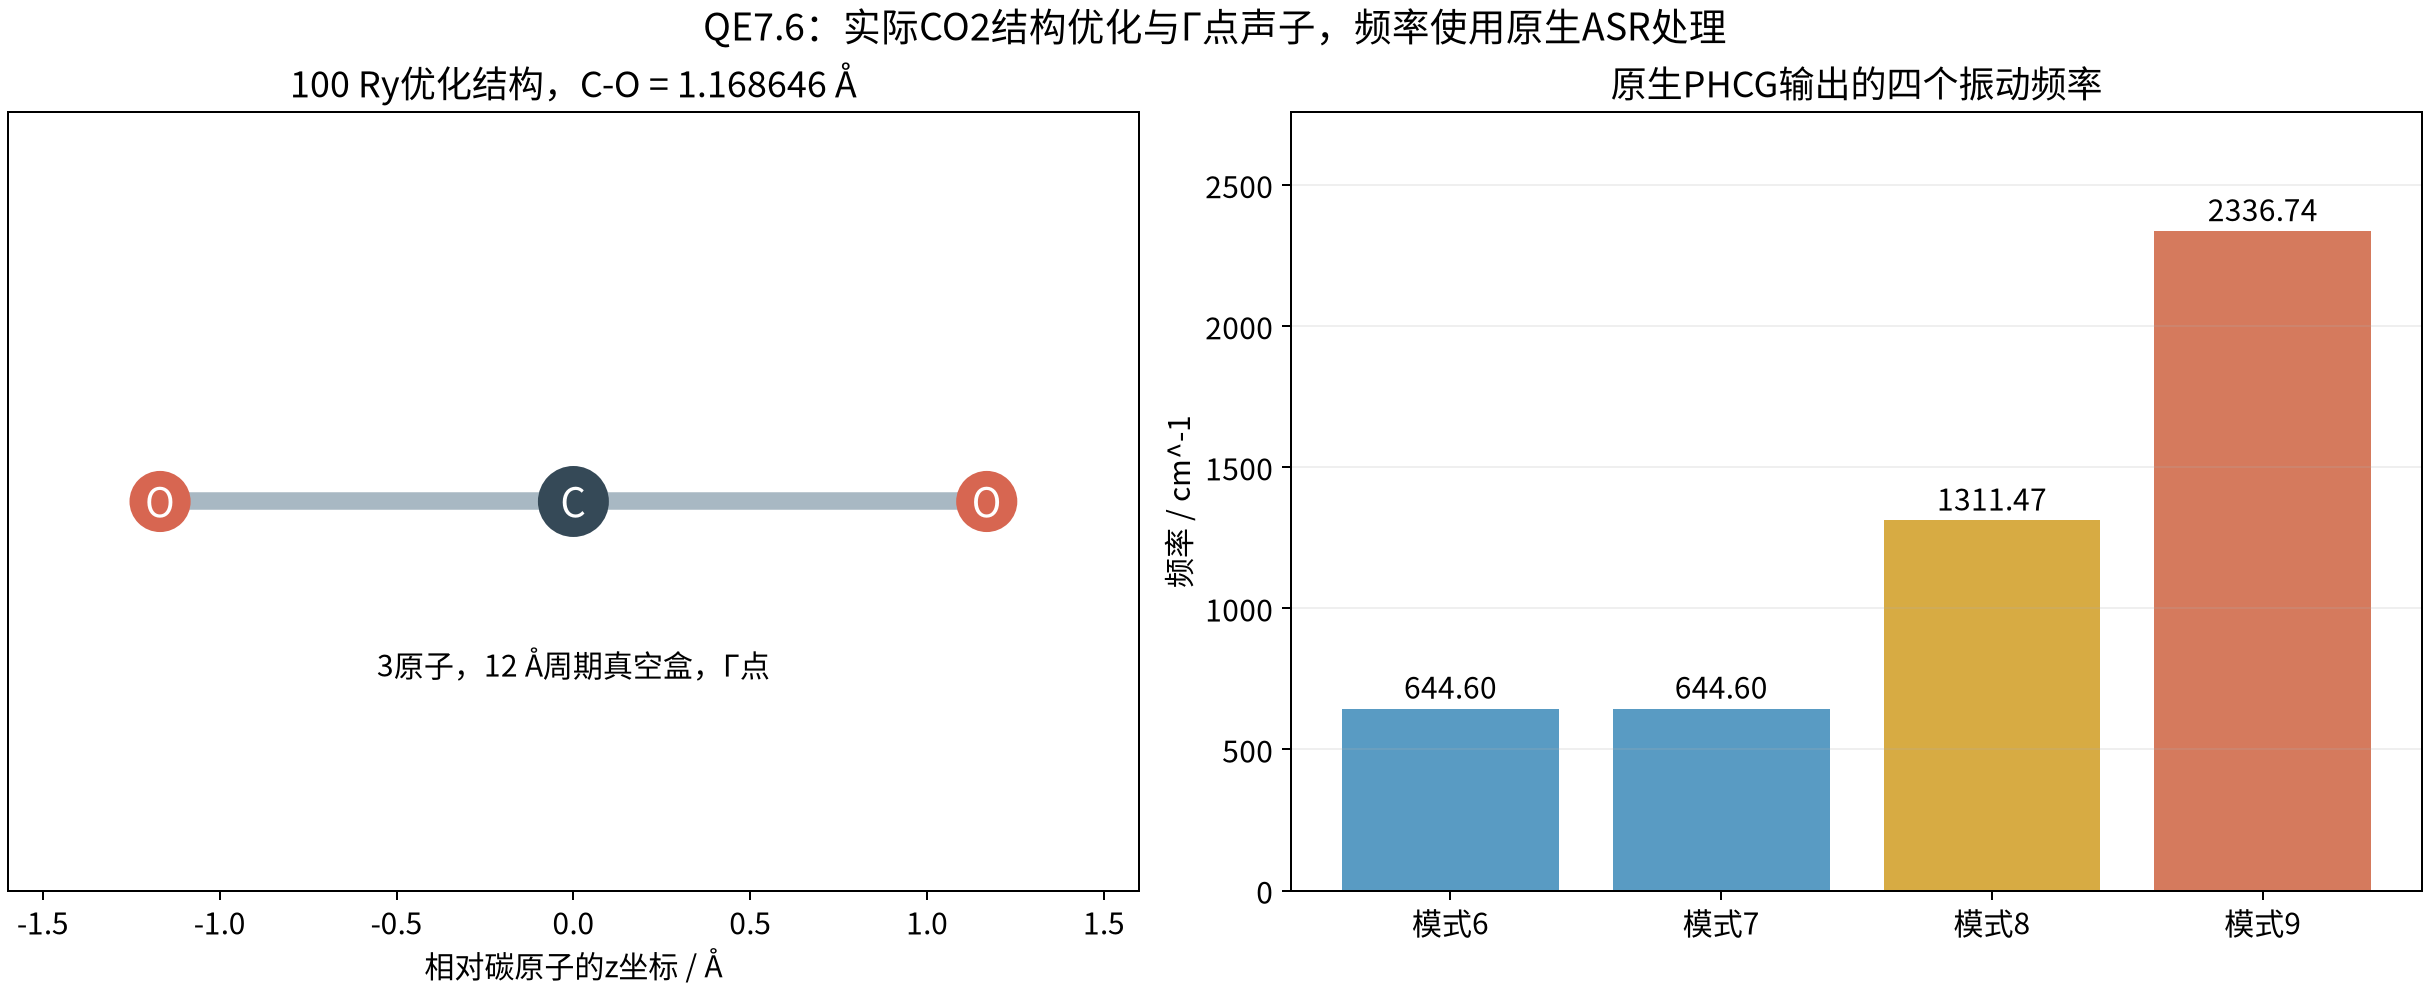
本例固定12 Å立方盒,仅优化原子位置。最终C–O键长为1.168646 Å,最大原子受力约0.00070 eV/Å,低于0.02 eV/Å。四个振动频率约为:
| 模式 | 本例频率/cm⁻¹ | 位移特点 |
|---|---|---|
| 6 | 644.595947 | 横向弯曲 |
| 7 | 644.595961 | 与模式6正交的横向弯曲 |
| 8 | 1311.47 | 对称伸缩 |
| 9 | 2336.74 | 反对称伸缩 |
表中后两项为便于阅读而取两位小数,完整值在CSV。实际模式是谐振动近似,不能直接当成考虑非谐效应、环境和谱峰强度后的实验光谱。
2 准备赝势和新计算目录#
bash setup.sh
bash prepare.sh
ls work-new
cat run.slurm
setup.sh准备并校验两份固定版本的开放ONCV/PBE规范守恒C、O赝势,优先复用集群已安装来源;不在ZIP里分发UPF。prepare.sh只创建新目录,已有work-new时拒绝覆盖。
本例用PBE、100/400 Ry平面波/密度截断、16个价电子与8条占据带、Γ点。电子收敛设置1E-8 Ry,结构优化按0.02 eV/Å控制。下面给出完整优化输入,文件为inputs/scf.in:
&CONTROL
 calculation='relax', prefix='co2',
 pseudo_dir='./pseudo', outdir='./tmp', tprnfor=.true.,
 forc_conv_thr=0.00077788, etot_conv_thr=1e-6, nstep=30
/
&SYSTEM
 ibrav=1, a=12.0, nat=3, ntyp=2,
 ecutwfc=100, ecutrho=400, nbnd=8,
 occupations='fixed', assume_isolated='none'
/
&ELECTRONS
 conv_thr=1e-8, mixing_beta=.3, electron_maxstep=120
/
&IONS
 ion_dynamics='bfgs'
/
ATOMIC_SPECIES
C 12.0107 C.UPF
O 15.9994 O.UPF
ATOMIC_POSITIONS angstrom
C 6 6 6
O 6 6 4.8310262780
O 6 6 7.1689737220
K_POINTS gamma
forc_conv_thr的QE单位是Ry/Bohr,0.00077788约对应0.02 eV/Å。这里采用普通周期边界的大真空盒近似,assume_isolated='none',并未启用额外的孤立分子库仑修正。
calculation='relax'优化原子位置,不会优化12 Å盒子。本例分子应先留足真空;不要像三维晶体那样让盒子尺寸盲目收缩。换体系后需重新检查真空距离、截断能、电子收敛和力。
3 接上Γ点声子输入#
优化结束后,phcg.x读取同一prefix/outdir下的电子数据。inputs/phcg.in为:
CO2 Gamma-only response
&inputph
 prefix='co2', outdir='./tmp', fildyn='co2.dynG',
 trans=.true., epsil=.true., raman=.false., asr=.false.,
 tr2_ph=1e-10, niter_ph=100,
 amass(1)=12.0107, amass(2)=15.9994
/
第一行是标题,之后才是&inputph。trans计算原子位移响应,epsil计算电场响应,fildyn保存原生动力学矩阵。两个原子质量按ATOMIC_SPECIES的顺序对应C和O,不按三个原子的排列逐个写。
**SCF必须使用K_POINTS gamma生成Γ点专用格式。**把1 1 1普通k网格当作文件格式完全相同,会导致入口不匹配;标准ph.x也不能直接接收phcg.x所要求的Γ点技巧格式。切换声子入口时,按其数据要求准备电子结构文件。
本例采用规范守恒赝势、固定占据和非自旋体系。当前phcg.x不支持所有ph.x功能,原版Raman入口还有程序保护;本篇保持raman=.false.,不通过删除源码保护来启用它。入口约束可查当前基线源码。
4 提交并读取#
sbatch run.slurm
# 任务结束后
bash read.sh work-new analysis-new
bash plot.sh analysis-new figures-new
脚本先运行pw.x优化,再运行phcg.x,不需要手动复制最终结构回输入。模板按CPU整节点规则预留56核,程序实际1进程1线程,按当前账号可用CPU队列调整分区。
程序为QE7.6 CPU版,编译环境Intel oneAPI2024.2、Intel MPI2021.13。environment.sh加载匹配库,并为声子程序设置足够栈空间:
ulimit -s unlimited
export OMP_STACKSIZE=200M
在已经分配的计算资源内,也可选择手动运行:
source environment.sh
cd work-new
mpirun -np 1 pw.x -in scf.in > scf.log
mpirun -np 1 phcg.x -in phcg.in > phcg.log
grep 'bfgs converged' scf.log
grep 'omega(' phcg.log
ls -lh co2.dynG
手动与脚本方式选一种,避免同目录同时运行。保存tmp/co2.save等中间数据直到声子计算结束;只有输入和日志、没有电子波函数时,不能直接跳过pw.x。
5 看振动图,并分清原生ASR#
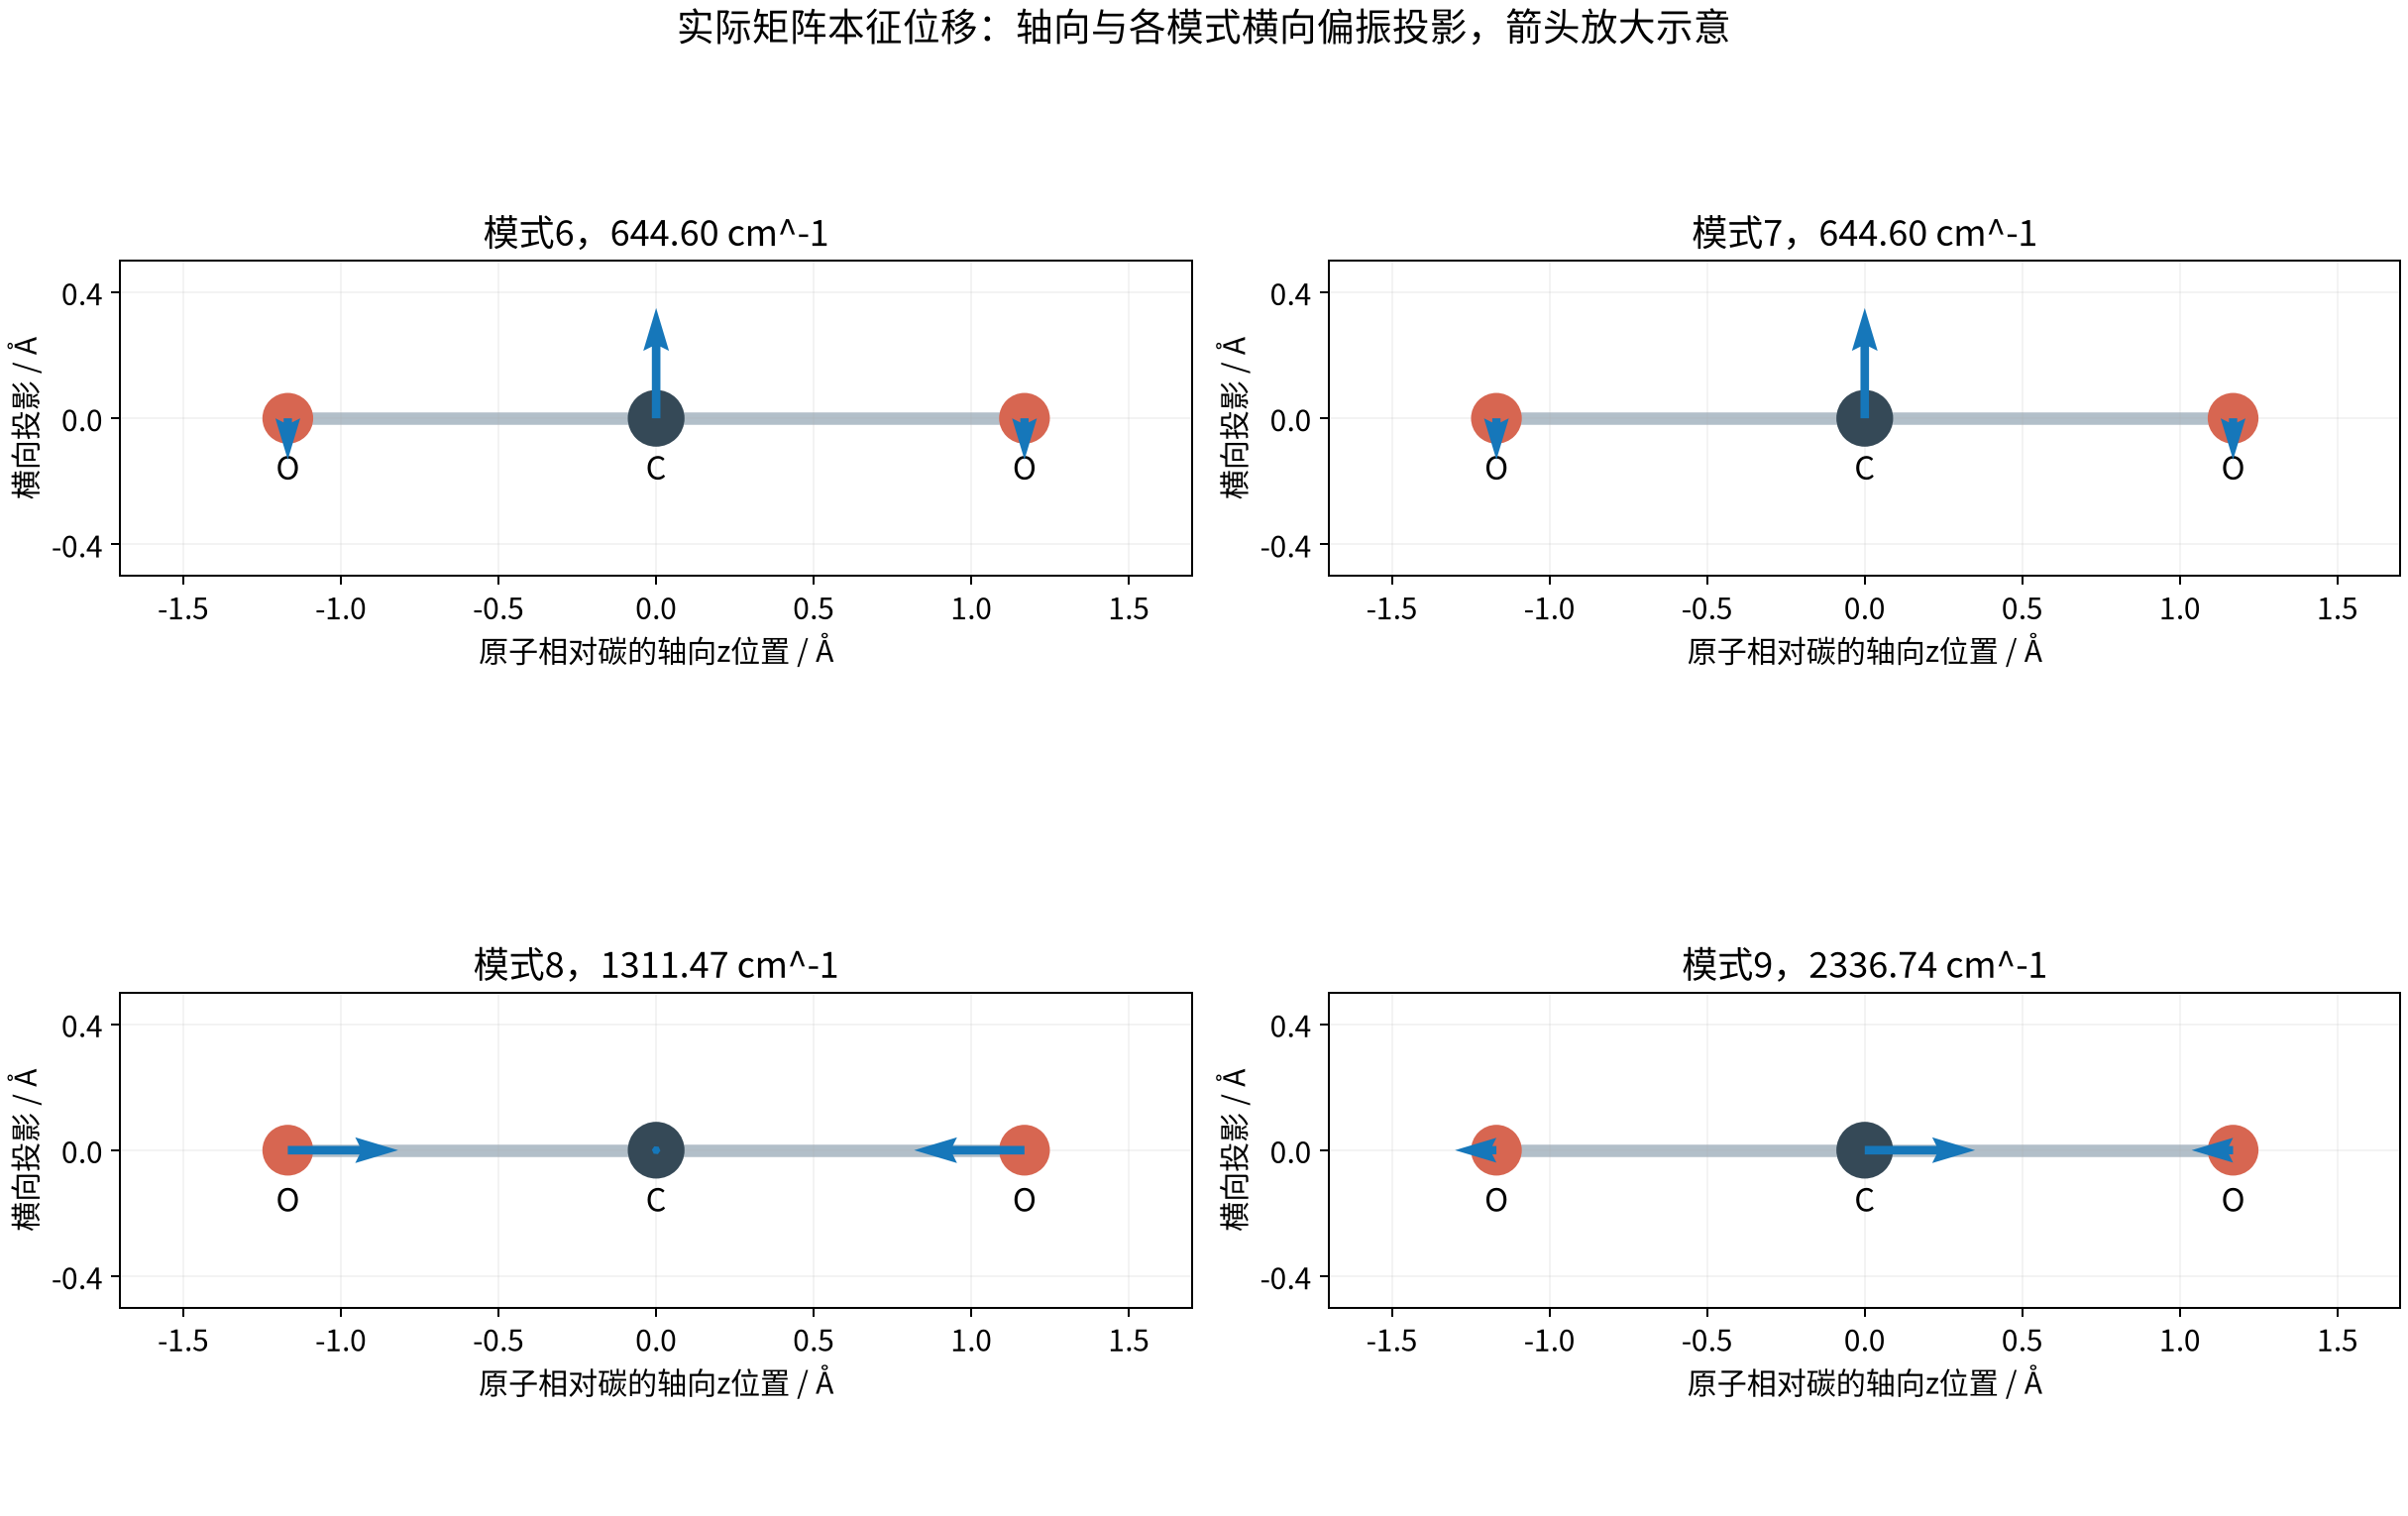
箭头来自本例实际动力学矩阵,按原生算法重建本征位移并放大。模式6、7分别按各自横向偏振方向投影,二维图看起来相似,实际是正交的弯曲方向。模式8的两端O相向或背向运动,模式9中O与C的相对运动对应反对称伸缩。模式整体乘以负号仍代表同一个模式,箭头长度不是真实热振幅。
三原子有9个笛卡尔自由度,线性孤立分子的理想分解为3个平移、2个转动与4个振动。本例低频端仍有有限盒子、网格及数值残差,不要把前5个模式直接用于气相热化学。
特别注意,当前phcg.x的对角化过程自身会施加声学和规则,即使输入写asr=.false.,打印的频率也不能当作未经声学修正的结果。本篇明确保留原始co2.dynG,图片按同样的原生处理重建;未手动扣除Born电荷的平均值。实现见原生对角化代码。
6 电场响应怎么理解#
QE-PHCG-CO2-response.csv保存三个原子的原始Born张量、盒子介电张量和按该程序Clausius–Mossotti公式得到的极化率。实际原始Born电荷总和的最大分量约0.00428e。
这里的介电张量属于含真空的整个周期盒子,不是CO2气体的宏观介电常数;改变盒子大小会改变这一量。讨论分子响应时,应结合极化率及真空盒收敛检查,不能把盒子介电常数直接与体相材料比较。本例也未附加晶体方向相关的非解析LO–TO项。
读取脚本针对这一固定CO2参考例子核对原子数、电子数、9个模式、力和响应。改变体系后,应同步调整读取和物性判定,不能用本例的固定自由度和频率范围判断所有材料。