
Multiwfn概念DFT:电离能、电子亲和能与全局指标
用F₂四个真实单点练习Multiwfn生成量化输入、固定几何计算、读取电离能和电子亲和能,再理解硬度、软度与亲电性指标。
阅读本篇目录
下载四态输入、真实Gaussian输出、WFN/FCHK、Multiwfn结果、CSV、图片和短脚本(ZIP)。本篇先回答“整个分子的失电子、得电子能力如何比较”,下一篇再回答“电子响应分布在哪里”。
概念DFT的CDFT在这里指 Conceptual DFT,不要和约束电荷计算中的Constrained DFT混淆。示例用固定F—F键长1.412 Å的F₂,在鸢算科技集群实际完成四个电子态的单点,每个约3秒;这个小体系用于熟悉操作与文件,不将这些数值当作实验测定值。
1 先读已算好的结果#
解压后进入multiwfn-conceptual-DFT:
bash read.sh
bash plot.sh
cat analysis/Multiwfn-CDFT-states.csv
cat reference-results/analysis-degenerate/CDFT.txt
ls figures
这两条脚本只读取包内结果、重新整理数据和绘图,不提交量化计算。包内Python3.11.16、NumPy2.3.5环境用于读取与绘图,Multiwfn为2026.10.18 noGUI版。
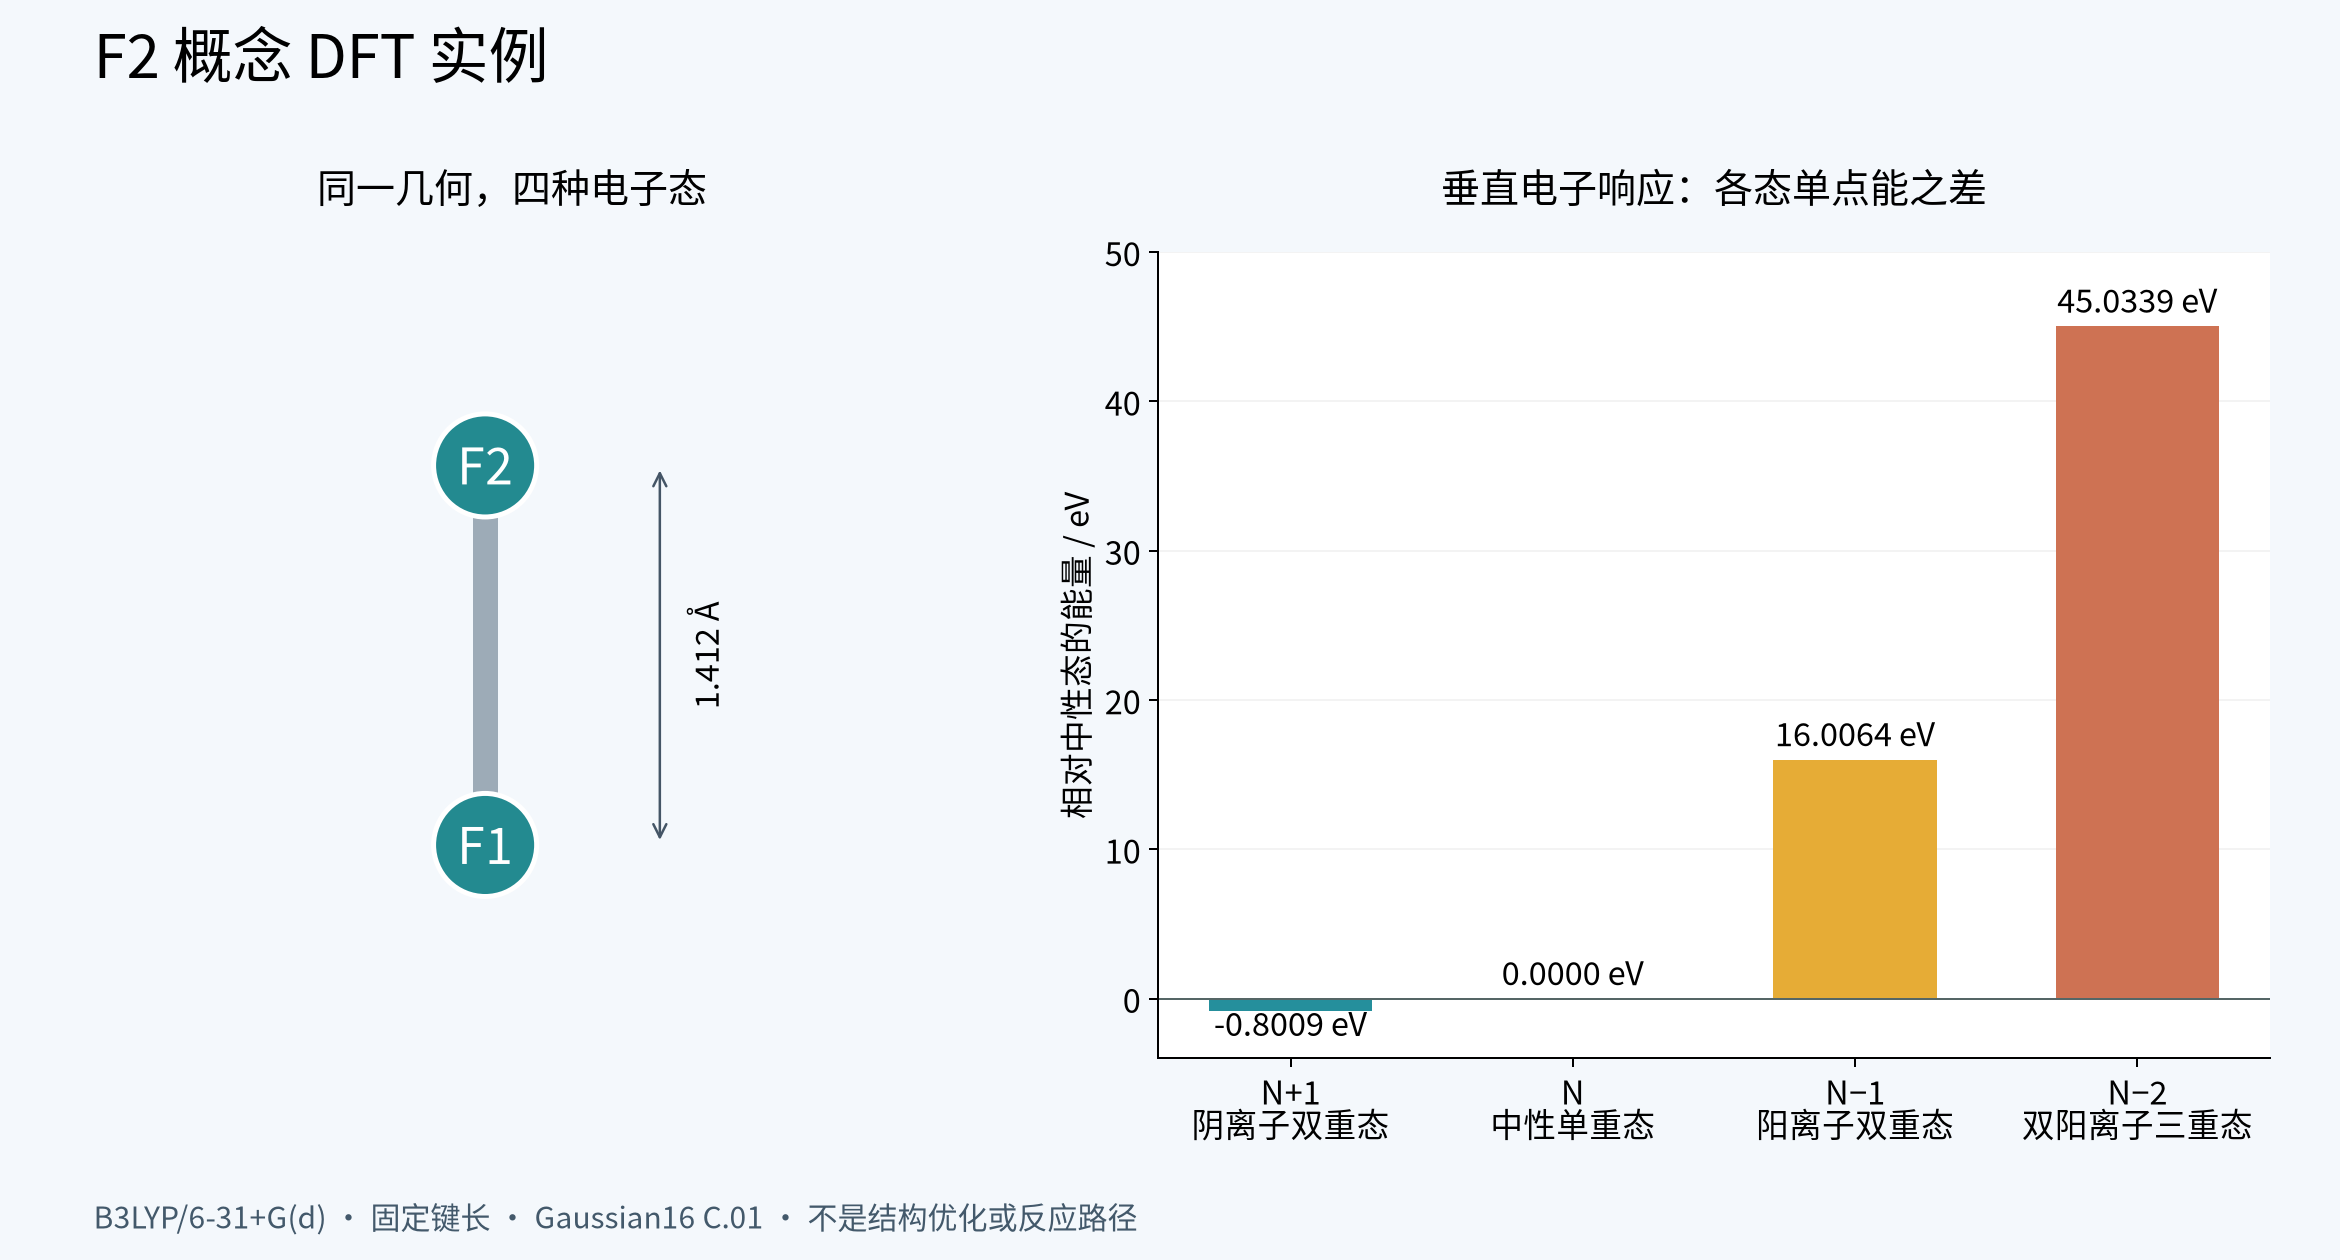
| 文件 | 电子数 | 净电荷/多重度 | 总能量/Hartree |
|---|---|---|---|
| N | 18 | 0 / 1 | −199.517220403934 |
| N+1 | 19 | −1 / 2 | −199.546652448482 |
| N−1 | 17 | +1 / 2 | −198.928996453941 |
| N−2 | 16 | +2 / 3 | −197.862256159107 |
图以中性态为零点。N−2是为简并轨道处理与高阶指标准备的辅助电子态,不表示已经优化得到稳定双阳离子。四态使用相同坐标、方法、基组和积分设置。
2 准备几何并让Multiwfn生成输入#
本例inputs/F2.xyz:
2
FixedF2 1.412Angstrom
F 0 0 -0.706
F 0 0  0.706
先设置运行环境,再启动:
source environment.sh
Multiwfn_noGUI inputs/F2.xyz -nt 1
在终端依次输入下列选项,#后的说明不要输入程序:
22        # 概念DFT
-3        # 设置前线轨道简并度
1         # LUMO一重
2         # HOMO二重
1         # 生成量化计算输入
B3LYP/6-31+G(d) SCF=(Conver=6,MaxCycle=100) Integral=UltraFine NoSymm
[回车]    # 本例默认N、N+1、N−2态的电荷和多重度
1 2       # 再提供N−1态,以便计算第一电离能
n         # 只生成输入,保留文件,随后自行提交Gaussian
0
q
F₂的两条HOMO轨道简并。本例因此明确选择HOMO二重;不能给所有分子机械地填写2。一般分子需要先检查自己的前线轨道能量与占据,再决定是否要按简并情形处理。本例已经算好的N.fchk包含全部38个轨道,可用于检查HOMO和HOMO−1的能量。
程序会产生N.gjf、N+1.gjf、N-2.gjf和额外的N-1.gjf。选择自动调用量化程序时,需要先正确设置自己的程序路径;本例选n,这样输入和完整计算日志都能保留。
3 检查Gaussian输入并提交#
包内已经保存原生生成的输入。直接准备新目录:
bash prepare.sh
cat work-new/N.gjf
cat work-new/N+1.gjf
cat work-new/N-1.gjf
cat work-new/N-2.gjf
例如中性输入:
%nprocshared=1
%mem=1GB
%chk=N.chk
#P B3LYP/6-31+G(d) SCF=(Conver=6,MaxCycle=100) Integral=UltraFine NoSymm out=wfn

F2 vertical CDFT

0 1
F 0.00000000 0.00000000 -0.70600000
F 0.00000000 0.00000000  0.70600000

N.wfn
另外三态只相应改变电荷、多重度、检查点名与WFN名,几何不变。这里的单点关键词没有Opt,因为要算的是固定几何的垂直能量差;分别优化各带电态会变成另一种问题。
先加载自己有权使用的Gaussian16环境,确认g16与formchk可用,再按实际可用队列修改资源模板并提交:
command -v g16
command -v formchk
cat run.slurm
sbatch run.slurm
脚本顺序为:四态单点 → formchk格式化 → Multiwfn有限差分分析 → 普通N±1势分析。程序实际使用1线程,CPU模板按集群规则预留56核;排队时间不计入本例约3秒的单态耗时。Gaussian16 C.01是本次实际计算程序,公开包不包含Gaussian软件或授权文件。
熟悉Gaussian后也可在已分配的计算资源内逐个执行:
cd work-new
g16 < N.gjf > N.out
formchk N.chk N.fchk
# N+1、N-1、N-2同样处理,不能漏掉输出WFN
不要把run.slurm和这套手动计算在同一目录重复执行。重算应使用新的解压目录。
4 读取全局指标#
四态WFN放在同一目录。启动Multiwfn_noGUI N.wfn -nt 1后,输入:
22
-3
1
2
2
0
q
最后的2是“计算指标”,前面两个数字是LUMO/HOMO简并度。结果写入当前目录CDFT.txt。本例:
| 量 | 实际结果 | 怎么理解 |
|---|---|---|
| 第一垂直电离能 | 16.0064 eV | 固定几何失去一个电子的能量代价 |
| 第一垂直电子亲和能 | 0.8009 eV | 按本例定义,得电子释放的能量 |
| 电负性 | 8.4036 eV | IP与EA的平均 |
| 化学势 | −8.4036 eV | 电负性的负值 |
| 硬度 | 15.2055 eV | 本程序采用IP−EA,不再除以2 |
| 软度 | 1.789575 Hartree⁻¹ | 上述硬度的倒数 |
| 亲电指数 | 2.3222 eV | 按化学势和硬度定义的全局指标 |
自己从能量复核时,用IP=E(N−1)−E(N)、EA=E(N)−E(N+1);1 Hartree约27.211386 eV。文献对硬度可能使用不同的因子约定,比较前先统一定义与单位。
CDFT.txt还给出Hirshfeld电荷、原子简缩Fukui函数、简缩双描述符、局部软度与超软度等。F₂两原子等价,本例每个原子的简缩f−约0.5000、f+约0.4994;这些是原子空间积分,不是任意位置的密度值。
5 普通N±1与高阶指标#
若要使用主功能22的普通N±1差分形式,并额外输出高阶亲电指标,在一个新分析目录中放置四态WFN,启动后输入:
22
-1       # 打开高阶指标,不设置-3简并分支
2
0
q
对应已完成结果在reference-results/analysis-cubic/CDFT.txt。本例程序输出第二垂直电离能29.0275 eV、ω_cubic约2.4580 eV、ε约2.0441 eV;它们与常用亲电指数是不同定义,不宜混成同一列排名。这里仅用于展示该菜单的实际输出。
亲核指数还依赖参考分子的HOMO能量;本程序内置参考值来自B3LYP/6-31G*,与本例带弥散基组并不完全相同,因此不把默认亲核指数用作严格跨方法比较。需要严格比较时,参考体系也要使用同一计算级别。
研究发表请按程序提示引用Multiwfn2012、Multiwfn2024与概念DFT实现章节。