
Multiwfn芳香性几何指标:HOMA、HOMAc与Bird
从苯的XYZ坐标出发,实际计算HOMA、HOMAc、Bird和HOMER参数入口,比较明确构造的键长交替对照,掌握环编号、参考参数及适用边界。
阅读本篇目录
下载两套XYZ、逐行菜单输入、原生结果、CSV和两张图(ZIP)。判断环状共轭结构时,常需要先看键长是否趋于均匀。本篇用Multiwfn的几何指标做一个可以直接照着操作的例子:先读取已有苯结构,再比较一个明确构造的C—C键长交替结构。
**这里只需要XYZ坐标,不需要新增DFT计算。**几何指标提供一种结构视角;电子离域、多中心键级、NICS及真实激发态芳香性,还需要各自对应的波函数或响应计算,不能用本篇几何结果代替。
1 读取已有结果#
解压进入multiwfn-ring-geometric-indices:
bash read.sh
bash plot.sh
cat analysis/Multiwfn-ring-geometric-indices.csv
cat analysis/Multiwfn-ring-CC-distances.csv
ls analysis/figures
| 指标 | 已有苯结构 | 键长交替对照 |
|---|---|---|
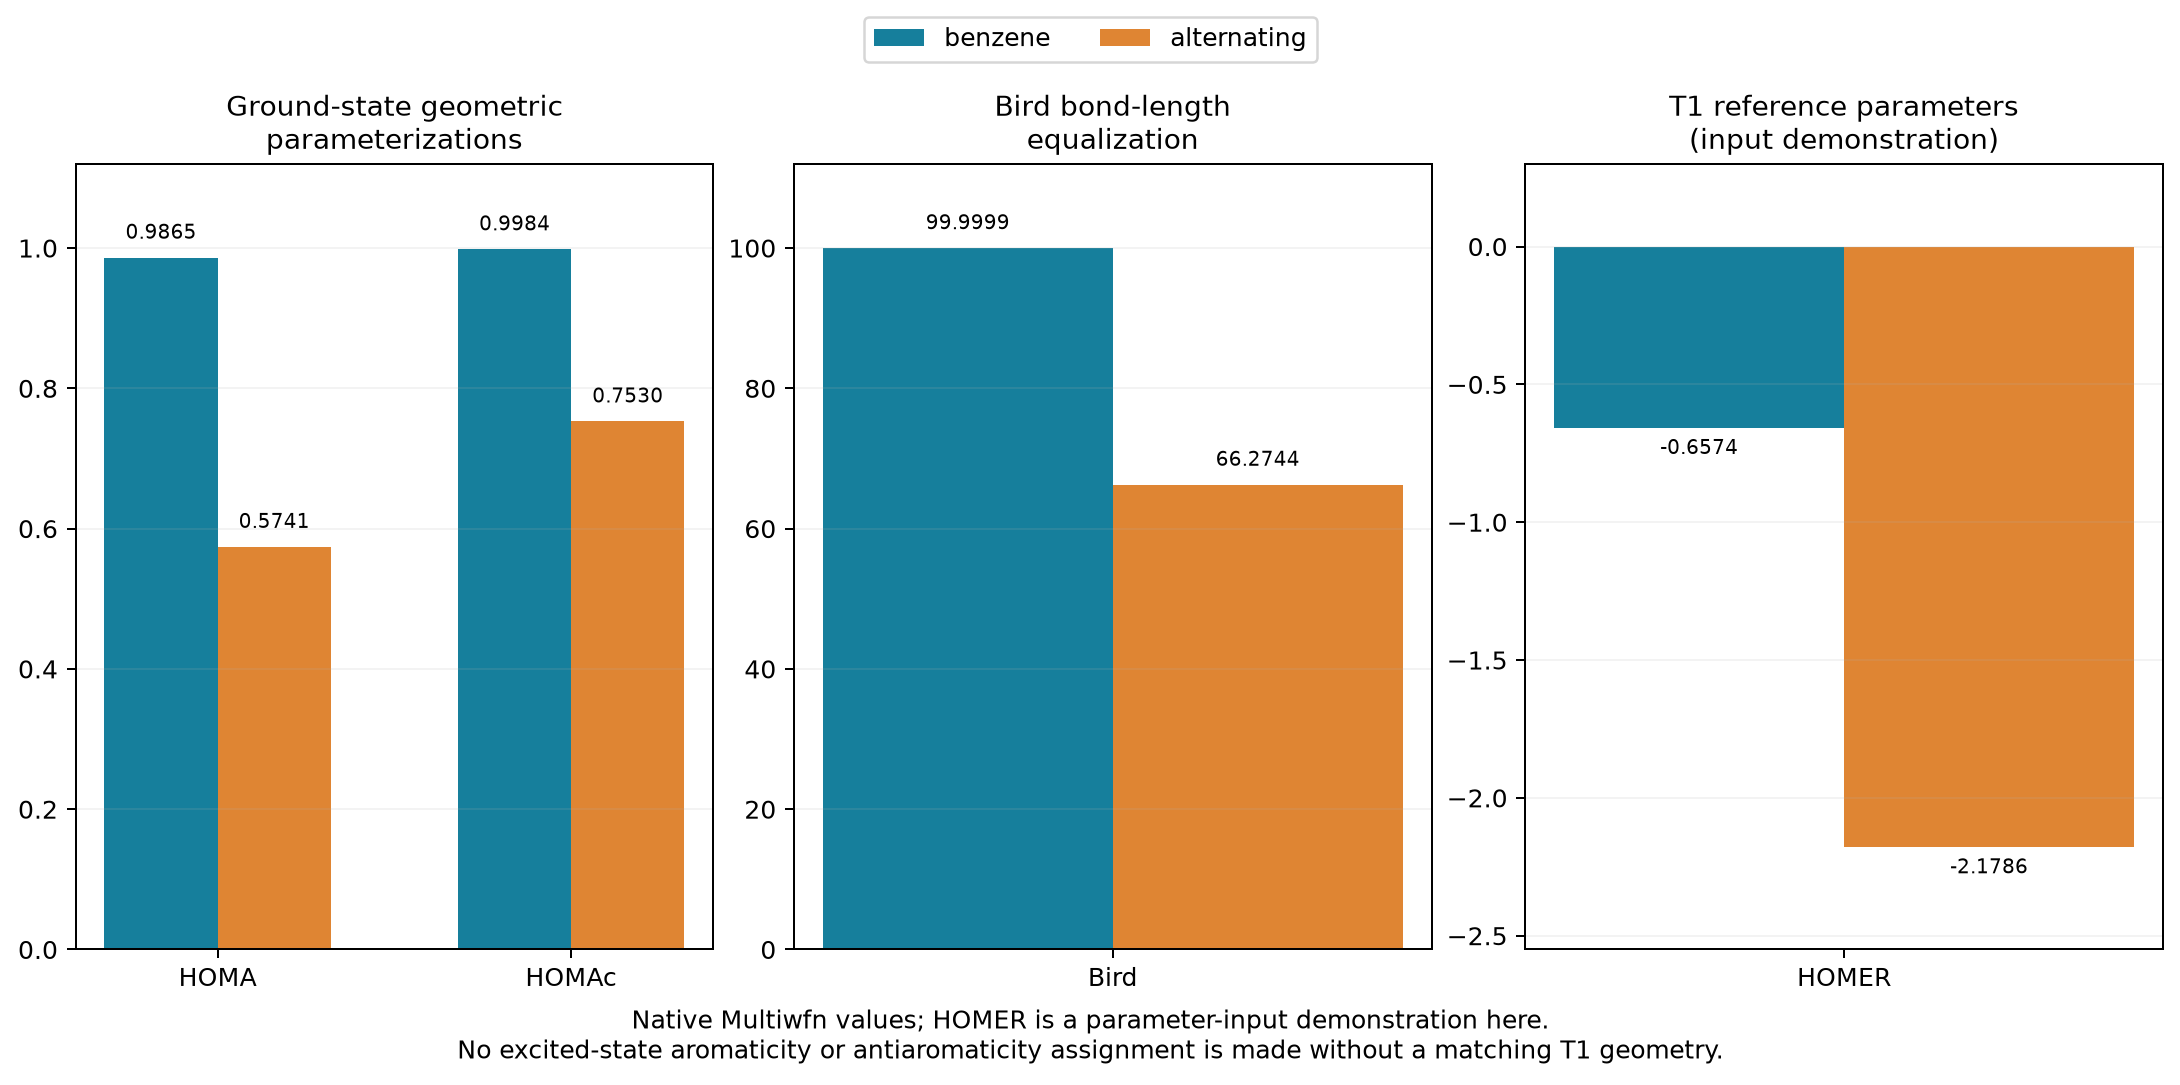
| HOMA | 0.986463 | 0.574143 |
| HOMAc | 0.998382 | 0.752990 |
| Bird | 99.999926 | 66.274447 |
| HOMER参数演示 | −0.657368 | −2.178552 |
前两种HOMA参数化和Bird都对本例的键长交替给出较低数值。HOMER使用为T1激发态设计的参考参数,这一行仅演示软件入口和参数差异,不用于给上述基态/构造结构赋予激发态芳香性结论。
2 看清结构与原子编号#
已有结构来自本集群此前Gaussian B3LYP/6-31G(d)案例中的固定苯坐标,本轮不再优化。第二个结构是在相同平均C—C键长附近交替加减0.04 Å得到的几何对照,也未优化,不代表一个新算出的电子态。
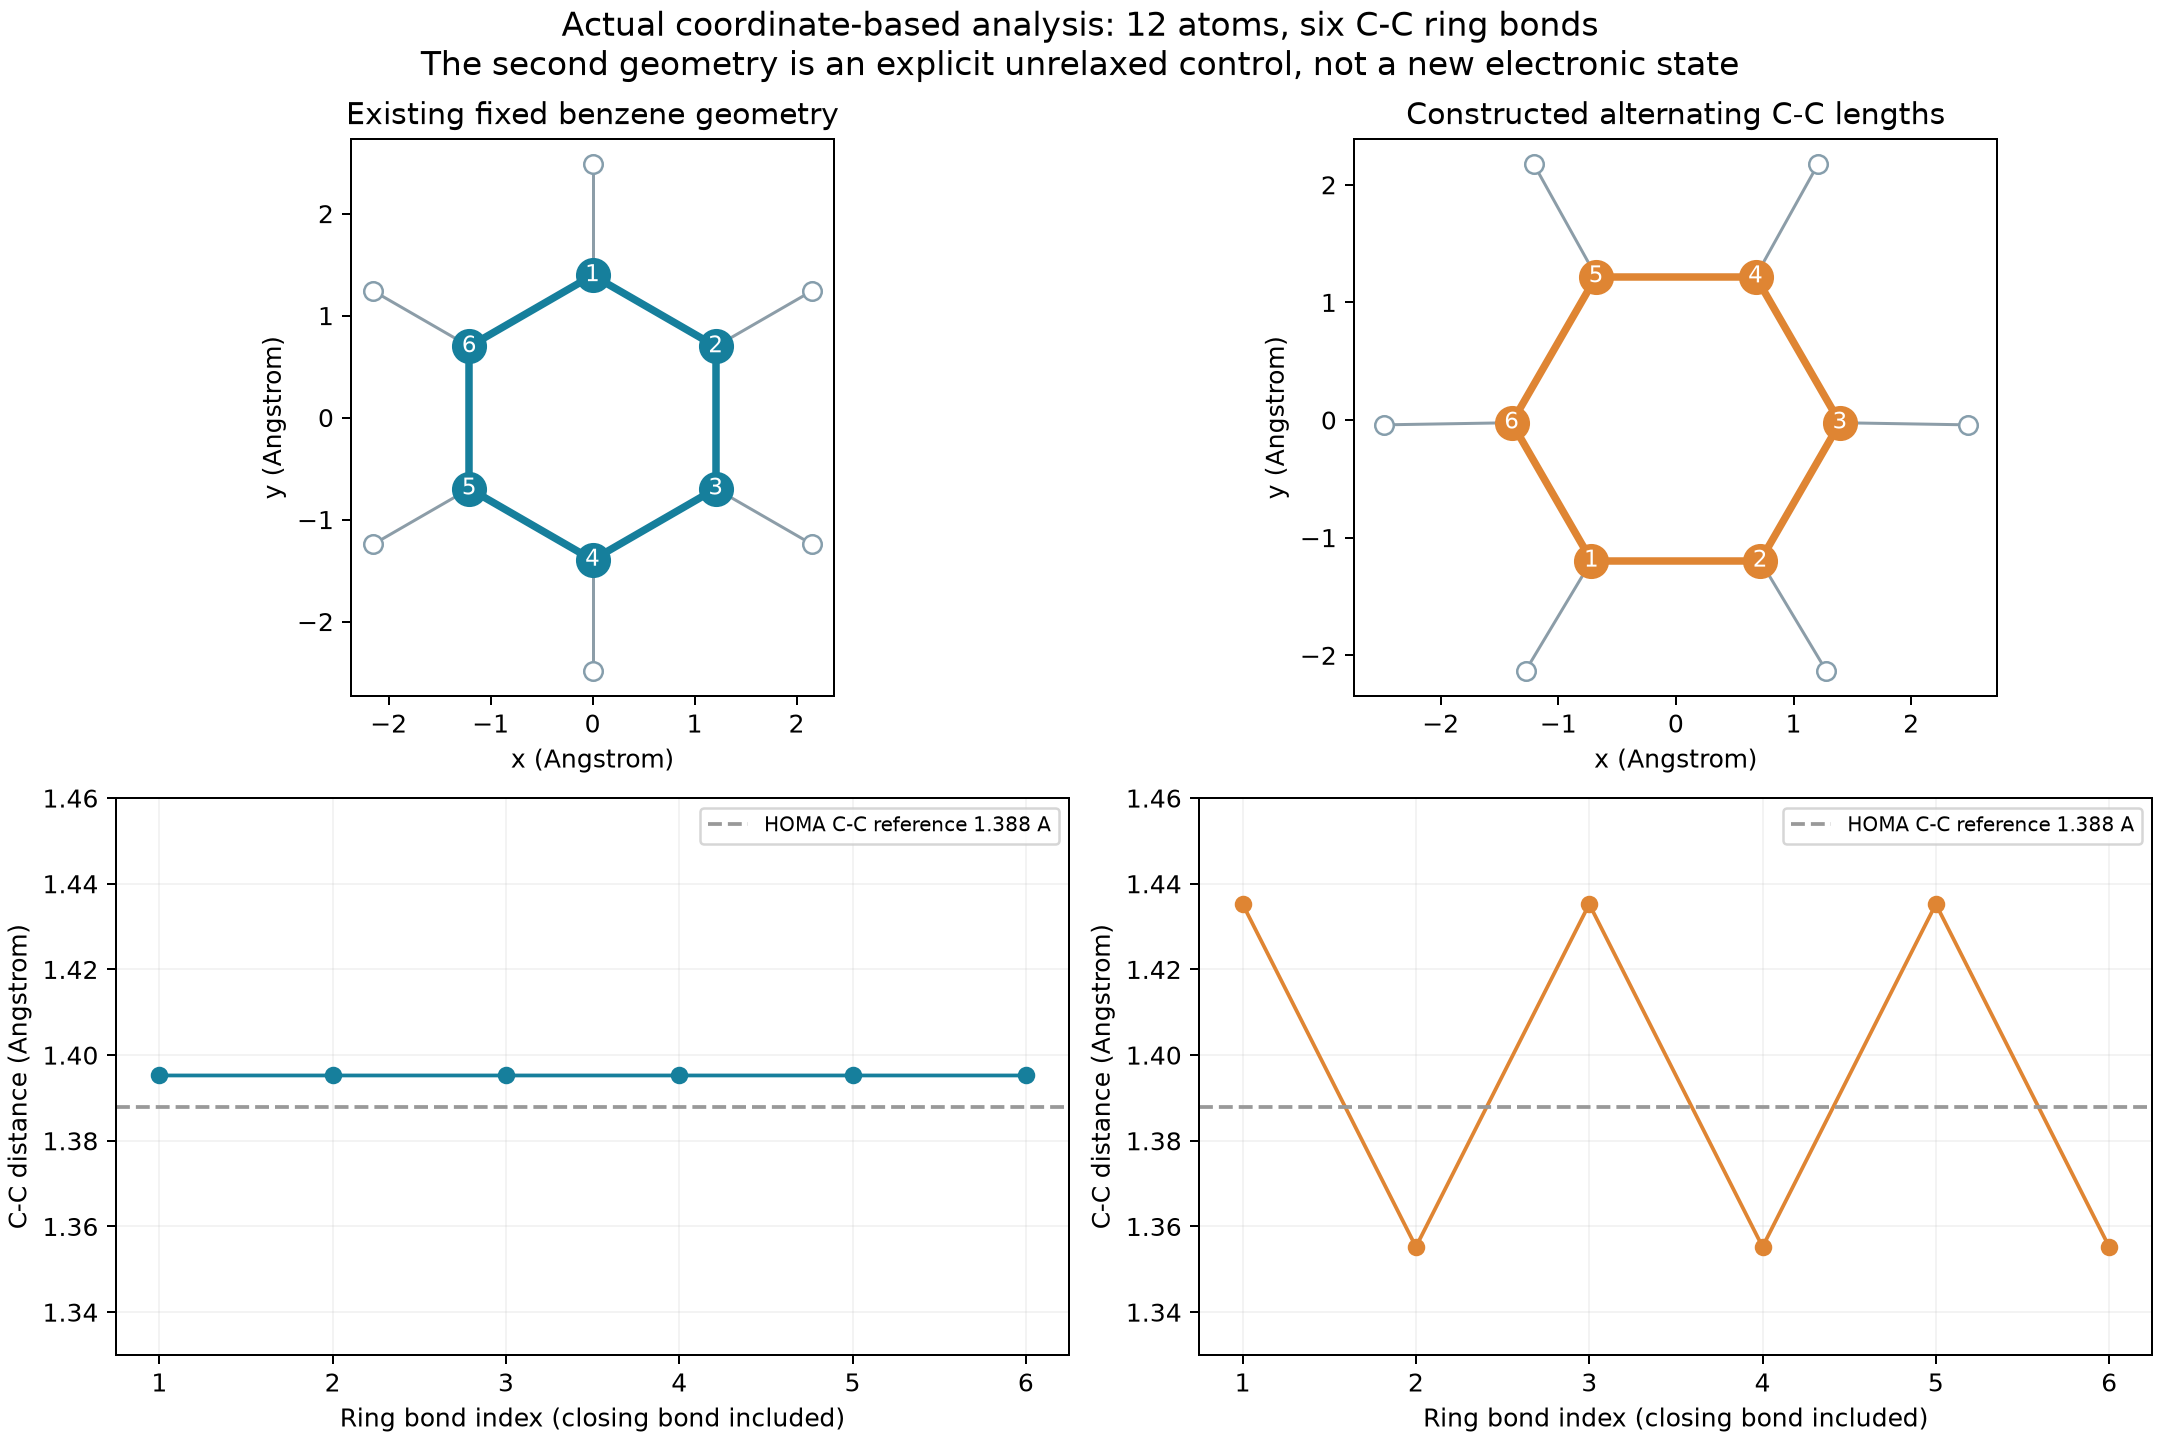
本例前6个原子依次组成碳环,第7—12个原子为氢。已有苯的XYZ全文如下,坐标单位Å:
12
Existing own wave271 Gaussian fixed benzene geometry; not optimized in this batch
C 0.000000000000 1.395248002153 0.000000000000
C 1.208319999520 0.697624001076 0.000000000000
C 1.208319999520 -0.697624001076 0.000000000000
C 0.000000000000 -1.395248002153 0.000000000000
C -1.208319999520 -0.697624001076 0.000000000000
C -1.208319999520 0.697624001076 0.000000000000
H 0.000000000000 2.482359998557 0.000000000000
H 2.149787001968 1.241179999279 0.000000000000
H 2.149787001968 -1.241179999279 0.000000000000
H 0.000000000000 -2.482359998557 0.000000000000
H -2.149787001968 -1.241179999279 0.000000000000
H -2.149787001968 1.241179999279 0.000000000000
可以直接查看并准备副本:
cat inputs/benzene/population.xyz
cat inputs/alternating/population.xyz
/public/toolkit/miniconda3/envs/ase-3.29.0/bin/python prepare-inputs.py
ls inputs-prepared/benzene
输入环原子时必须按实际连接顺序给出,例如1,2,3,4,5,6,软件会把最后一个原子和第一个原子闭合。不要用从零开始的编号;对自己体系也不要仅凭“编号连续”就认定它们构成一个环。
3 手动计算HOMA与Bird#
从下载包根目录进入苯输入目录:
source environment.sh
cd inputs/benzene
Multiwfn_noGUI population.xyz -nt 1
逐行输入下面这些选项:
25
6
0
1-6
q
2
1-6
q
-1
0
q
对应顺序为:主菜单25进入芳香性分析,6进入HOMA/Bird,0开始HOMA,输入碳环1-6;q退回HOMA/Bird菜单后,2开始Bird,仍输入1-6。再用q、-1退回芳香性菜单,0退主菜单,最后q退出。
终端会逐条列出六条C—C键的长度和贡献项,再打印总指标。环中有不同元素时会用不同键型参数;菜单中的参数调整入口可查看或改写参考值,改过参数后应在自己的报告中说明。
本版本默认C—C参数为:
| 参数化 | 参考键长/Å | α/Å⁻² |
|---|---|---|
| HOMA | 1.388 | 257.70 |
| HOMAc | 1.392 | 153.37 |
| HOMER | 1.437 | 950.74 |
HOMA类计算用1 − α/n × Σ(Ri − Rref)²;因此不只是键长是否相等,平均键长偏离参考值也会降低指标。Bird则先按本例C—C参数计算Ni=6.80/Ri²−1.71,再比较六条键的离散程度;六元环默认参考V为33.2。不要把Bird约0—100的数值与HOMA约1附近的数值放在同一尺度解释。
4 HOMAc和HOMER的菜单区别#
HOMAc从芳香性菜单直接输入6a,接着就是环编号,不需要先输入0:
25
6a
1-6
q
0
q
HOMER的入口为6b,同样直接输入环编号:
25
6b
1-6
q
0
q
不同参数化的参考键长与惩罚系数不同,所以同一套坐标可能得到明显不同的值。HOMER的正式用途是结合匹配的T1激发态几何,不能因为本例在基态苯坐标上得到负值,就宣称基态苯反芳香。
本篇没有计算NICS、屏蔽张量、PDI、FLU或新的电子态。需要这些量时,应继续准备相应计算结果;仅凭XYZ无法获得依赖电子密度或磁响应的数据。
5 一次提交两套结构的完整示例#
下载包的controls.txt把四个入口串在同一个会话中:
25
6
0
1-6
q
2
1-6
q
-1
6a
1-6
q
6b
1-6
q
0
q
在一个新的下载包目录提交:
cat run.slurm
sbatch run.slurm
# 完成后
bash read.sh work-new analysis-new
bash plot.sh analysis-new
grep -E 'HOMA value|HOMAc value|HOMER value|Bird aromaticity' work-new/alternating/native.log
脚本读取两套XYZ,在新的work-new目录运行,不覆盖参考数据。CPU模板预留56核,程序实际只用1线程、不使用GPU;本例交替结构的四种指标合计原生运行约0.02秒,不含排队与Python读取作图时间。参考苯的四份日志保留实际有效分析段落,交替结构提供完整原生日志;两者均来自本集群实际运行。
采用Multiwfn 2026.10.18 noGUI预编译版,原始编译器信息未随该包提供;Python、NumPy读取结构与独立计算公式,Matplotlib绘图。准备输入和读取参考结果不调用Gaussian。
6 给自己的体系选择指标#
先获得与研究状态相符的结构,核对元素、环连接和键长;再选适当的参数化,并与其他独立证据一起解释。HOMA类数值可以为负,不应自行截成0;几何对照的构造方式和是否优化也要交代清楚。多个环的稠环体系,应分别明确所分析的环路径,不能把全部原子随意串成一个环。
方法参考HOMAc原始论文、HOMER原始论文及Multiwfn官方主页与手册。输入文件的其他准备方法见Multiwfn入门与文件准备。