
PLUMED从NEB结构构建路径变量
复用Al13实际NEB结构,统一周期映像后生成PDB路径,比较PATHMSD与RMSD加FUNCPATHMSD,并演示平滑参数和受力。
阅读本篇目录
下载三帧NEB结构、四组完整输入、实际输出、CSV和图片(ZIP)。已有反应路径时,可以把参考结构转成PLUMED的路径集体变量:一个量描述沿路径的进度,另一个量描述偏离路径的程度。本篇从已完成Al13 NEB轨迹开始,只做新的几何后处理,不重新计算NEB、DFT或MD。
1 先读取实际结果#
解压进入plumed-Al13-path:
bash read.sh
bash plot.sh
head -8 analysis/PLUMED-Al13-path-collective-variables.csv
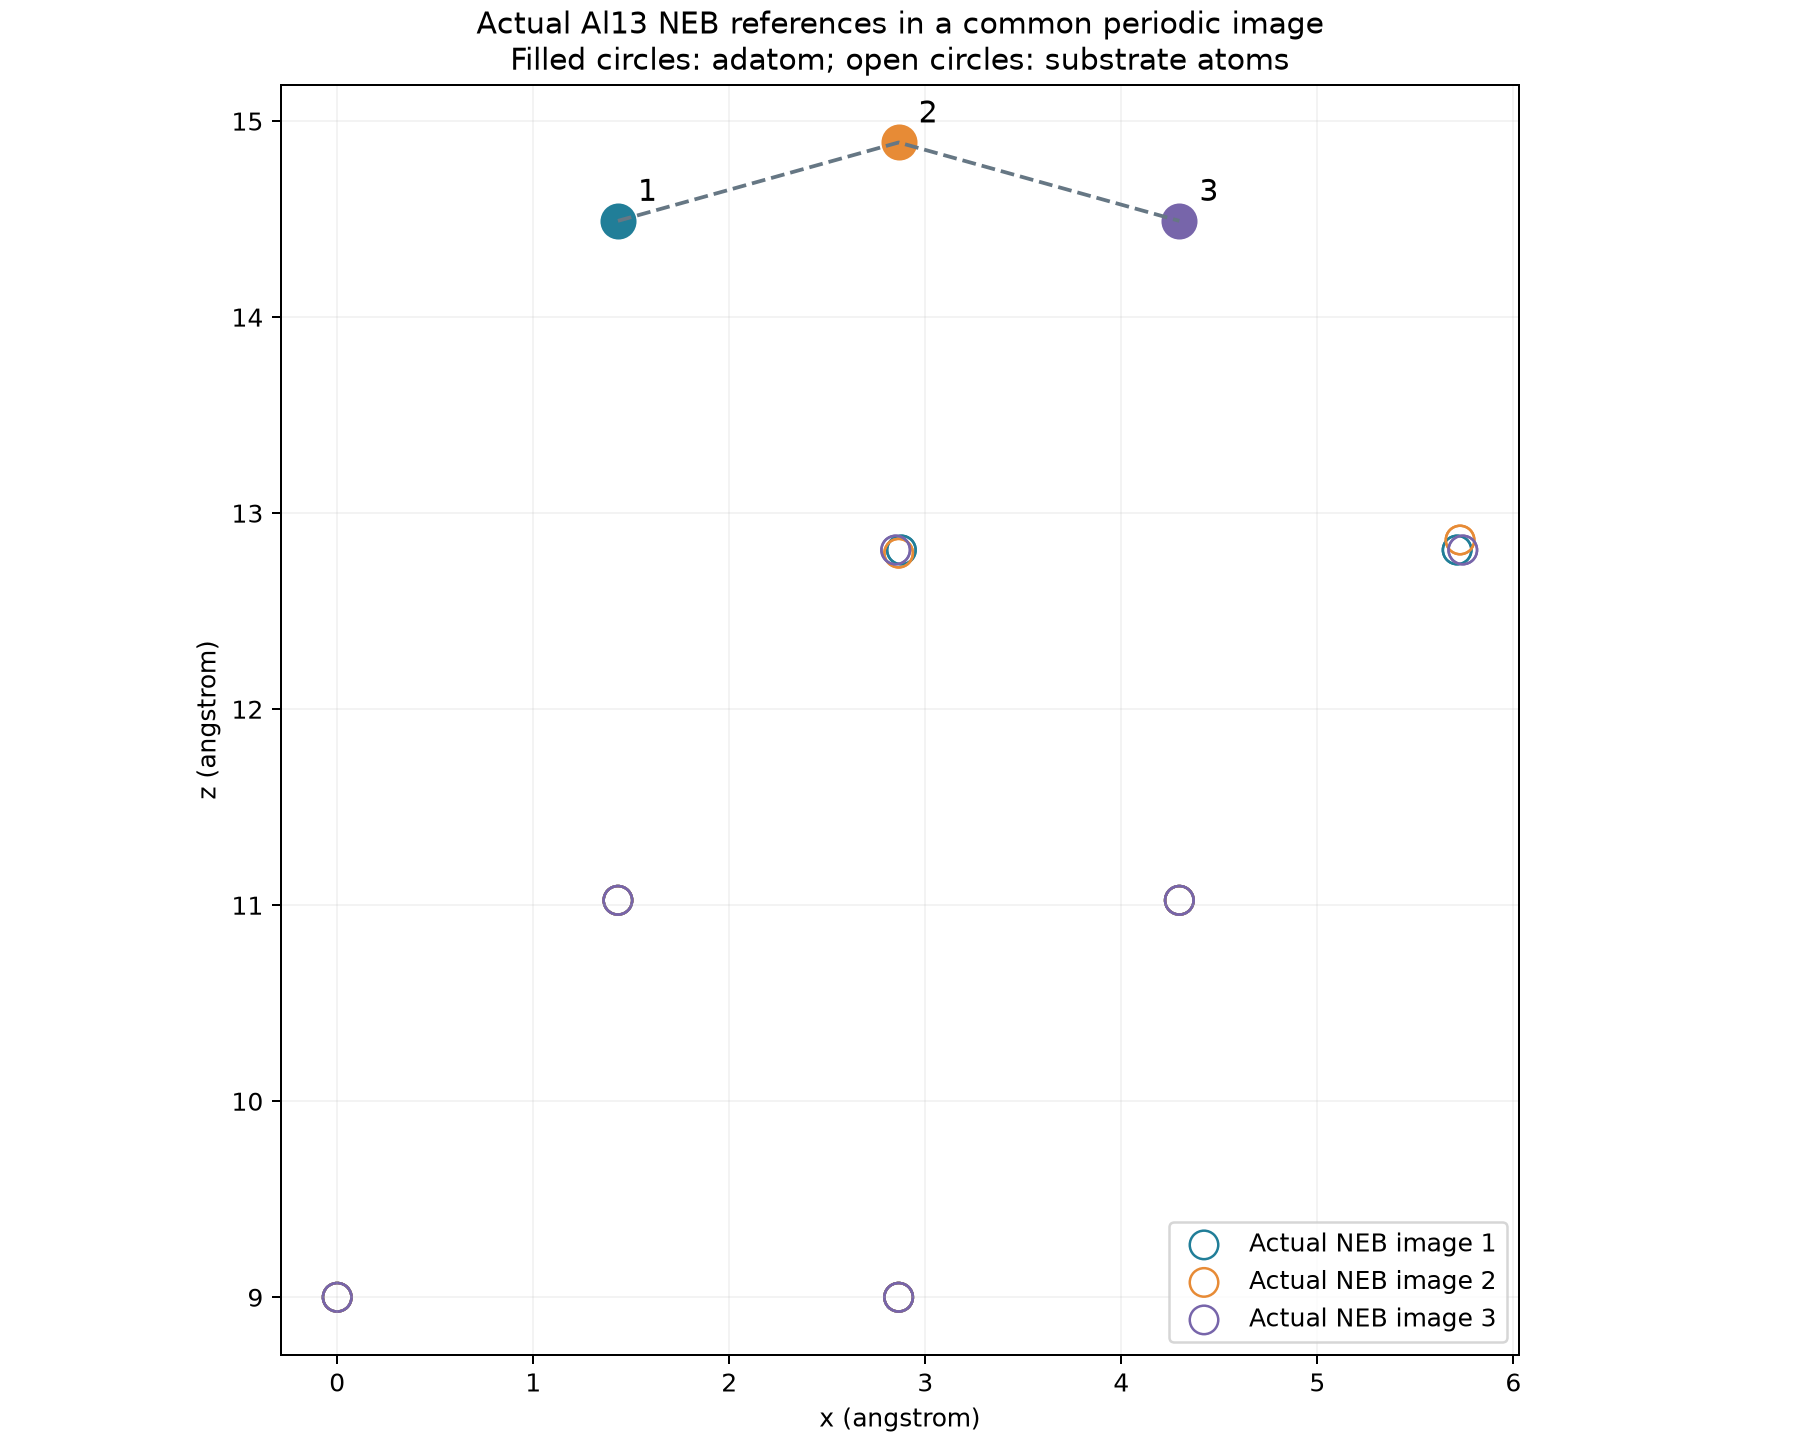
参考结构含12个基底Al和1个吸附Al,使用初态、优化后的中间图像和终态。为了观察指标变化,另加入相邻参考结构的两个线性插值中点,再将第一个中点整体旋转平移,共六帧。中点只是示意几何,不是额外收敛的NEB图像。
2 统一周期映像,再写参考文件#
/public/toolkit/miniconda3/envs/ase-3.29.0/bin/python prepare-inputs.py
ls inputs-prepared/lambda5000
cat inputs-prepared/lambda5000/path.pdb
同一个周期体系中,原子可被写在不同的等价晶胞里。直接把这样的坐标交给笛卡尔RMSD,会把整条晶格平移误算成路径变化。本例在分析副本中,把1–12号基底原子放回最接近第一幅图像的x/y周期映像;13号吸附原子保留沿既有路径连续移动的坐标。不能把路径上的所有原子都盲目折回主晶胞。
脚本保留原始source-structures/source-neb.traj,不会改动它。inputs-prepared会与实际使用的inputs逐字节比较,已有生成目录时停止。PDB按0.001 Å文本精度写出,XYZ使用同一精度的坐标并换为nm;不是另一次结构优化。
path.pdb由三块相同原子序号的ATOM记录组成,每块以END结束;frame1.pdb等保存单幅参考。第一幅的完整格式为:
ATOM      1  AL  ALA A   1       0.000   0.000   9.000  1.00  1.00          AL
ATOM      2  AL  ALA A   1       2.864   0.000   9.000  1.00  1.00          AL
ATOM      3  AL  ALA A   1       0.000   2.864   9.000  1.00  1.00          AL
ATOM      4  AL  ALA A   1       2.864   2.864   9.000  1.00  1.00          AL
ATOM      5  AL  ALA A   1       1.432   1.432  11.025  1.00  1.00          AL
ATOM      6  AL  ALA A   1       4.296   1.432  11.025  1.00  1.00          AL
ATOM      7  AL  ALA A   1       1.432   4.296  11.025  1.00  1.00          AL
ATOM      8  AL  ALA A   1       4.296   4.296  11.025  1.00  1.00          AL
ATOM      9  AL  ALA A   1       5.713   5.713  12.812  1.00  1.00          AL
ATOM     10  AL  ALA A   1       2.878   5.713  12.812  1.00  1.00          AL
ATOM     11  AL  ALA A   1       5.713   2.878  12.812  1.00  1.00          AL
ATOM     12  AL  ALA A   1       2.878   2.878  12.812  1.00  1.00          AL
ATOM     13  AL  ALA A   1       1.432   1.432  14.491  1.00  1.00          AL
END
本例所有13个原子的occupancy和B-factor均为1,分别用于对齐与位移权重。PDB中的ALA仅是格式占位,实际元素是Al,不是蛋白。三幅参考的原子顺序必须相同,权重含义也要保持一致。
3 完整输入:直接路径与分步写法#
inputs/lambda5000/plumed.dat:
UNITS LENGTH=nm ENERGY=kj/mol TIME=ps
p: PATHMSD REFERENCE=path.pdb LAMBDA=5000.0 NOPBC
r1: RMSD REFERENCE=frame1.pdb TYPE=OPTIMAL SQUARED NOPBC
r2: RMSD REFERENCE=frame2.pdb TYPE=OPTIMAL SQUARED NOPBC
r3: RMSD REFERENCE=frame3.pdb TYPE=OPTIMAL SQUARED NOPBC
f: FUNCPATHMSD ARG=r1,r2,r3 LAMBDA=5000.0
b: RESTRAINT ARG=p.sss AT=2 KAPPA=2
PRINT ARG=r1,r2,r3,p.sss,p.zzz,f.s,f.z,b.bias,b.force2 FILE=COLVAR STRIDE=1 FMT=%24.16e
直接写法PATHMSD输出p.sss和p.zzz。分步写法先对三个参考分别计算RMSD TYPE=OPTIMAL SQUARED,再传给FUNCPATHMSD,输出f.s、f.z。本例两套原生结果一致。
SQUARED很关键:传入函数的是MSD,单位为nm²,而不是普通RMSD。LAMBDA随之使用nm⁻²。s是参考编号的平滑加权平均,三幅参考对应1到3,不是自动归一化到0到1;有限平滑参数下,初态和终态的数值也不必恰好等于1、3。
z是MSD的对数平滑最小值,单位为nm²,可以为负,不是严格的几何距离。 不要因为出现很小的负数就截断为0,也不要直接开平方当作RMSD。
4 平滑参数的实际影响#
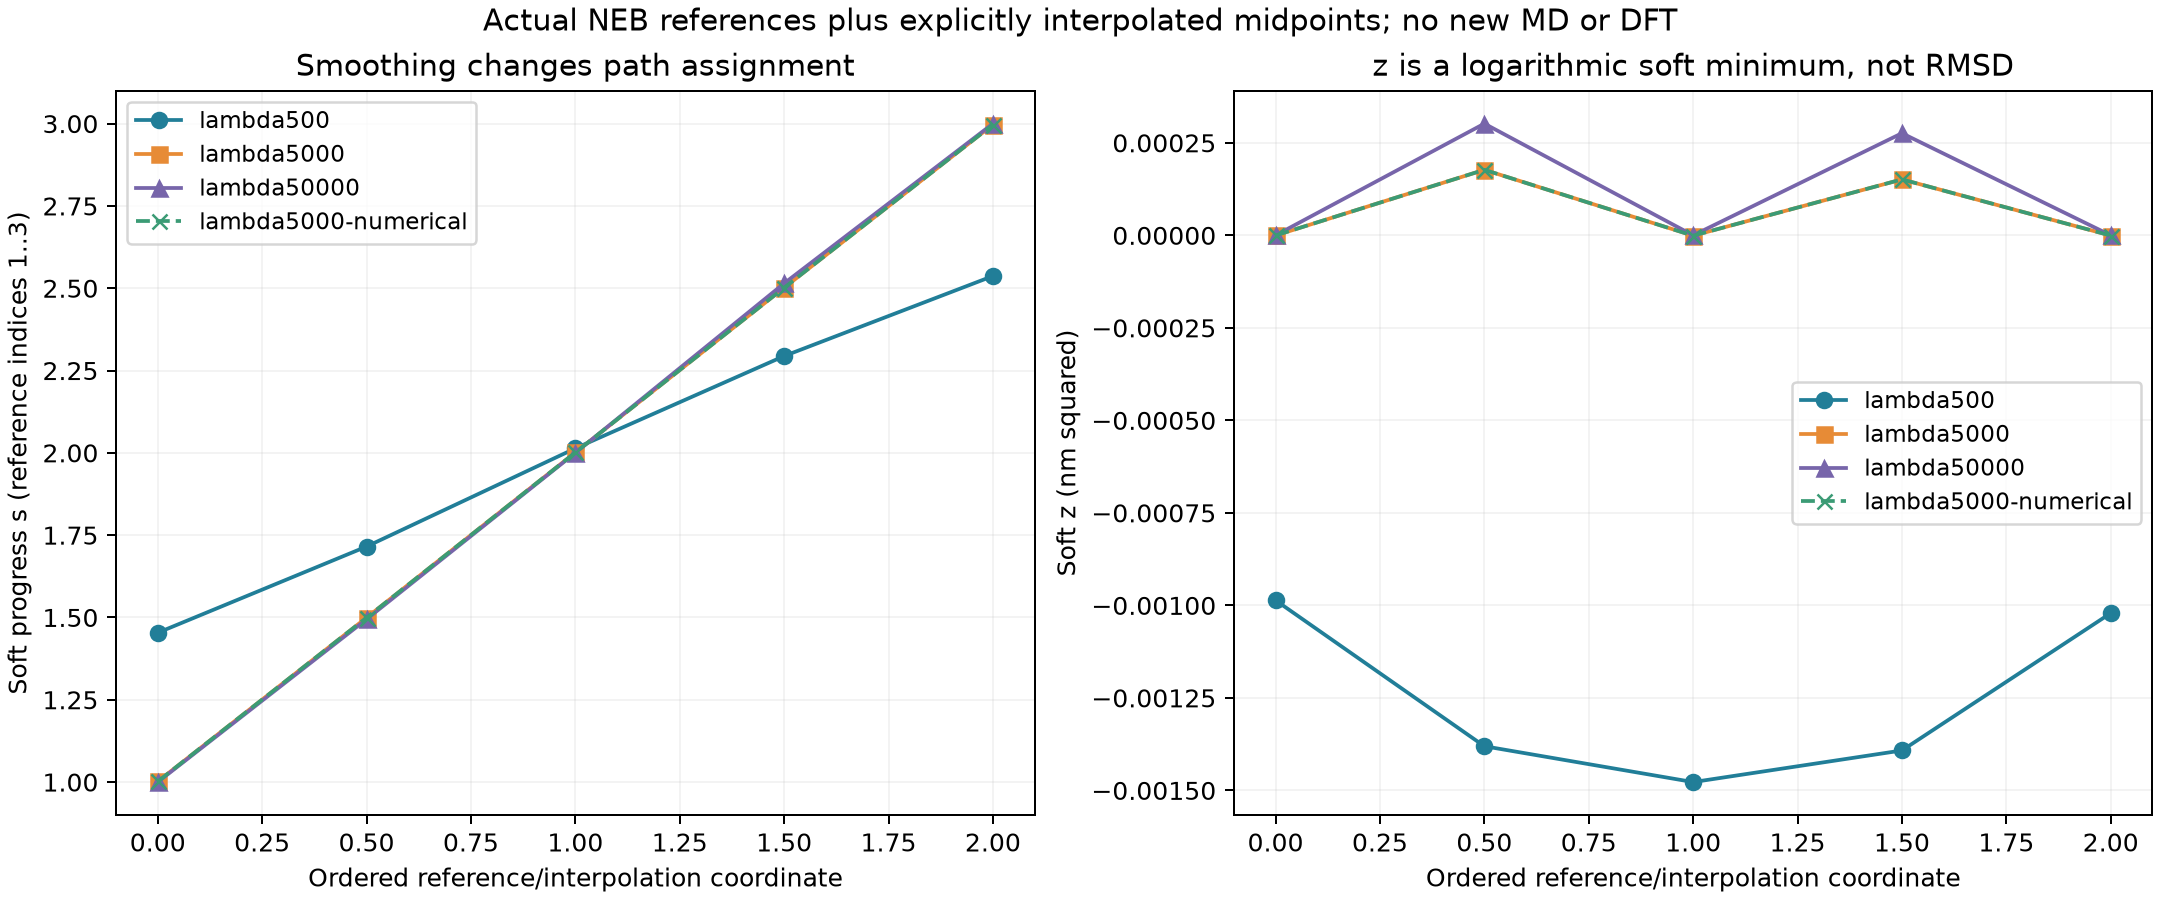
本例运行500、5000、50000 nm⁻²三种参数。较大的值让权重集中在更近的参考结构;参考图像附近较明确,但相邻参考的切换也更尖锐。参数应结合相邻参考的MSD、路径分辨率和采样稳定性选择,不能给所有反应路径都照搬同一个值。
LAMBDA=5000 nm⁻²时:
| 帧 | 位置说明 | s | z(nm²) |
|---|---|---|---|
| 0 | 参考1 | 1.00182500 | -3.6533435e-07 |
| 1 | 参考1与2的插值中点 | 1.49947165 | 0.00017709261 |
| 2 | 参考2 | 2.00125137 | -9.8043262e-07 |
| 3 | 参考2与3的插值中点 | 2.50148013 | 0.00015117212 |
| 4 | 参考3 | 2.99692364 | -6.1622121e-07 |
| 5 | 第2帧整体旋转平移 | 1.49947165 | 0.00017709261 |
第6帧是第2帧的整体刚体变换,路径标量保持一致;原子力会随旋转相应转动。额外的lambda5000-numerical组只把PATHMSD导数改为原生NUMERICAL_DERIVATIVES,没有改变路径定义。
5 自己提交与查看偏置力#
sbatch run.slurm
squeue -u "$USER"
# 结束后读取新输出
bash read.sh work-new analysis-new
bash plot.sh analysis-new
head -8 analysis-new/PLUMED-Al13-path-forces.csv
模板需要可用CPU队列资源,按规则预留56核,实际单线程、不用GPU,每组约0.6秒。四组输入均在新的work-new下运行,保留参考结果。使用PLUMED2.10.1,Intel oneAPI C++2024.2.1、IntelMPI2021.13编译;准备结构用ASE3.29和NumPy,绘图用Matplotlib,无需编译插件。
输入对路径进度施加RESTRAINT ARG=p.sss AT=2 KAPPA=2,示范将进度偏向中间参考;它不是NEB力,也不是推荐的生产增强采样参数。实际核心命令为:
source environment.sh
# 先复制所需inputs子目录到自己的新工作目录
plumed driver --plumed plumed.dat --ixyz trajectory.xyz   --length-units nm --dump-forces forces.xyz   --dump-forces-fmt %24.16e
COLVAR保存三个MSD、两套路径坐标、偏置能和CV力平方;forces.xyz与CSV保存全部13个原子的笛卡尔偏置力。每个参考结构本身的MSD接近0,不意味着其他参考没有权重,也不意味着偏置力必为0。
6 换成自己的反应路径#
先取得原子数和顺序一致的参考结构,再统一周期映像、检查路径连续性,最后设置对齐/位移原子与LAMBDA。真实周期表面需要依据所研究的自由度设计选区和对齐方式,本例13原子的有限笛卡尔片段指标不替代这一步。
相邻参考之间若有重要中间态,仅靠线性插值不能补出真实机制;应先提供可靠参考路径。本篇也没有从这些几何量计算自由能垒。配套读图脚本针对三参考、六帧和四组设置,换体系时需要调整。
定义与参数见PATHMSD和FUNCPATHMSD官方说明。