
Multiwfn反应位点:Fukui函数、双描述符与势图
从F₂真实电子态波函数生成Fukui函数与双描述符CUBE,区分密度和势、普通差分和简并处理,并用终端导出数据与作图。
阅读本篇目录
本篇接着概念DFT全局指标,用同一F₂的实际WFN讲解主功能22的空间图。下载完整数据和脚本(ZIP)。先在新解压目录运行:
bash read.sh
bash plot.sh
ls reference-results/analysis-degenerate/*.cub
ls reference-results/analysis-cubic/*.cub
图像来自原生CUBE的实际切片,红色为正、蓝色为负,各图色标独立;图中已标注切片坐标,原子标记对应实际F₂几何。
1 分清要看什么#
| 输出 | 含义 | 文件 |
|---|---|---|
| f+ | 体系得电子时的密度响应 | f+.cub |
| f− | 体系失电子时的密度响应 | f-.cub |
| f0 | f+与f−的平均 | f0.cub |
| 双描述符 | f+减f− | DD.cub |
| Fukui势 | 对应电子响应的库仑势分布 | f+P.cub、f-P.cub |
| 双描述符势 | 两种Fukui势之差 | DDP.cub |
通常较大的f+区域提示容易接受电子,f−较大区域提示容易提供电子;双描述符正负用于区分这两类局部倾向。它们提供反应性线索,并不直接给出反应速率、过渡态或势垒;还需要结合反应物、溶剂、空间位阻和实际反应路径。
2 准备同一几何的波函数#
四态单点、输入与提交方法见上一篇。这里重点是:电子态之间不能各自换几何,计算方法、基组和积分设置也要保持一致。
本例采用F₂的HOMO二重、LUMO一重处理,密度定义为:
f+ = rho(N+1) - rho(N)
f- = [rho(N) - rho(N-2)] / 2
f0 = (f+ + f-) / 2
DD = f+ - f-
这不是把两份N−1密度简单平均,也不是把N−2差分直接当成一次失电子。额外N−1态用于第一垂直电离能;在当前简并密度图里,f−用的是N−2态。普通非简并体系通常用rho(N)-rho(N-1),要与自己的简并设置对应。
3 在终端生成四个密度CUBE#
将N.wfn、N+1.wfn、N-2.wfn及可选第一电离能所需N-1.wfn置于工作目录,执行:
source ../environment.sh
Multiwfn_noGUI N.wfn -nt 1
输入:
22
-3
1
2
3          # 计算Fukui函数格点
-10
6          # 结构包围盒向各方向延伸6 Bohr
4
40,40,40   # 本例图形示范网格
5          # 导出f+.cub
6          # 导出f-.cub
7          # 导出f0.cub
8          # 导出DD.cub
0
0
q
ls -lh f+.cub f-.cub f0.cub DD.cub
head -n 8 DD.cub
本例每个文件64000点,密度单位为e/Bohr³,坐标网格使用Bohr。包内提供程序原生CUBE和独立读取脚本,不需要从截图反推数值。
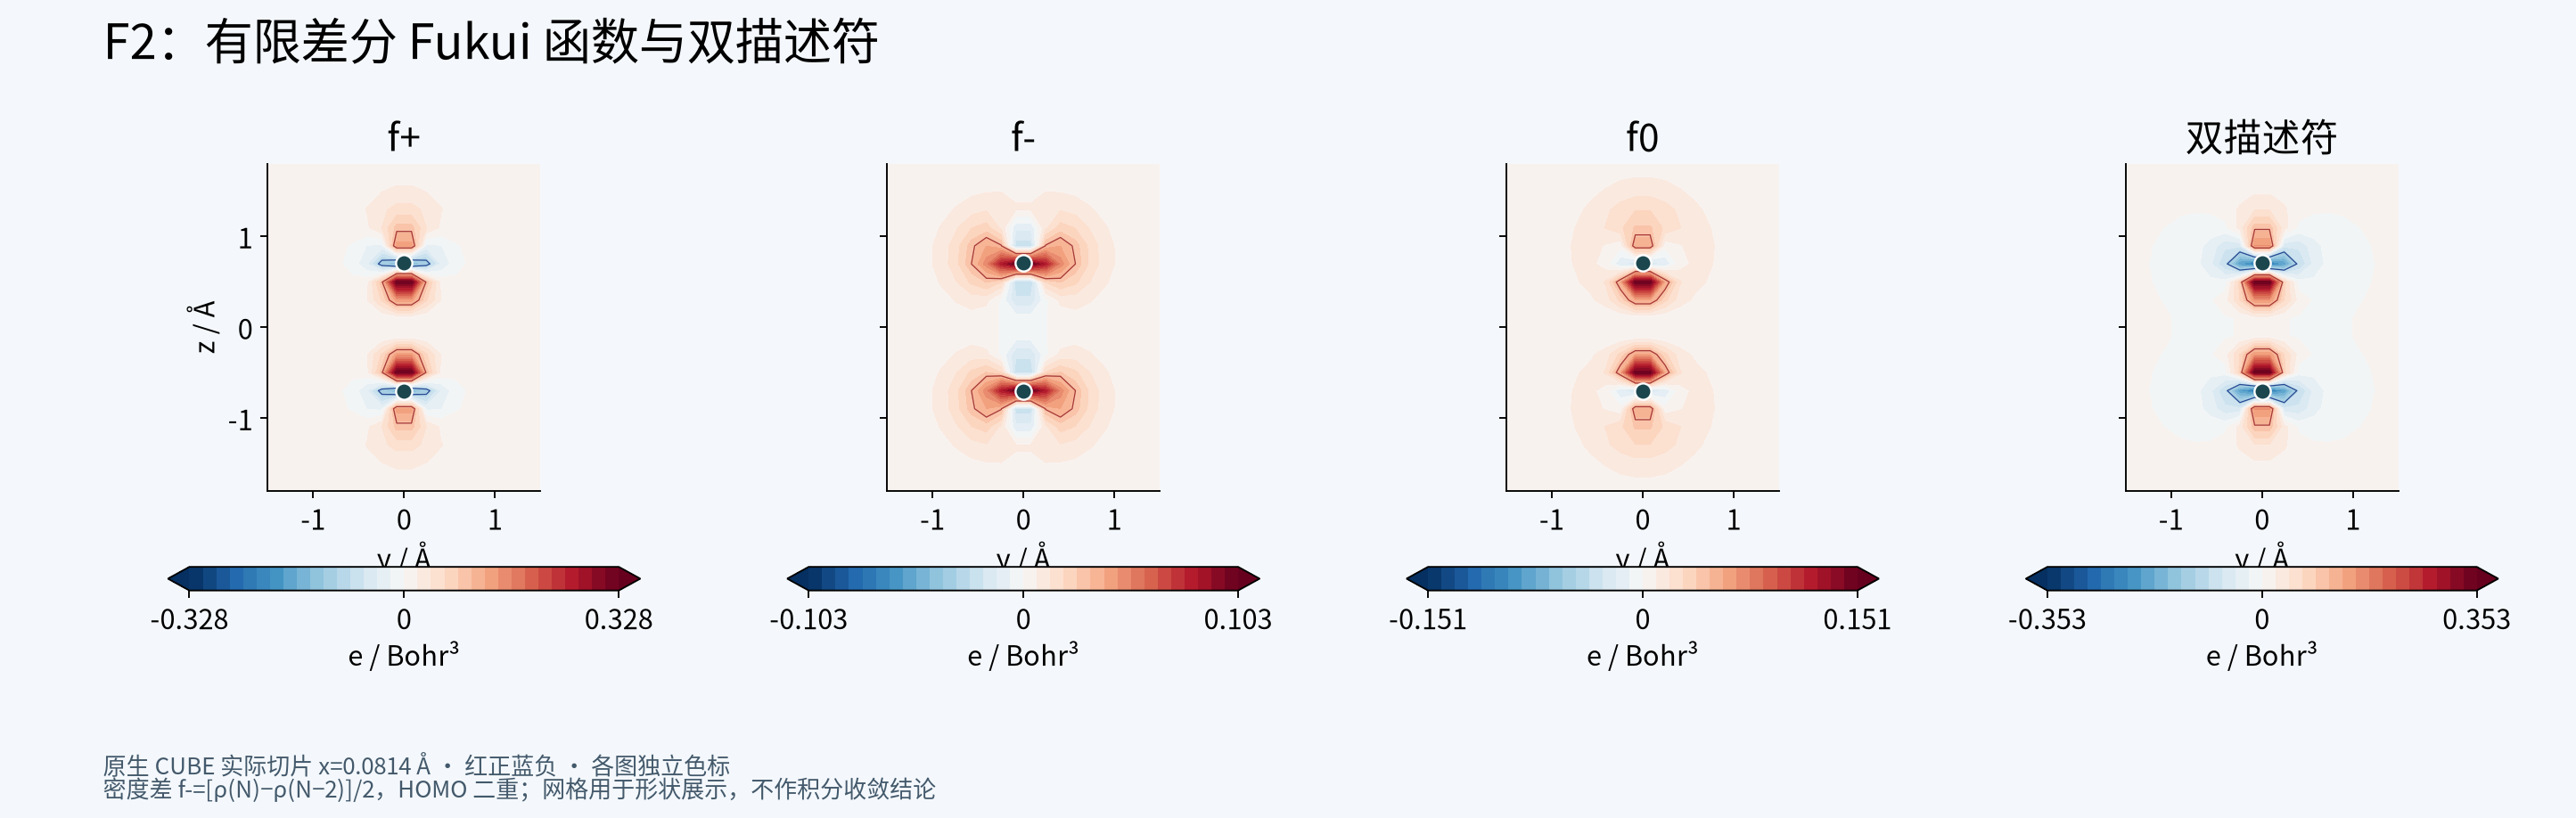
这组40³网格用来快速展示形状,不能当成网格积分已收敛。本例直接对盒内离散格点求和得到f+约0.9761、f−约1.0092;它们会受盒子范围和离散精度影响,不能据此把数据强行归一化或把双描述符的盒内积分强制清零。需要定量积分时,应加密网格并检查范围。
4 读取原子简缩值与局部软度#
同一主功能中选2得到CDFT.txt,其中Hirshfeld原子积分的f+和f−与“某个格点的数值”不是同一单位含义。F₂两原子的对称性使它们的原子值几乎相同,但三维图仍有空间结构。
局部软度是相应Fukui函数乘全局软度。本例全局软度为1.789575 Hartree⁻¹;若要用主功能22的格点菜单导出局部软度,可先在自己的分析目录计算好格点,然后选-1输入该系数,再选相应导出项。文件名可能仍是f-.cub,所以应先另存原始文件,并把缩放后文件改成如sminus.cub,避免混淆。这里提供的四个参考密度CUBE均没有额外乘系数。
5 Fukui势与双描述符势#
势不是密度,不能和上一图的颜色大小逐点比较。本例为演示普通势流程,使用普通N±1差分,没有启用-3简并处理。对应文件在reference-results/analysis-cubic,不要把它当成上一节N−2简并密度的同条件势图。
启动后输入:
22
-1         # 同时保留前篇高阶全局指标输出
2
9          # Fukui势和双描述符势
-10
6
4
24,24,24
5          # f+P.cub
6          # f-P.cub
7          # f0P.cub
8          # DDP.cub
0
0
q
这里每个势文件13824点,使用原子单位。相同几何的核势部分会相消,势分布能更广地反映电子响应对周围空间的影响;它不等同于电子密度分布,也不等于整个分子的静电势。
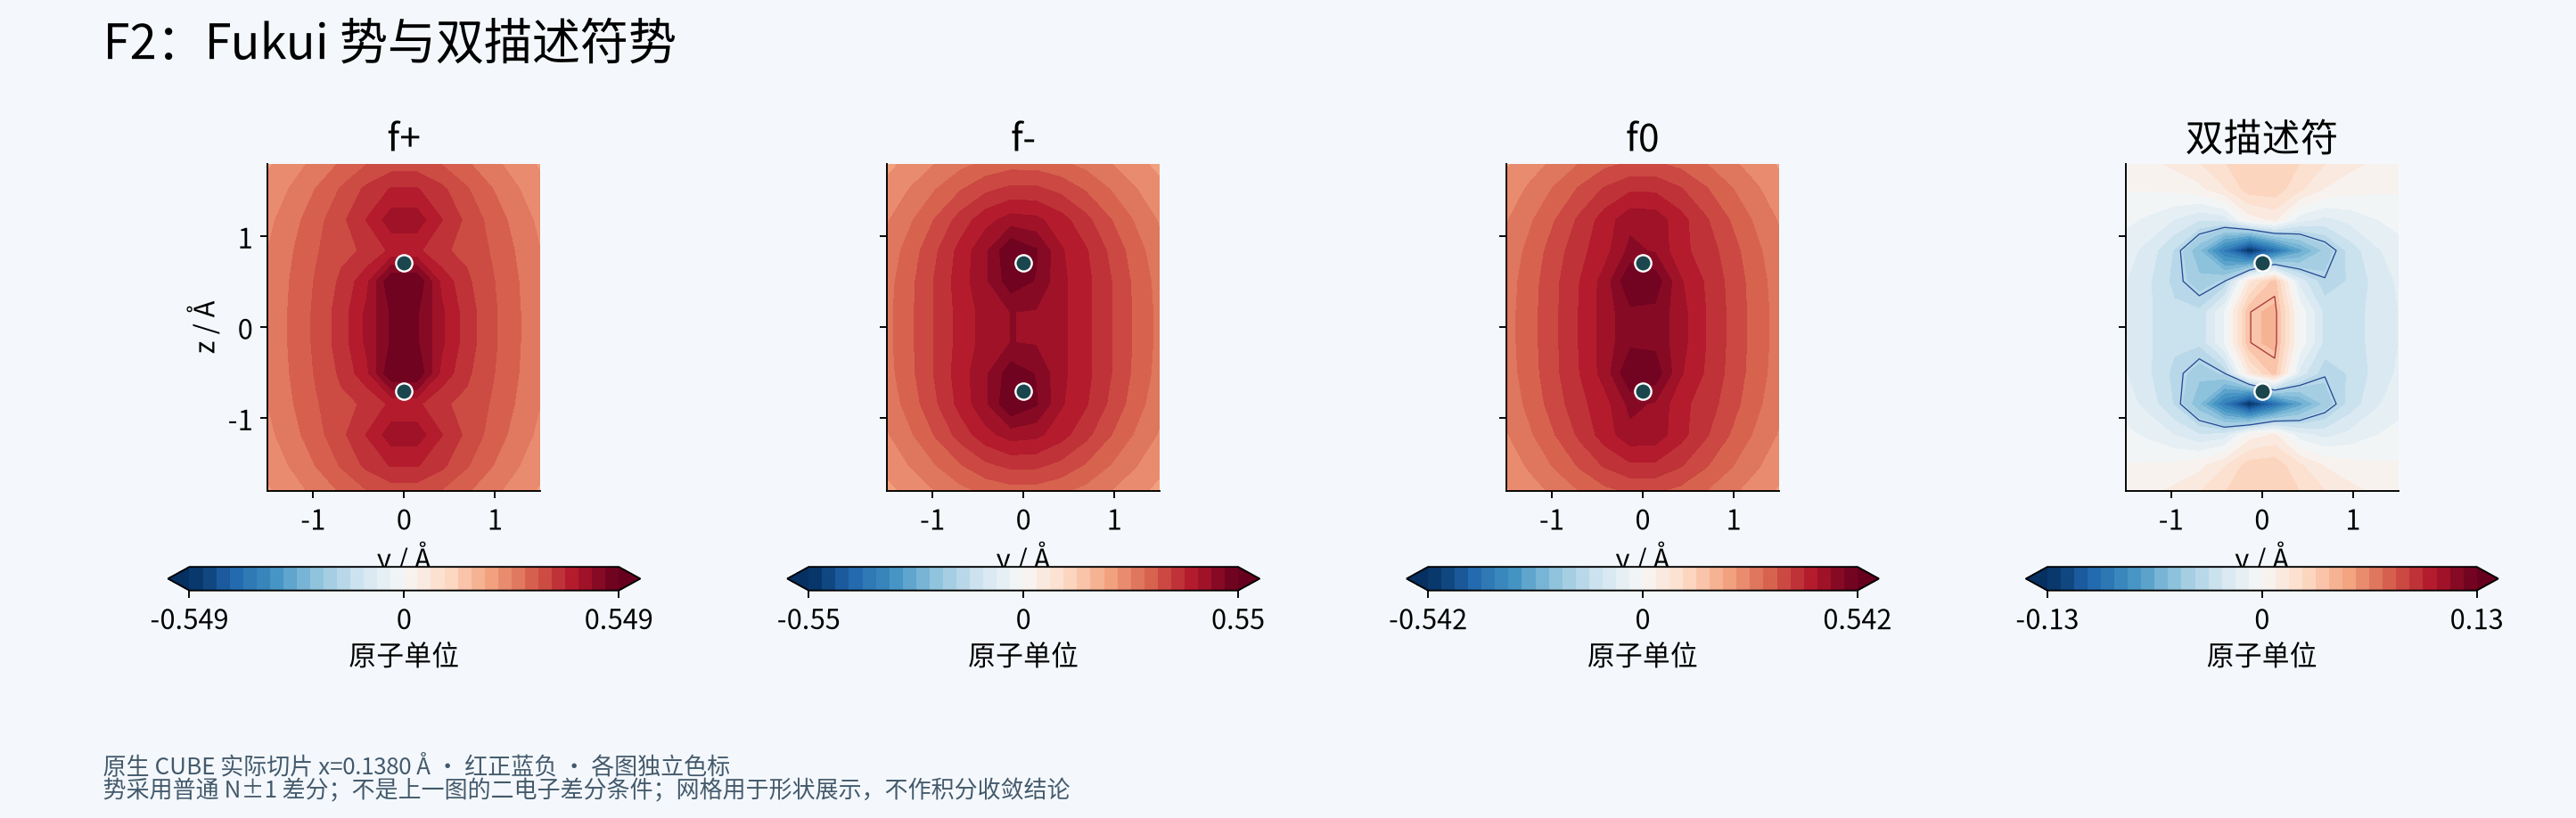
普通N±1差分在前线轨道简并体系中可能保留所选带电电子态的空间偏好。本图因此只用来说明操作和输出,不据它对F₂指定唯一反应方向。需要处理简并时,应先明确电子态取法,或结合轨道加权方法,而不是只旋转或对称化图片。
6 用脚本串起流程#
准备并完成四态单点之后,在示例根目录可分别运行:
source environment.sh
python analyze.py finite
python analyze.py potential
它们创建独立的analysis-new-finite和analysis-new-potential目录,各自保存原生日志、CDFT.txt和四个CUBE;不会再调用Gaussian。若已经用run.slurm完成这两步,不要在同一目录重复运行。
bash plot.sh用于重画包内参考结果。若需要画自己重新计算的结果,先核对电子态、简并设置与网格,再相应调整plot.py的结果目录;不要拿示例F₂的固定读取条件直接解释其他分子。支持CUBE的VMD等工具也可以直接加载输出,按合适等值面数值查看三维结构。
发表研究按程序提示引用Multiwfn2012、Multiwfn2024、概念DFT实现章节。Fukui势使用LIBRETA算法,还应引用其方法论文:Phys. Chem. Chem. Phys. 23, 20323 (2021)。