
Multiwfn超离域性:从完整轨道计算原子指标
通过22→8计算D_N、D_E及去掉能量平移的两组指标,使用真实F2结果说明单位、符号和积分精度。
阅读本篇目录
超离域性把原子的轨道组成和轨道能量结合起来,作为局部反应性的一类参考。本篇演示Multiwfn的22 → 8,重点是准备完整轨道、运行命令、读取四列指标及避免混淆符号和单位。
下载实例包:FCHK、已完成CUBE、结果、CSV和绘图脚本。包内只包含自有教学计算数据与脚本,不含Gaussian或Multiwfn程序。
1. 先读取已完成的例子#
将实例包上传到自己的工作目录,解压后进入目录:
unzip multiwfn-OW-superdeloc-wave1141-*.zip
cd multiwfn-OW-superdeloc
bash read.sh
bash plot.sh
analysis/生成读取结果和CSV,figures/生成图片。这两步直接读取已完成数据,不重新进行量子化学计算。需要重新分析同一个FCHK时:
bash prepare.sh
bash run.sh
bash read.sh work-new analysis-new
bash plot.sh analysis-new figures-new
prepare.sh新建work-new,已有同名目录时会停止,避免覆盖。run.sh只执行Multiwfn后处理,1线程,分别运行轨道加权和超离域性会话;不会自动调用Gaussian。自己的大分子仍应合理设置线程和资源。
本例使用集群中Multiwfn 2026.10.18 noGUI官方预编译版本,没有依据预编译包推定编译器版本。上游波函数来自实际完成的Gaussian16 C.01、RHF/6-31+G(d)计算,F—F键长固定为1.412 Å,共18电子、38个轨道。它用于理解分析流程,没有计算反应速率或选择性。输入必须包含所需虚轨道,不能用只有占据轨道的WFN替代。
下面所有操作在自己的目录进行,公共程序和个人配置不用修改:
ulimit -s unlimited
export OMP_NUM_THREADS=1 OMP_STACKSIZE=200M
/public/software/multiwfn_nogui/2026.10.18/Multiwfn_noGUI inputs/N.fchk -nt 1
2. 进入超离域性分析#
加载FCHK后输入:
22
8
0
q
也可以把输入保存为super.in:
cat > super.in <<'EOF'
22
8
0
q
EOF
/public/software/multiwfn_nogui/2026.10.18/Multiwfn_noGUI inputs/N.fchk -nt 1 < super.in > super.log
grep -A 18 'alpha parameter' super.log
在Linux命令行中<把菜单输入交给程序,>把屏幕输出保存到日志。图形界面不是完成本分析的必要条件。
3. 四列结果分别是什么#
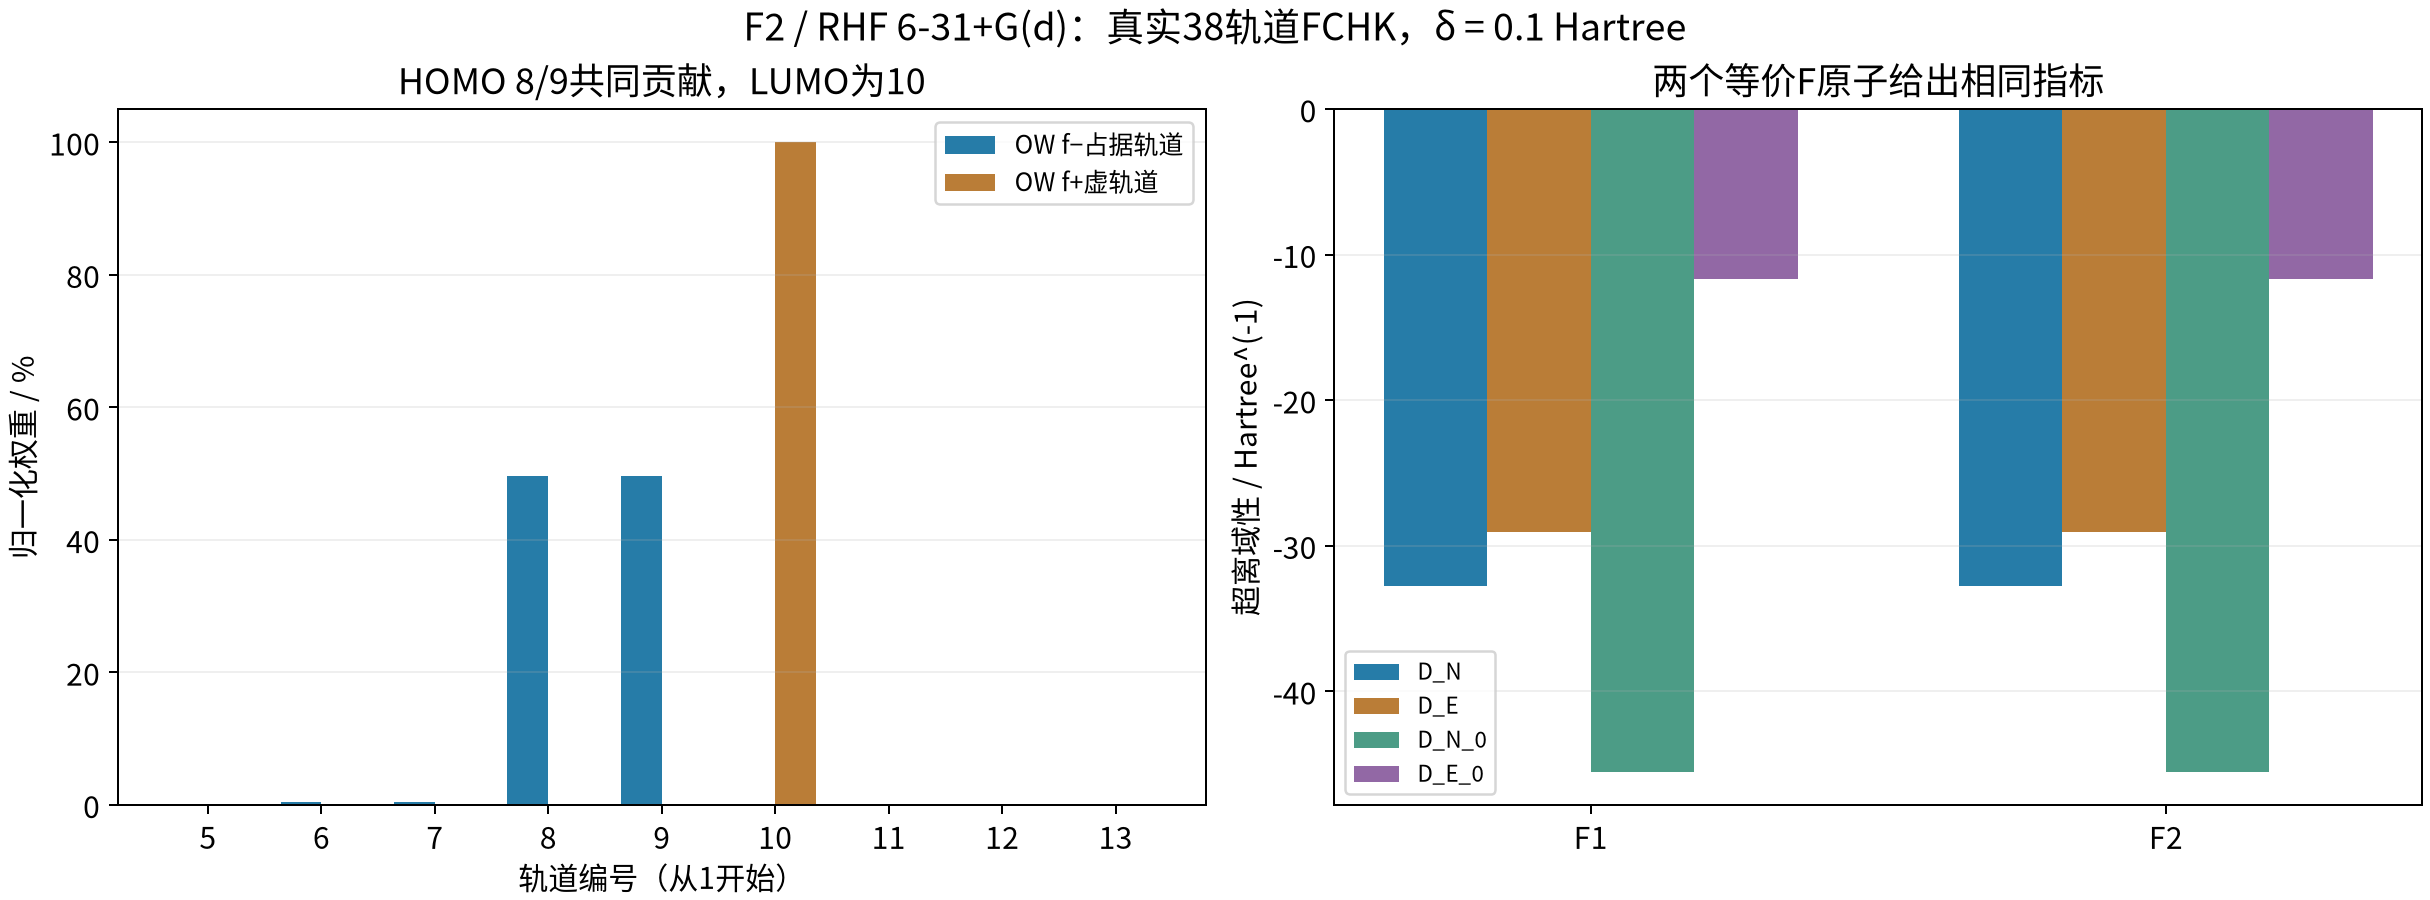
程序使用Hirshfeld方法获得轨道的原子组成。本例输出能量平移参数alpha=−0.298241 Hartree,即HOMO和LUMO能量的均值。
| 原子 | D_N | D_E | D_N_0 | D_E_0 |
|---|---|---|---|---|
| F1 | −32.76388 | −29.03920 | −45.52990 | −11.65286 |
| F2 | −32.76388 | −29.03920 | −45.52990 | −11.65286 |
| 合计 | −65.52776 | −58.07840 | −91.05980 | −23.30573 |
单位均为Hartree^(-1)。两个F原子等价,故结果相同。_0表示没有引入上述能量平移,不能把D_N与D_N_0混在一列排名。
在本闭壳层定义中,D_E由占据轨道贡献构造,D_N由虚轨道贡献构造,均含闭壳层因子2。若P(i,A)为轨道i在原子A上的组成,则:
D_E(A) =  2 Σoccupied P(i,A) / [ε(i) − alpha]
D_N(A) = −2 Σvirtual  P(i,A) / [ε(i) − alpha]
_0列把alpha换成0。结果的负号来自本版本采用的定义,不能把负号解释为电子数错误,也不要未经说明改成绝对值再与其他软件比较。与其他工具比较时还要统一Hartree与eV的倒数单位。相关定义背景见MOPAC官方SUPER说明。
4. 用终端读取、画图和导出#
bash read.sh
bash plot.sh
cat analysis/Multiwfn-F2-superdeloc.csv
CSV保存每个原子四列指标;analysis/VALIDATION.json还提供从轨道能量独立计算的总和。该实例利用Hirshfeld组成对原子求和为1、F2两原子反演等价性核对结果;这不意味着一般非对称分子的每个原子都能直接用总和除以原子数。
5. 积分设置与自己的分子#
默认自适应积分在该功能使用每原子30×302个点。本例额外运行75×434点,两套结果在五位小数输出精度内一致。自己的体系若需要检查积分精度,先复制配置到当前目录:
cp /public/software/multiwfn_nogui/2026.10.18/settings.ini ./settings.ini
在自己的settings.ini中设置:
iautointgrid= 0
radpot= 75
sphpot= 434
然后重新执行22→8,比较相同列、相同原子的结果。不要修改公共安装目录。输入必须含虚轨道且与当前支持的闭壳层单行列式类型匹配;轨道能量靠近分母零点时应特别谨慎,不能把很大的指标自动解释为更好的催化性能。
需要空间分布时继续阅读轨道加权Fukui教程,需要加减电子差分时使用概念DFT全局指标与Fukui教程。