
PLUMED屏蔽静电能:DHENERGY的电荷、分组与偏置力
用四个带电粒子的真实driver输出,操作Debye–Hückel屏蔽能、离子强度、介电常数、分组求和与原子偏置力。
阅读本篇目录
下载输入、真实driver输出、两张图、CSV和读取绘图脚本。DHENERGY把粒子电荷和距离组合为Debye–Hückel屏蔽静电能,可以先对轨迹测量,再按需要把它加入偏置。
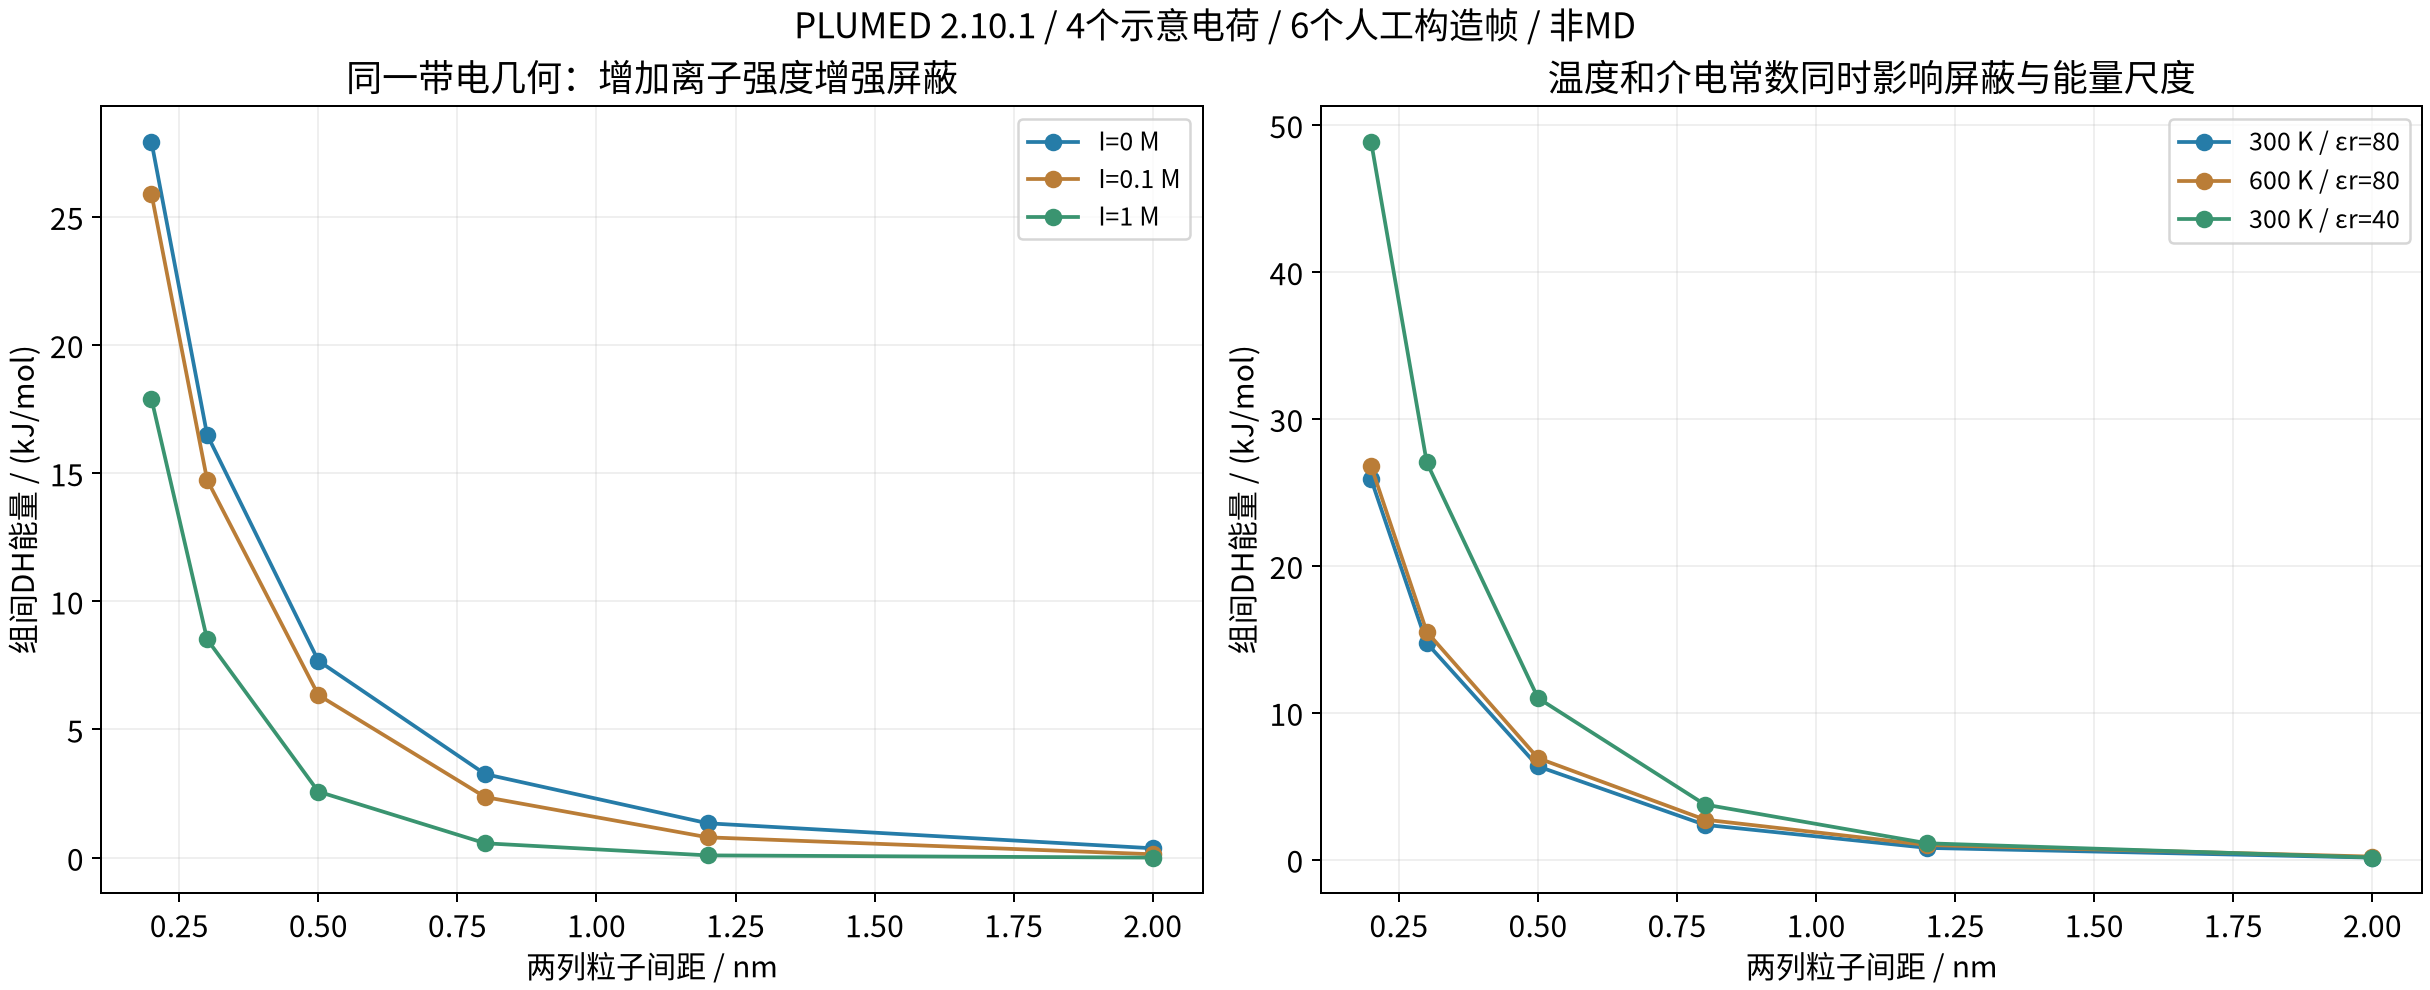
本例在鸢算科技集群实际运行9组PLUMED 2.10.1后处理,每组6个构造几何帧。四个粒子电荷为+1、−1、+2、−2 e,属于教学假设,不是特定分子的力场参数,也不是MD轨迹。
1. 先读取已完成结果#
unzip plumed-DHENERGY-wave1157-*.zip
cd plumed-DHENERGY
bash read.sh
bash plot.sh
cat analysis/PLUMED-DHENERGY-energies.csv
读取已有原始数据并画图,不重跑MD。原生输入、能量和偏置力保存在reference-results/。
2. 坐标和电荷怎么写#
inputs/cross-0p1M/trajectory.xyz有6帧,下面为r=0.5 nm的一帧:
4
10 10 10
H 0 0 0
H 0 1 0
H 0.5 0 0
H 0.5 1 0
本例driver以nm读取坐标,第二行给出10 nm盒长,明确使用NOPBC。元素符号用于XYZ格式;粒子的质量和电荷另行提供,不从符号推定这些示意电荷。
mass-charge.dat:
#! FIELDS index mass charge
0 1 1
1 1 -1
2 1 2
3 1 -2
这个文件的index从0开始,四行依次对应第1至第4个粒子;后面GROUPA等原子列表仍从1开始。质量单位amu、电荷单位e。真实应用应从自己的拓扑或参数化结果取得电荷,不照抄本例。
3. 完整PLUMED输入#
inputs/cross-0p1M/plumed.dat:
UNITS LENGTH=nm ENERGY=kj/mol TIME=ps
mc: READMASSCHARGE FILE=mass-charge.dat
dh: DHENERGY GROUPA=1,2 GROUPB=3,4 EPSILON=80 I=0.1 TEMP=300 NOPBC
r: DISTANCE ATOMS=1,3 NOPBC
b: RESTRAINT ARG=dh AT=0 KAPPA=0 SLOPE=1
PRINT ARG=r,dh,b.bias FILE=COLVAR FMT=%24.16e STRIDE=1
I=0.1是离子强度0.1 mol/L,EPSILON=80是相对介电常数,TEMP=300是屏蔽公式所用温度,不会对这组后处理坐标进行温控。dh是能量CV,r记录两列间距。
GROUPA=1,2 GROUPB=3,4求四对组间相互作用:1–3、1–4、2–3、2–4,不包括组内1–2、3–4。
4. 用终端运行自己的后处理#
bash prepare.sh
bash run.sh
bash read.sh work-new analysis-new
bash plot.sh analysis-new figures-new
准备脚本创建work-new/,不覆盖已有目录;运行脚本以普通用户依次执行9组短driver后处理。核心命令如下,可在一组自己的输入目录内运行:
source /etc/profile
source /path/to/plumed-DHENERGY/environment.sh
"$PLUMED_EXE" driver --plumed plumed.dat \
  --ixyz trajectory.xyz --length-units nm \
  --dump-forces forces.xyz --dump-forces-fmt '%24.16e' > native.log 2>&1
将/path/to/plumed-DHENERGY/替换成自己的解压目录。环境通过cp2k/2026.2-8173m加载PLUMED 2.10.1,使用oneAPI 2024.2、Intel MPI 2021.13;本例1进程1线程。这是短几何后处理;生产MD仍应通过Slurm运行。
5. 只输出能量,还是把能量变成偏置#
只写dh: DHENERGY ...和PRINT,不会自动把该项加入宿主MD的势能。实际加入本例能量使用:
b: RESTRAINT ARG=dh AT=0 KAPPA=0 SLOPE=1
这是对能量CV的线性偏置,偏置能等于dh,原子得到相应负梯度力。对照输入measure-only用SLOPE=0:dh仍为相同数值,但b.bias和原子偏置力均为0。
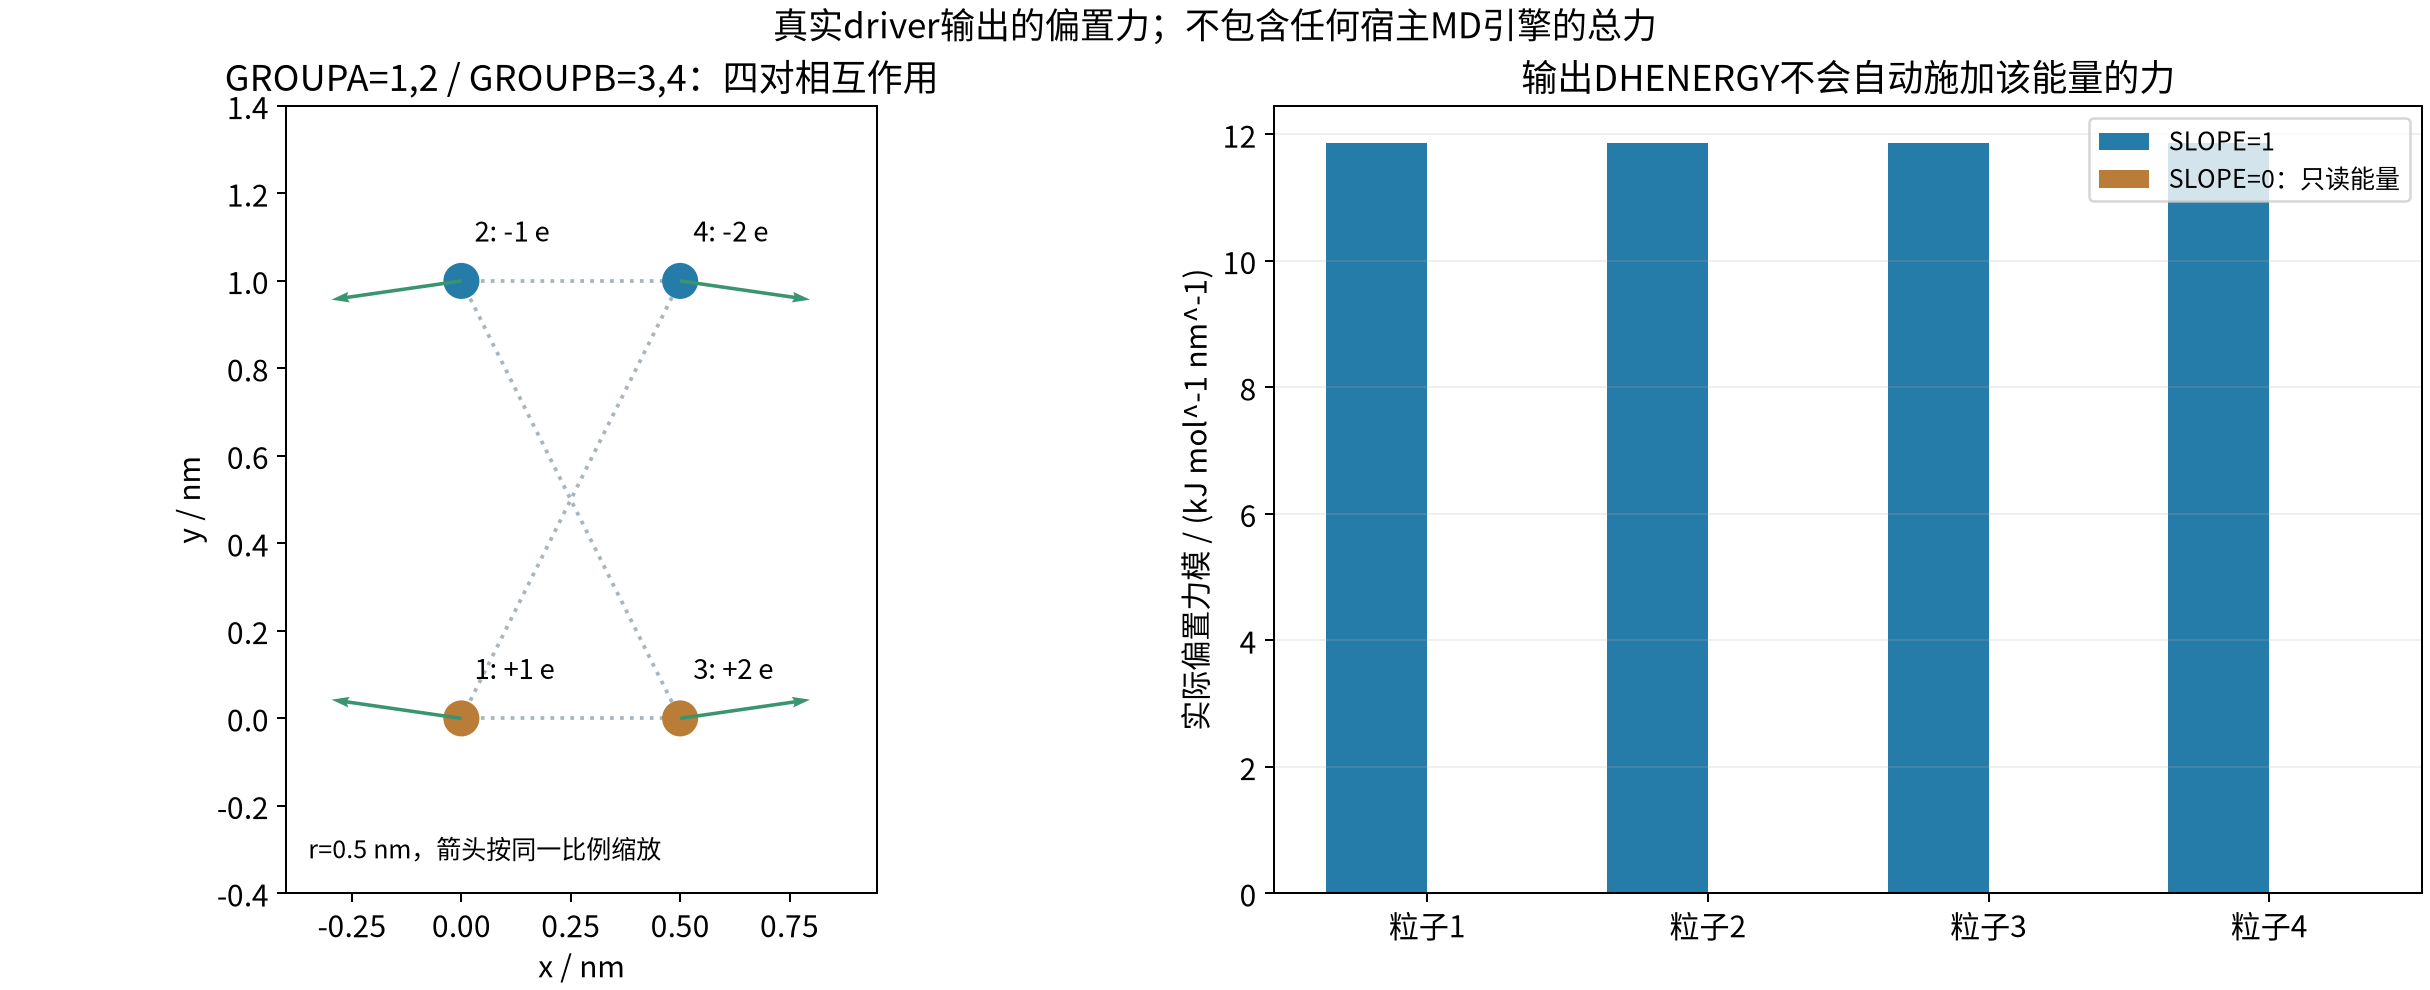
forces.xyz保存的是PLUMED添加的偏置力,不是宿主MD引擎的总力。真实联用之前,应判断原力场是否已经包含静电相互作用,避免无意重复加入。
6. 不同分组方式怎么改#
# 单组内所有不同原子对,4个粒子共6对
DHENERGY GROUPA=1-4 EPSILON=80 I=0.1 TEMP=300 NOPBC

# 只对应配对:1–3、2–4,共2对
DHENERGY GROUPA=1,2 GROUPB=3,4 PAIR EPSILON=80 I=0.1 TEMP=300 NOPBC

# 组有交集:忽略2–2自身项,实际为1–2、1–3、2–3
DHENERGY GROUPA=1,2 GROUPB=2,3 EPSILON=80 I=0.1 TEMP=300 NOPBC
上面是三份不同输入中的替换行。配套数据已实际运行这三种情况;修改分组会改变求和的物理含义,不能直接把输出当成同一个相互作用能。
7. 如何理解数值与单位#
本例使用的版本按以下形式计算,r以nm、能量以kJ/mol、电荷以e:
E = (138.935458111 / EPSILON) × Σ[qi qj exp(−κrij) / rij]
κ(nm⁻¹) = 502.903741125 × sqrt[I / (EPSILON × TEMP)]
I=0时退化为未屏蔽形式;日志中可出现无穷大的屏蔽长度,但本例非零距离的能量与力仍有限。增加I一般增强屏蔽,EPSILON既影响库仑尺度也影响κ,不能只把它理解为简单缩放系数。公式与分组定义见DHENERGY官方说明及本例版本实现。
head reference-results/cross-0p1M/COLVAR
head reference-results/cross-0p1M/forces.xyz
cat analysis/PLUMED-DHENERGY-atomic-forces.csv
读取脚本用独立的成对能量和解析力核对原生输出,再以能量差分核对力的方向和单位。图中的6个距离点均为实际输入,连线只帮助读图,不代表额外采样或平衡分布。