
PLUMED DIMER珠子相互作用:配对、参数与偏置力
明确两组珠子配对,实际比较q、TEMP、DSIGMA和线性偏置,读取能量与原子力,并说明2.10.1的布局限制。
阅读本篇目录
下载完整输入、真实后处理、两张图和CSV。这里的DIMER是两珠子表示中的相互作用能指标,不是寻找过渡态的dimer算法。本篇从两个珠子对开始,说明如何选择配对、读取势能以及把它加入偏置。
本例是在鸢算科技集群实际完成的PLUMED 2.10.1几何后处理,使用7帧自建珠子坐标。它没有运行MD、温控、副本交换或证明采样加速。
1. 先读结果,再按需重新计算#
unzip plumed-DIMER-wave1145-*.zip
cd plumed-DIMER
bash read.sh
bash plot.sh
两张图在figures/,两份CSV在analysis/。重跑对应的可用条件:
bash prepare.sh
bash run.sh
bash read.sh work-new analysis-new
bash plot.sh analysis-new figures-new
脚本使用cp2k/2026.2-8173m环境提供的PLUMED 2.10.1,oneAPI2024.2、Intel MPI2021.13编译入口,单进程单线程执行driver;不需要重新编译,也不修改公共安装。work-new存在时准备脚本停止,不覆盖旧数据。
包内保留8组输入,其中7组为可用的参数/布局实例;ALLATOMS NOVSITES为版本行为对照,默认不再次运行。后文给出推荐的显式配对写法。
2. 先确定珠子的编号关系#
第一对珠子是1与3,第二对是2与4,分为两列列表:
ATOMS1=1,2
ATOMS2=3,4
ATOMS1与ATOMS2同一位置的编号配成一对,不是1–2和3–4。若珠子来自其他程序生成的轨迹,应先核对排列,再定义DIMER。
在本例中,第一对距离依次为0、0.02、0.05、0.1、0.2、0.4、0.7 nm,第二对为相应距离的0.8倍,周期盒为10 nm。坐标是教学用运动学输入,不是某种分子的平衡结构。
3. 完整输入:输出指标并加入线性偏置#
inputs/q-half/plumed.dat:
dim: DIMER TEMP=300 Q=0.5 DSIGMA=0.1 ATOMS1=1,2 ATOMS2=3,4
r: RESTRAINT ARG=dim AT=0 KAPPA=0 SLOPE=1
PRINT ARG=dim,r.bias,r.force2 FILE=COLVAR STRIDE=1 FMT=%24.16e
加载环境后运行:
source environment.sh
cd work-new/q-half
plumed driver --plumed plumed.dat --ixyz trajectory.xyz   --length-units nm --dump-forces forces.xyz
cat COLVAR
cd ../..
dim是相互作用能CV。RESTRAINT的KAPPA=0 SLOPE=1 AT=0把该CV本身作为偏置能加入;若只定义并打印DIMER,它不会自动变成动力学中的相互作用。
TEMP单位K,是构造该势能的参数;本例并没有测量轨迹温度。DSIGMA单位nm,要求大于0;Q本例取0.5、0.75、1。默认能量单位kJ/mol,力为kJ mol^-1 nm^-1。
4. 参数分别改变什么#
该实例对两对珠子的势能求和:
U = kB*T * Σpairs { [1 + r²/(2*q*DSIGMA²)]^q − 1 }
当q=1时得到谐形式;q较小时,远离中心后的增长较缓。相同坐标下,TEMP从300变为600 K会把本势能和力同时放大两倍,这不是“对同一MD轨迹加热”的结果。增加DSIGMA会减弱对相同珠子间距的束缚。
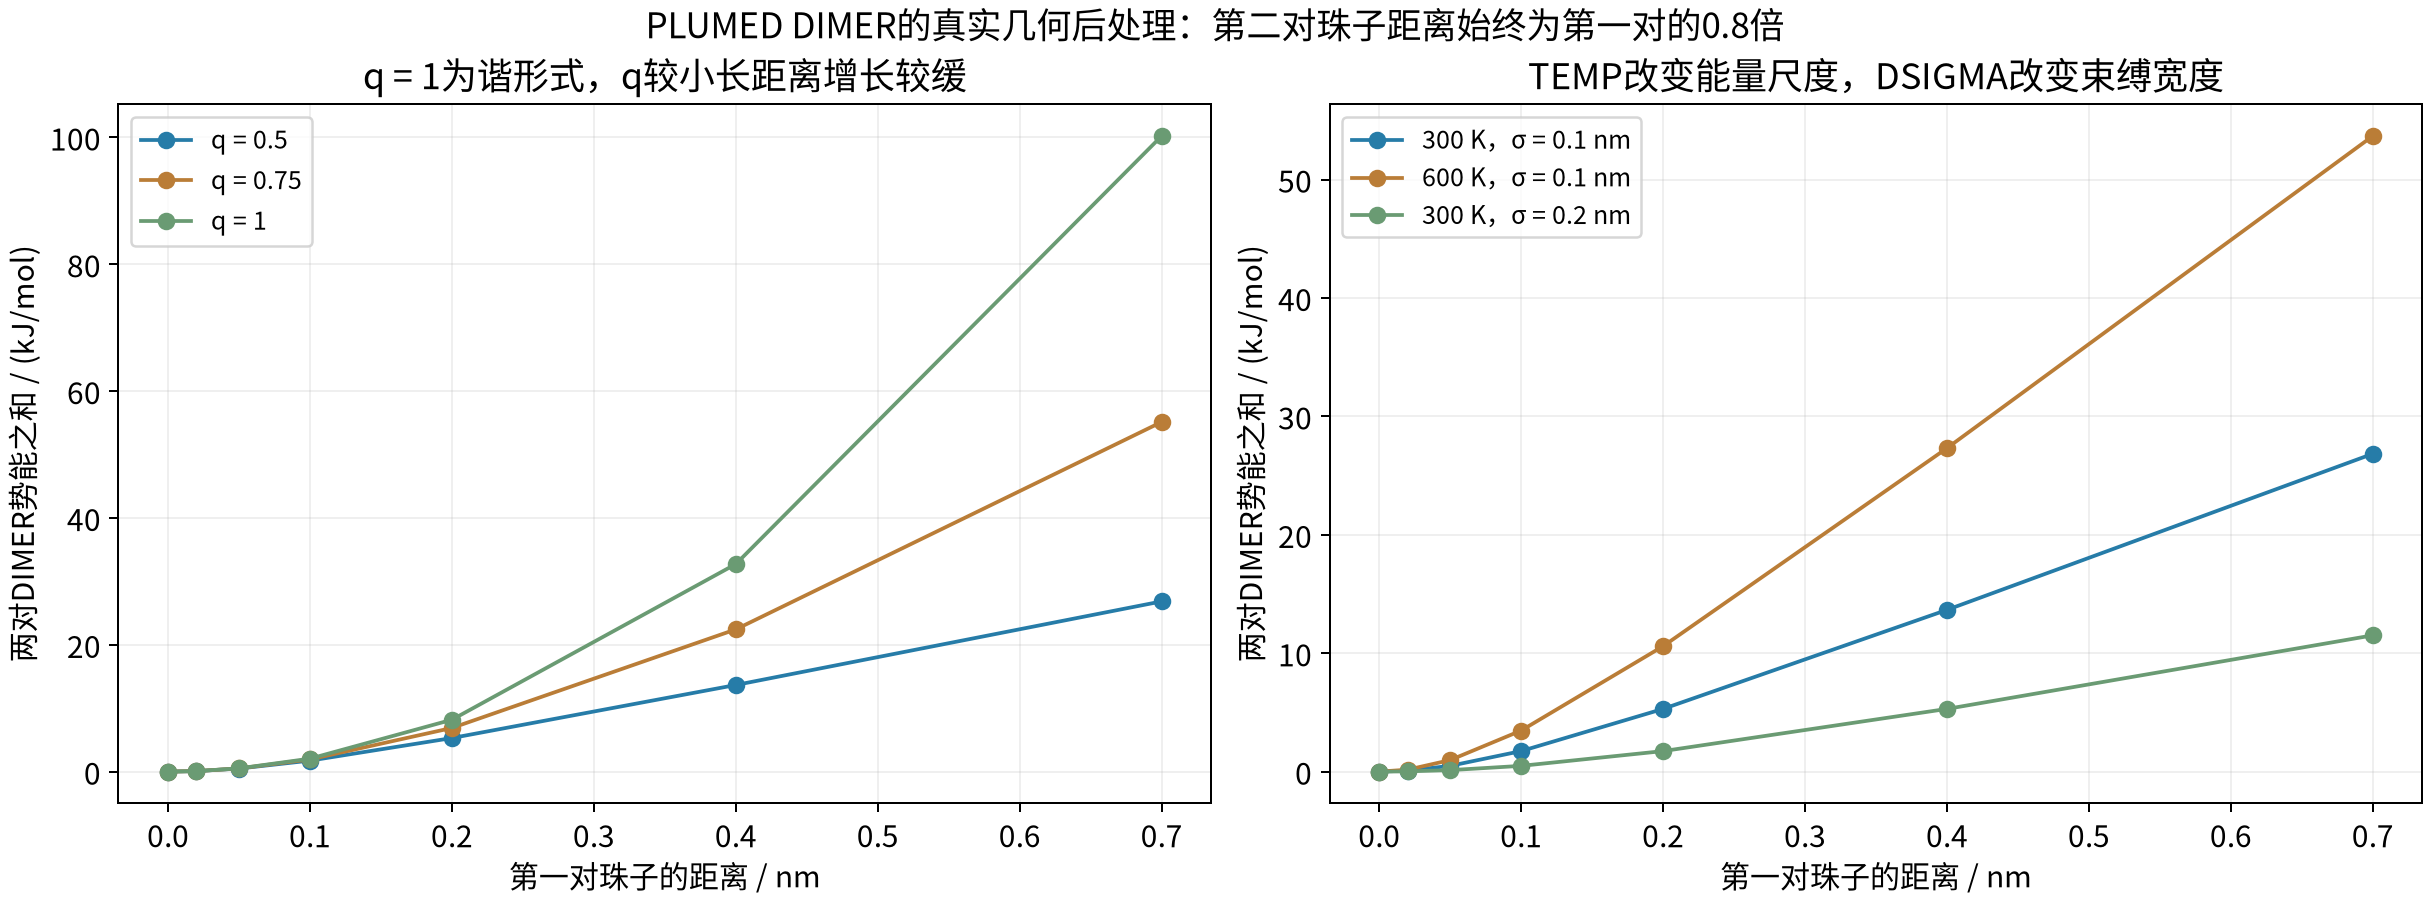
例如第一对r=0.1 nm、第二对0.08 nm时,q=0.5、300 K、DSIGMA=0.1 nm的实际总能约1.73316 kJ/mol。曲线是原生程序输出,CSV同时保存独立公式计算值。
5. 只测量与真正加偏置有什么区别#
把输入中的SLOPE=1改为0,其他不变:
r: RESTRAINT ARG=dim AT=0 KAPPA=0 SLOPE=0
dim依然输出相同数值,但r.bias=0、原子偏置力为0。保留SLOPE=1时,r.bias等于DIMER相互作用能,力沿每个珠子对回传。
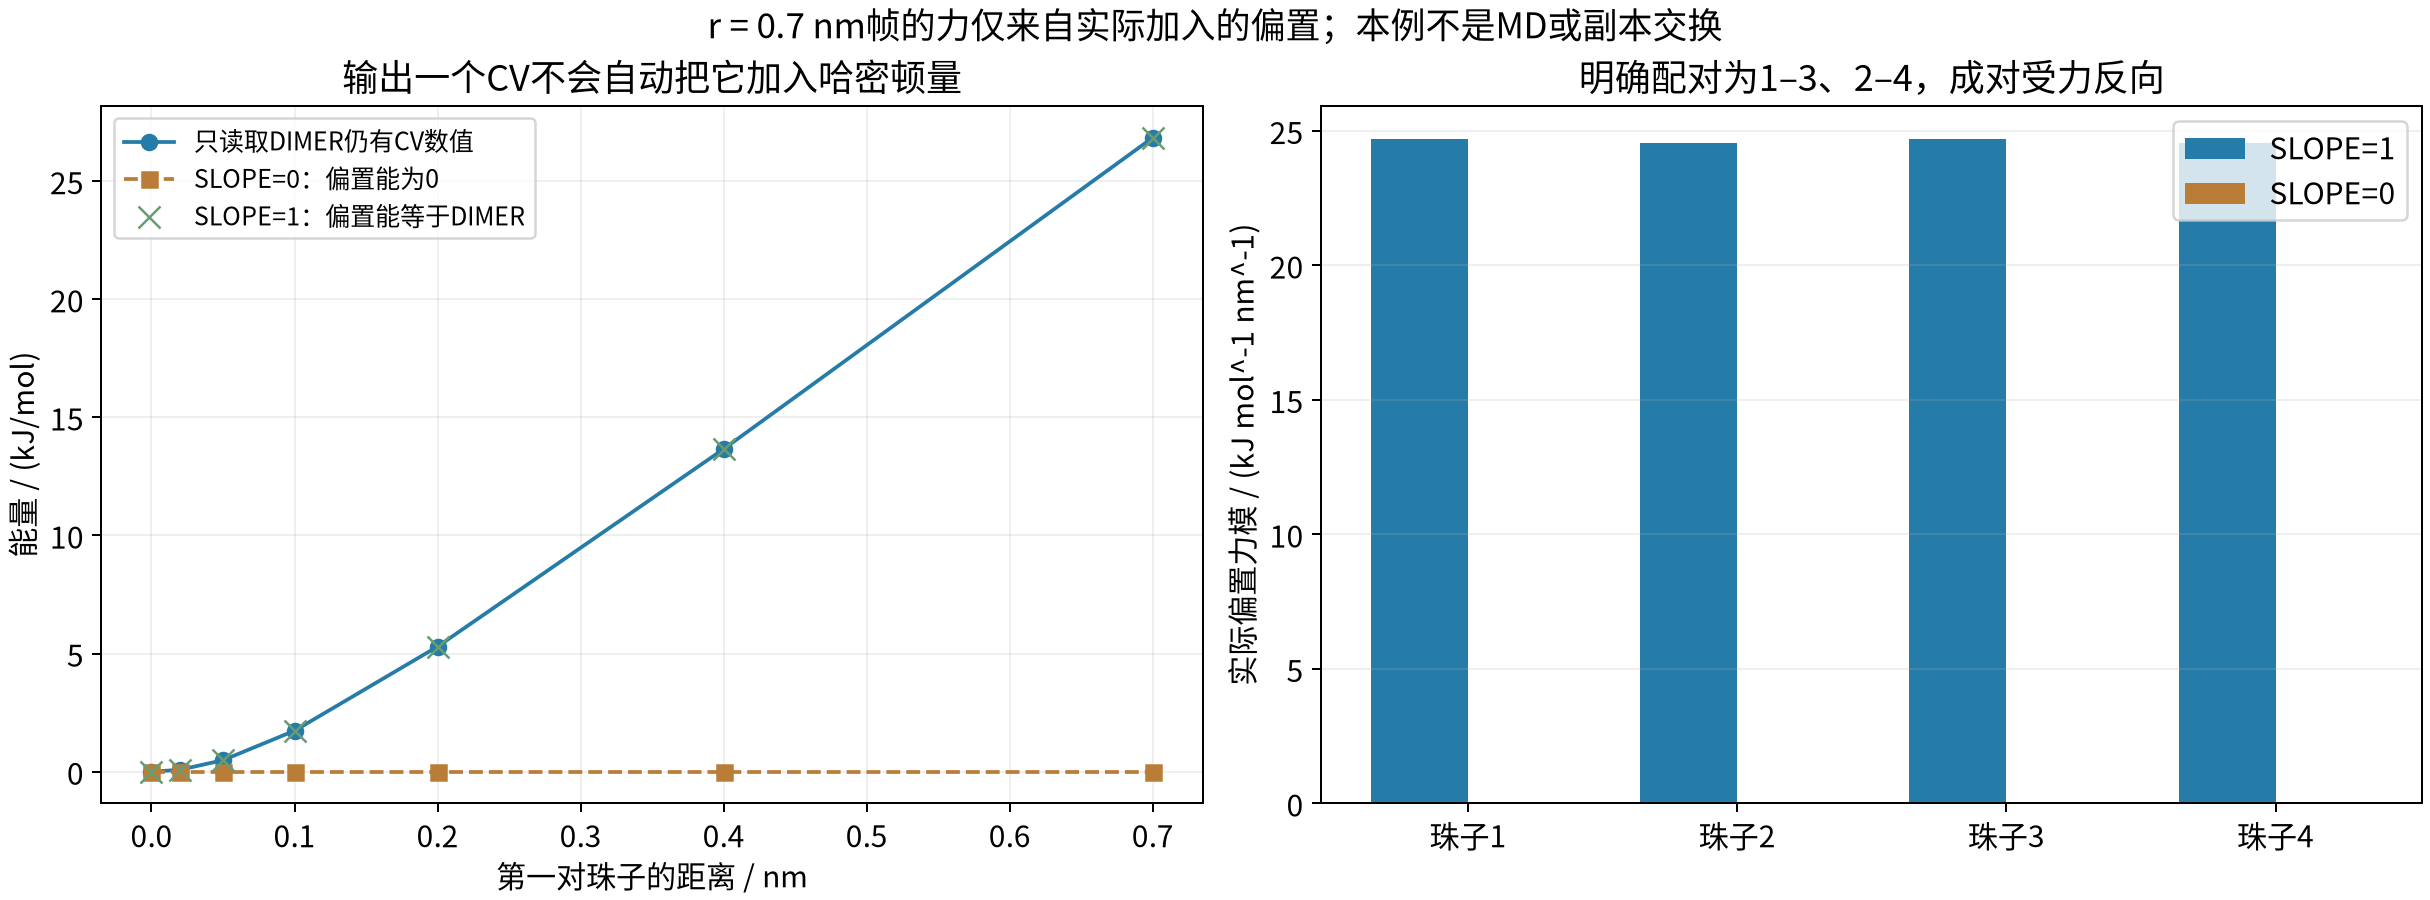
r.force2是CV空间广义偏置力的平方:本例SLOPE=1时为1、SLOPE=0时为0。它不是所有真实原子受力的平方和。要看原子力,读取forces.xyz或PLUMED-DIMER-forces.csv。
6. ALLATOMS排列与本版本的使用建议#
默认ALLATOMS假定排列为N个第一珠子、N个第二珠子,以及N个质心位置。本例六坐标输入按1,2 / 3,4 / 5,6排列,5–6是两个中心位置;这一布局与显式1–3、2–4配对的能量一致,中心位置不另计一份DIMER势能。
**在本集群PLUMED 2.10.1中,四珠子输入的ALLATOMS NOVSITES与预期两对配对不一致。**本例它只请求了点1–2,形成了错误的一对,原本两对珠子间距均为0的参考帧也因此出现约16.9492 kJ/mol的能量。当前应使用:
dim: DIMER TEMP=300 Q=0.5 DSIGMA=0.1 ATOMS1=1,2 ATOMS2=3,4
不要把这个简写布局用于自己的模拟后再按两对解释。更换软件版本后也应先检查实际原子配对和小构型的能量,而不是仅看命令有没有报错。包中保留该版本对照数据,推荐运行脚本只执行可用的7组条件。
7. 换成自己的体系#
先确认每一对珠子的来源、编号和坐标单位,再选Q、DSIGMA、TEMP及偏置接入方式;真实增强采样还需物理势能、积分器、温控和必要的副本交换设置,本后处理例子不替代这些步骤。DIMER内部使用周期最小像距离,本例的大盒避免边界歧义,没有测试穿越周期边界。
输入定义见官方DIMER说明,势能与布局实现可对照PLUMED 2.10.1源码。