
ABACUS的DFPT电响应:SiC介电常数与Born电荷
用两原子SiC实算介绍DFPT电子介电响应和Born有效电荷,给出固定开发版个人编译、完整输入、作业脚本与原始张量提取方法。
阅读本篇目录
本例用两原子 SiC 原胞计算电子介电响应与 Born 有效电荷。操作顺序为:准备支持此功能的固定版本 → 准备结构、赝势和 k 点 → 提交基态与 DFPT 响应计算 → 从原生输出提取张量 → 查看图和数据表。
下载完整输入、原始电响应输出片段、构建与作业脚本、数据图。两组结果分别使用 MP 6×6×6 与 Gamma 10×10×10 电子 k 点;电子自洽与响应阈值均为 1e-6。这是固定晶胞的教学例子,不是晶格优化,也不包含离子弛豫介电贡献。
1. 先看实际结果#
将下载包保存为 example.zip:
python3 -m zipfile -e example.zip .
cd abacus-SiC-electric-response
bash read.sh
bash plot.sh
cat analysis/ABACUS-SiC-electrical-response-summary.csv
结果来自集群实际完成的两个 CPU 计算,采用同一份固定开发源码的个人 PW 构建。reference-results 保存输入、电子自洽输出,以及电响应相关的原生输出片段。EXTRACTION-MAP.json 记录片段在原始输出中的行号与文件SHA;片段中的数值保持原样。资料包不附带二进制、波函数和赝势。
| 电子k点 | 电子介电张量对角平均 | Si的Born对角平均 / e | C的Born对角平均 / e |
|---|---|---|---|
| MP 6×6×6 | 6.938572654 | 2.722701429 | −2.722795390 |
| Gamma 10×10×10 | 6.959820547 | 2.718806516 | −2.716251201 |
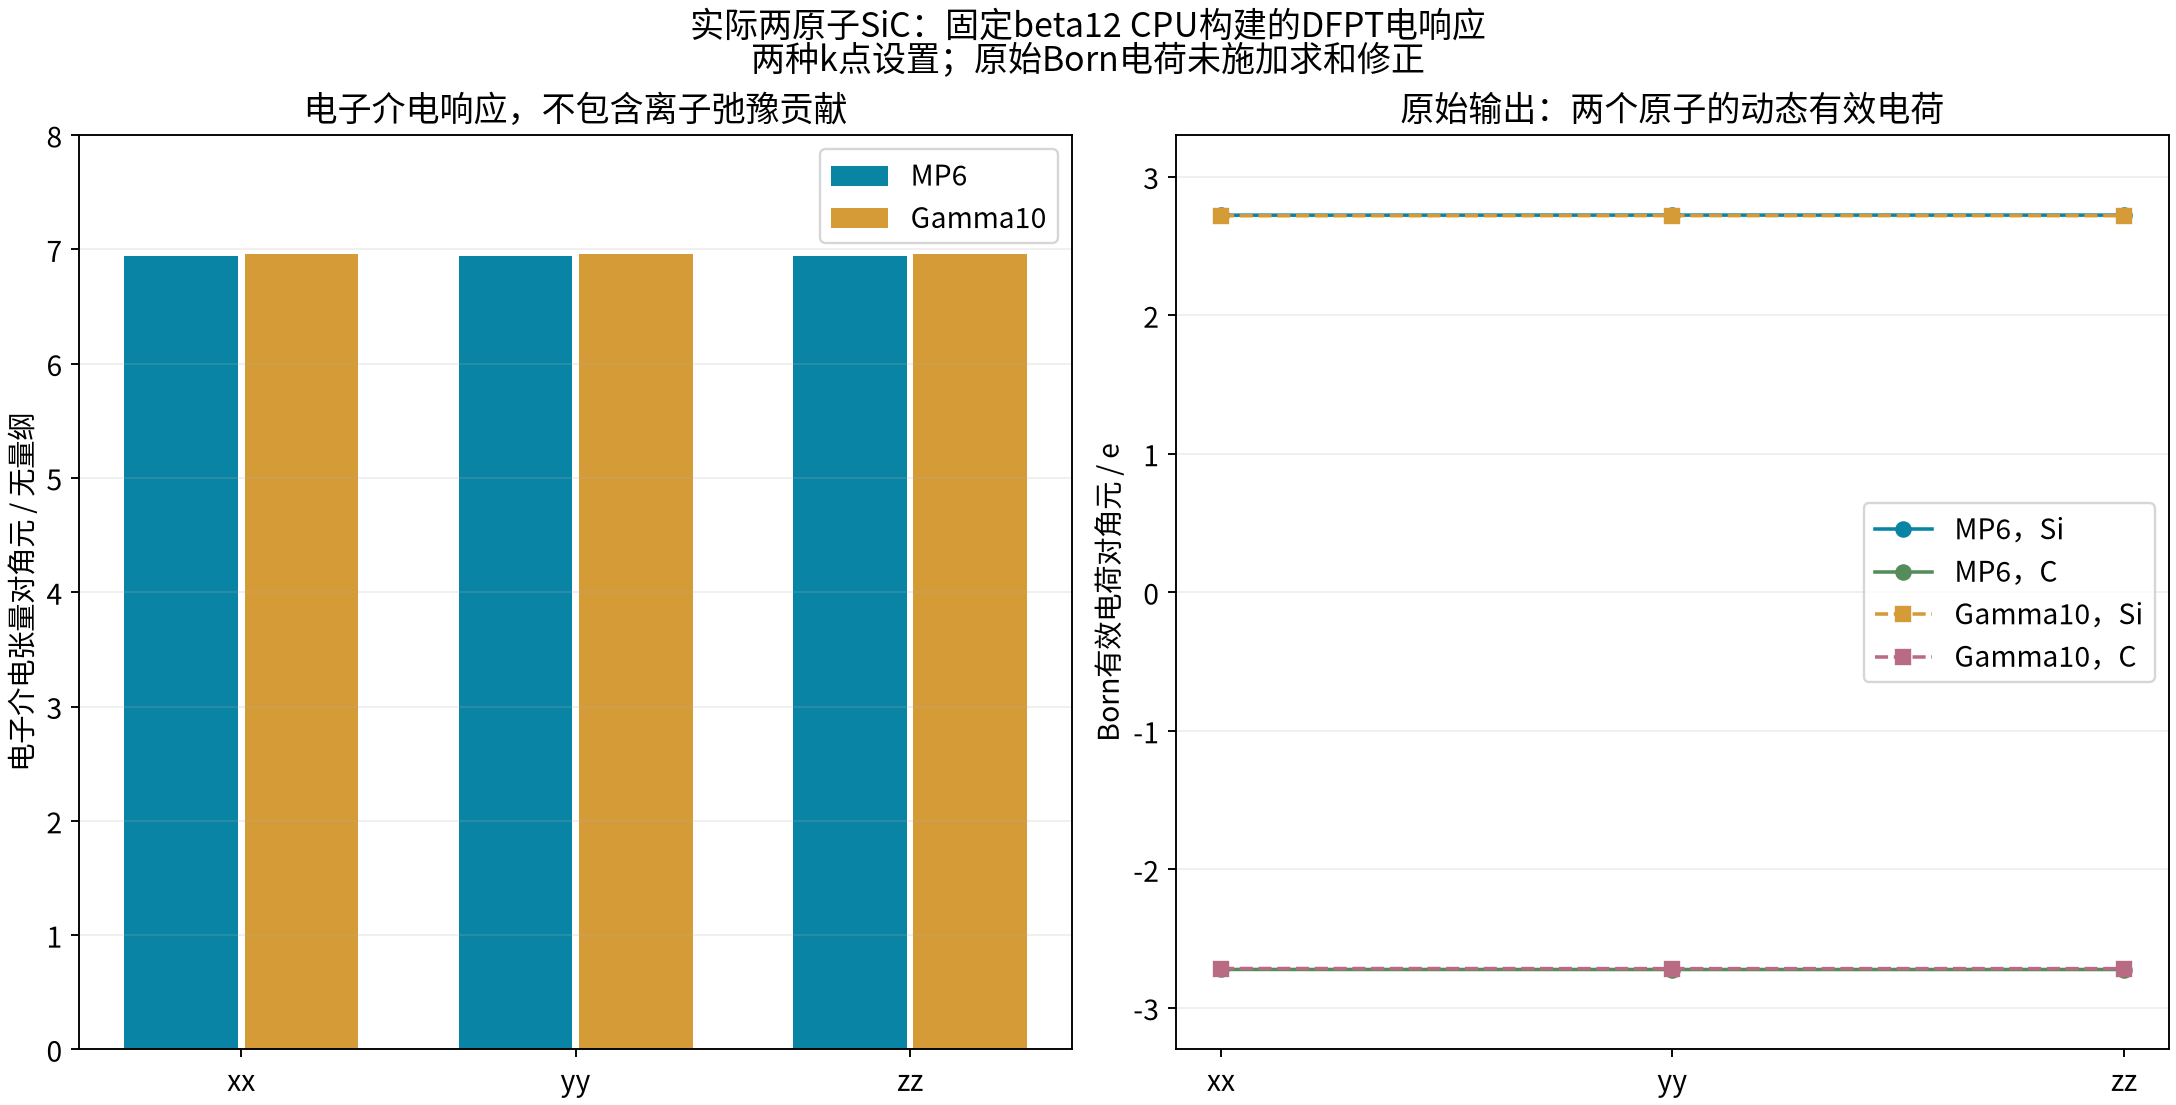
电子介电张量无量纲,表示固定离子位置下的电子响应。Born 有效电荷描述原子位移引起的极化变化,单位 e;它与 Bader、Mulliken 等静态原子电荷的定义不同。这两种 k 点设置得到的数值接近,但不能替代自己体系的截断能、k 点与响应精度收敛检查。
2. 版本与编译环境#
本例使用 ABACUS 3.11.0-beta12 开发源码,固定提交:
52bc7978961c6fb4be330205cf71f00438c68497
编译器为 oneAPI 2024.2 的 icx/icpx/ifx,Intel MPI,MKL sequential;仅 PW CPU,启用 MPI、OpenMP、LibXC,关闭 LCAO、ELPA、LibRI、CUDA 与机器学习模块。这里的实验性 DFPT 输入不能直接套到公共稳定版3.10.1。
需要重算时,可在已分配的 CPU 资源中编译个人目录程序:
# 已解压至资料目录
export BUILD_JOBS=16
bash build-personal.sh
./personal-install/bin/abacus --version
脚本从ABACUS官方源码仓库获取源码,检出上述提交,安装到当前目录 personal-install,不会替换公共模块。BUILD_JOBS 不要超过申请到的核心数;不设置时采用作业分配的线程数或1。配置选项完整保存在 configure-personal.py,其中 LibXC 使用集群现有依赖。
3. 结构文件STRU#
本例为闪锌矿 SiC 原胞,常规立方晶格参数4.36 Å,对应原胞含一个 Si 和一个 C:
ATOMIC_SPECIES
Si 28.0855 Si_ONCV_PBE-1.0.upf
C 12.011 C_ONCV_PBE-1.0.upf

LATTICE_CONSTANT
1.889726877774355

LATTICE_VECTORS
0 2.18 2.18
2.18 0 2.18
2.18 2.18 0

ATOMIC_POSITIONS
Direct
Si
0
1
0 0 0 1 1 1
C
0
1
0.25 0.25 0.25 1 1 1
LATTICE_CONSTANT 以 Bohr 为单位;这里选取约1 Å对应的 Bohr数,因此上面的晶格矢量数值按 Å 填写。两种原子的顺序也是后面张量的顺序:原子1为 Si,原子2为 C。
4. INPUT:先把电子与响应设置写清楚#
MP6条件的完整输入为:
INPUT_PARAMETERS
suffix mp6raw
calculation scf
esolver_type dfpt
basis_type pw
ntype 2
nspin 1
nelec 8
nbands 8
ecutwfc 60
scf_thr 1e-6
scf_nmax 160
dft_functional pbe
symmetry 1
ks_solver cg
smearing_method fixed
mixing_type broyden
mixing_beta 0.3
cal_force 1
cal_stress 0
out_chg 0
dfpt_qmesh 1 1 1
dfpt_compute_q0 1
dfpt_loto 0
dfpt_conv_thr 1e-6
dfpt_max_iter 160
dfpt_mix_beta 0.2
dfpt_asr no
dfpt_out_dyn 1
dfpt_mix_type v_sc_broyden
dfpt_broyden_ndim 8
ecutwfc=60 的单位是 Ry。scf_thr 控制基态电子自洽,dfpt_conv_thr 控制响应方程,两者要分别检查。dfpt_qmesh=1 1 1 与 Γ点响应对应;电子 k 点则由 KPT 指定,两种网格不要混淆。
这里 dfpt_loto=0,dfpt_asr=no,保留原始输出。本文只使用电子介电与 Born 电荷;不使用本例的动力学矩阵计算声子谱、LO–TO分裂或离子介电常数。相应任务需要独立的声子流程和适用性检查。
5. KPT与赝势#
MP6的 KPT:
K_POINTS
0
MP
6 6 6 0 0 0
Gamma10的 KPT:
K_POINTS
0
Gamma
10 10 10 0 0 0
第二组将 suffix 改为 k10raw,其它设置一致。必须使用与结构中名称匹配的两个 ONCV PBE 赝势。本例对应文件位于上述固定源码的 tests/PP_ORB;辅助程序会先核对与实算相同的 SHA,再复制到各个新计算目录。
bash prepare.sh
python3 copy-pseudopotentials.py
ls work-new/MP6
ls work-new/Gamma10
这一步使用 personal-source/tests/PP_ORB,不需要从教程附件取得赝势。如果使用自己已获取的源码,可通过 ABACUS_SOURCE 指向其根目录;如果使用其它赝势,应重新确定输入参数与适用范围,不能沿用本例数值作为参照门槛。
6. 通过Slurm提交CPU作业#
确认个人程序已编译,work-new 中两组输入及赝势齐全后:
cat sub_cpu.sh
sbatch sub_cpu.sh
squeue -u "$USER"
作业脚本采用本站 CPU 整节点申请方式:1节点、56核;教学计算保持单MPI、单线程,两个条件顺序执行。脚本正文会依次完成:
bash run.sh
python3 extract-new.py
bash read.sh work-new analysis-new
bash plot.sh analysis-new figures-new
run.sh 默认使用本目录 personal-install/bin/abacus。已有同一提交的个人程序时,也可先设置 ABACUS_BIN 为自己的绝对路径。程序不会覆盖已有执行记录;需要重做时,请保留旧目录并在新副本中准备输入。
原始教学计算分别约46分钟、78分钟;这只说明本例两个实际条件的运行量,不是不同 CPU 平台的性能对比,也不保证自己的体系耗时相同。
7. 从原生结果提取什么#
原生结果在 OUT.mp6raw 和 OUT.k10raw。先检查基态自洽与所有响应:
grep 'SCF IS CONVERGED' work-new/MP6/OUT.mp6raw/running_scf.log
grep 'converged, residual=' work-new/MP6/native.log
grep -A 14 'Dielectric Tensor:' work-new/MP6/OUT.mp6raw/dyn.q0
本例每组有三个电场响应与六个原子位移响应,共九项;全部响应残差低于 1e-6。Gamma10目录用相同方法检查。extract-new.py 会保存电响应相关原生段落,随后 read.sh 写出完整3×3张量及汇总表。
MP6的电子介电张量为:
 6.9386442069  -0.0009380763   0.0001797142
 0.0013648614   6.9384958692  -0.0003965085
 0.0004128295  -0.0004515996   6.9385778858
对立方 SiC,对角元应接近、非对角元应接近零。Born 张量还可以对原子求和,查看整体平移中性:
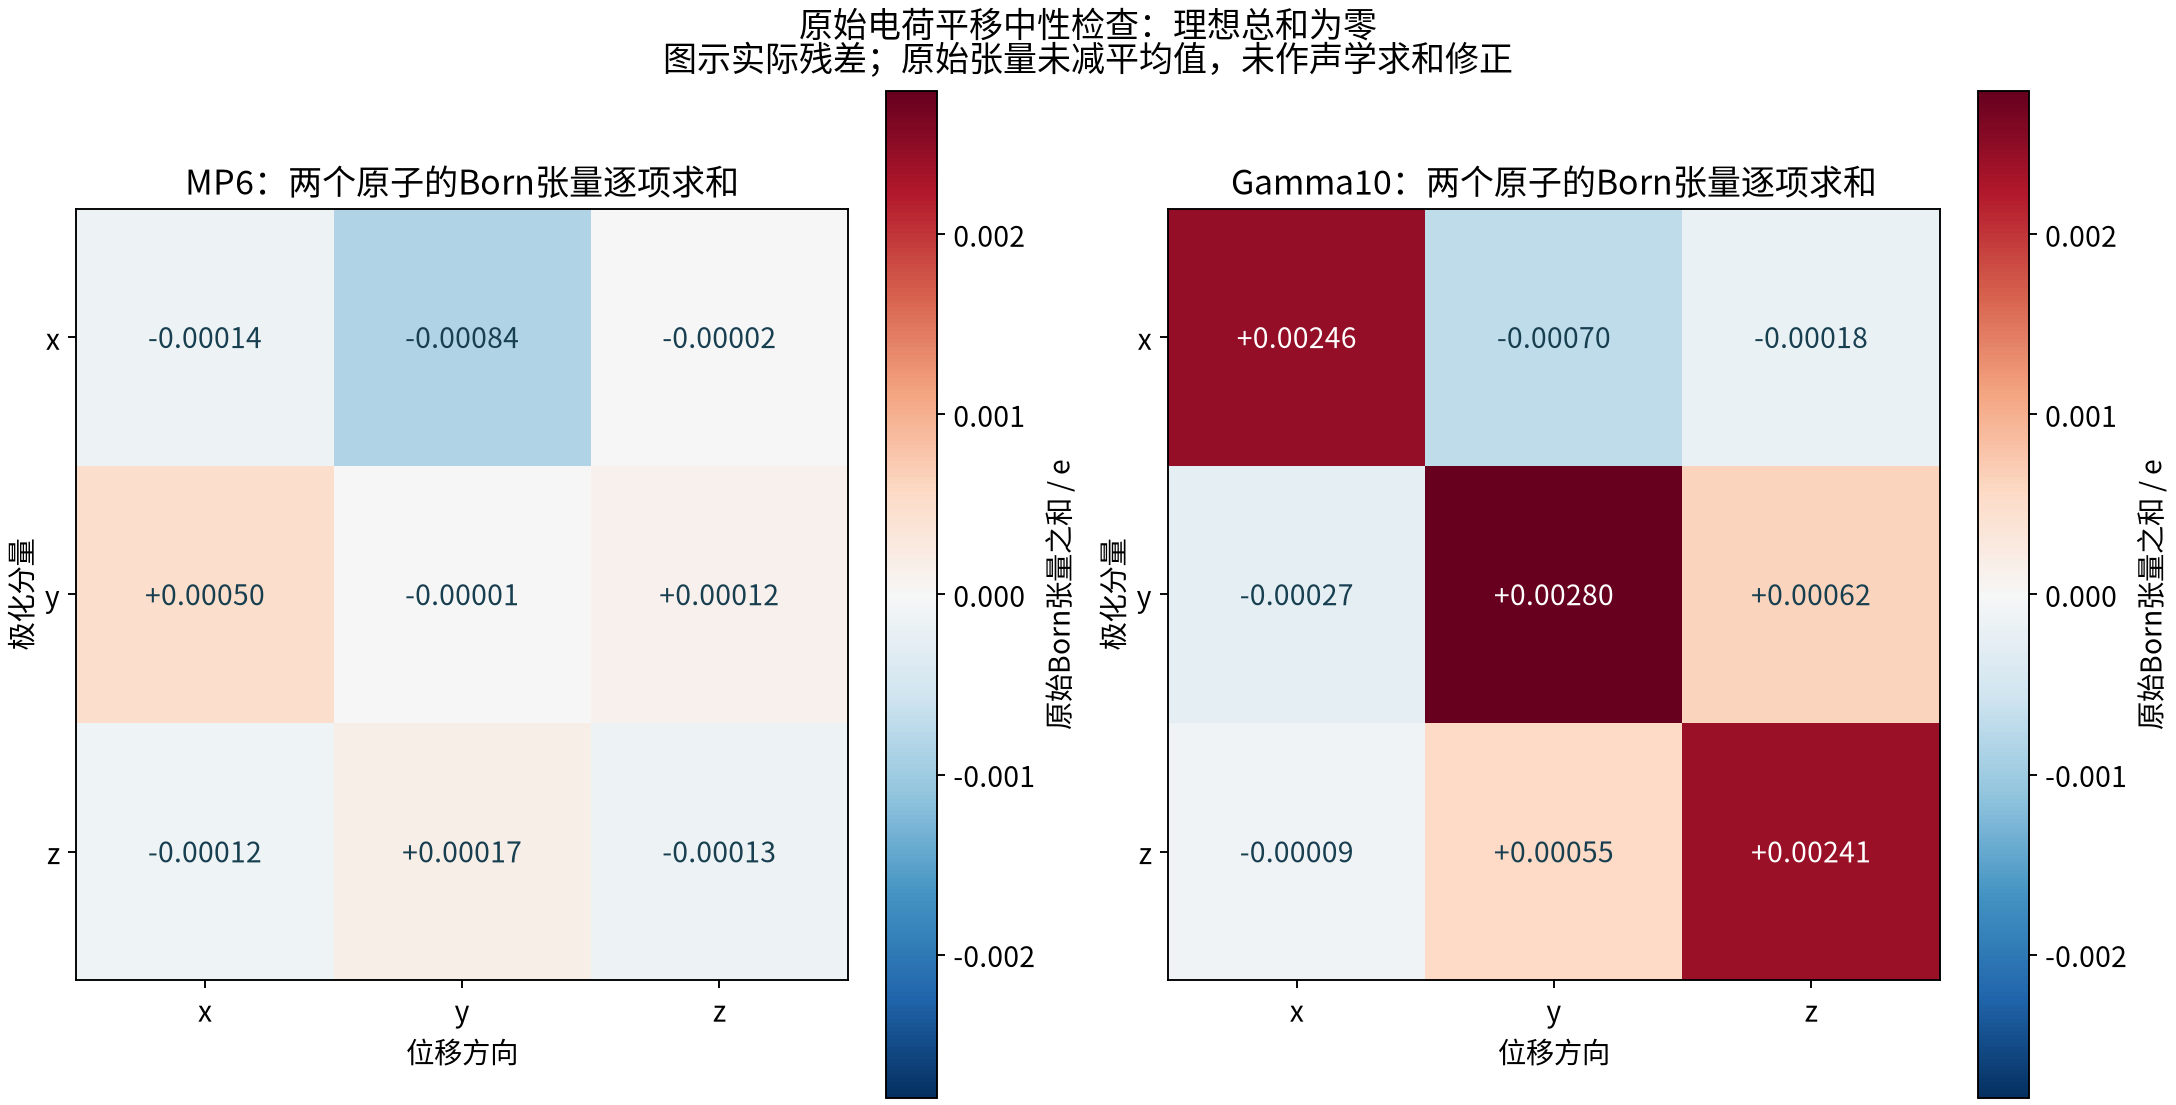
MP6逐元素求和后最大绝对值约0.000838 e,Gamma10约0.002796 e。图和CSV都保留原始数值,没有先减去原子平均值。改变体系、赝势或采样后,应重新检查这些性质,不能因为程序正常结束就省略对原始张量的阅读。
后续若希望用极化差分做另一条计算路线,可参考Born有效电荷的极化差分教程。两种方法的输入组织与数值检查分别说明,操作时按所选方法准备资料。