
QE电子—声子耦合:从Al的SCF到谱函数
完整展示Al的稠密和粗k网格SCF、DFPT、声子插值、lambda.x后处理,以及单GPU的Slurm操作。
阅读本篇目录
电子—声子耦合不是在SCF输入里加一个参数就能得到。一般要先准备稠密电子网格,再计算粗电子网格上的响应,接着在q网格上求声子和电子—声子系数,最后求谱函数α²F、耦合常数λ和对数平均频率ωlog。本篇用FCC Al的真实结果,把文件之间的关系走一遍。
下载完整输入、两组真实输出和提取绘图脚本。本例使用QE 7.6,P100/V10016G版由NVHPC25.3、CUDA12.8、HPC-X2.22.1构建;独立CPU后处理版使用oneAPI2024.2、Intel MPI2021.13和MKL。不同MPI环境分别加载模块。绘图使用ase/3.29.0环境里的Python、NumPy和Matplotlib。
1. 先读取已完成结果#
unzip qe-Al-electron-phonon-wave1172-*.zip
cd qe-Al-electron-phonon
bash read.sh
bash plot.sh
ls analysis/*.csv figures/*.png
这些命令只读已有结果。下载包不含赝势、波函数或软件二进制;重新计算时,准备脚本会下载并核对本例赝势。
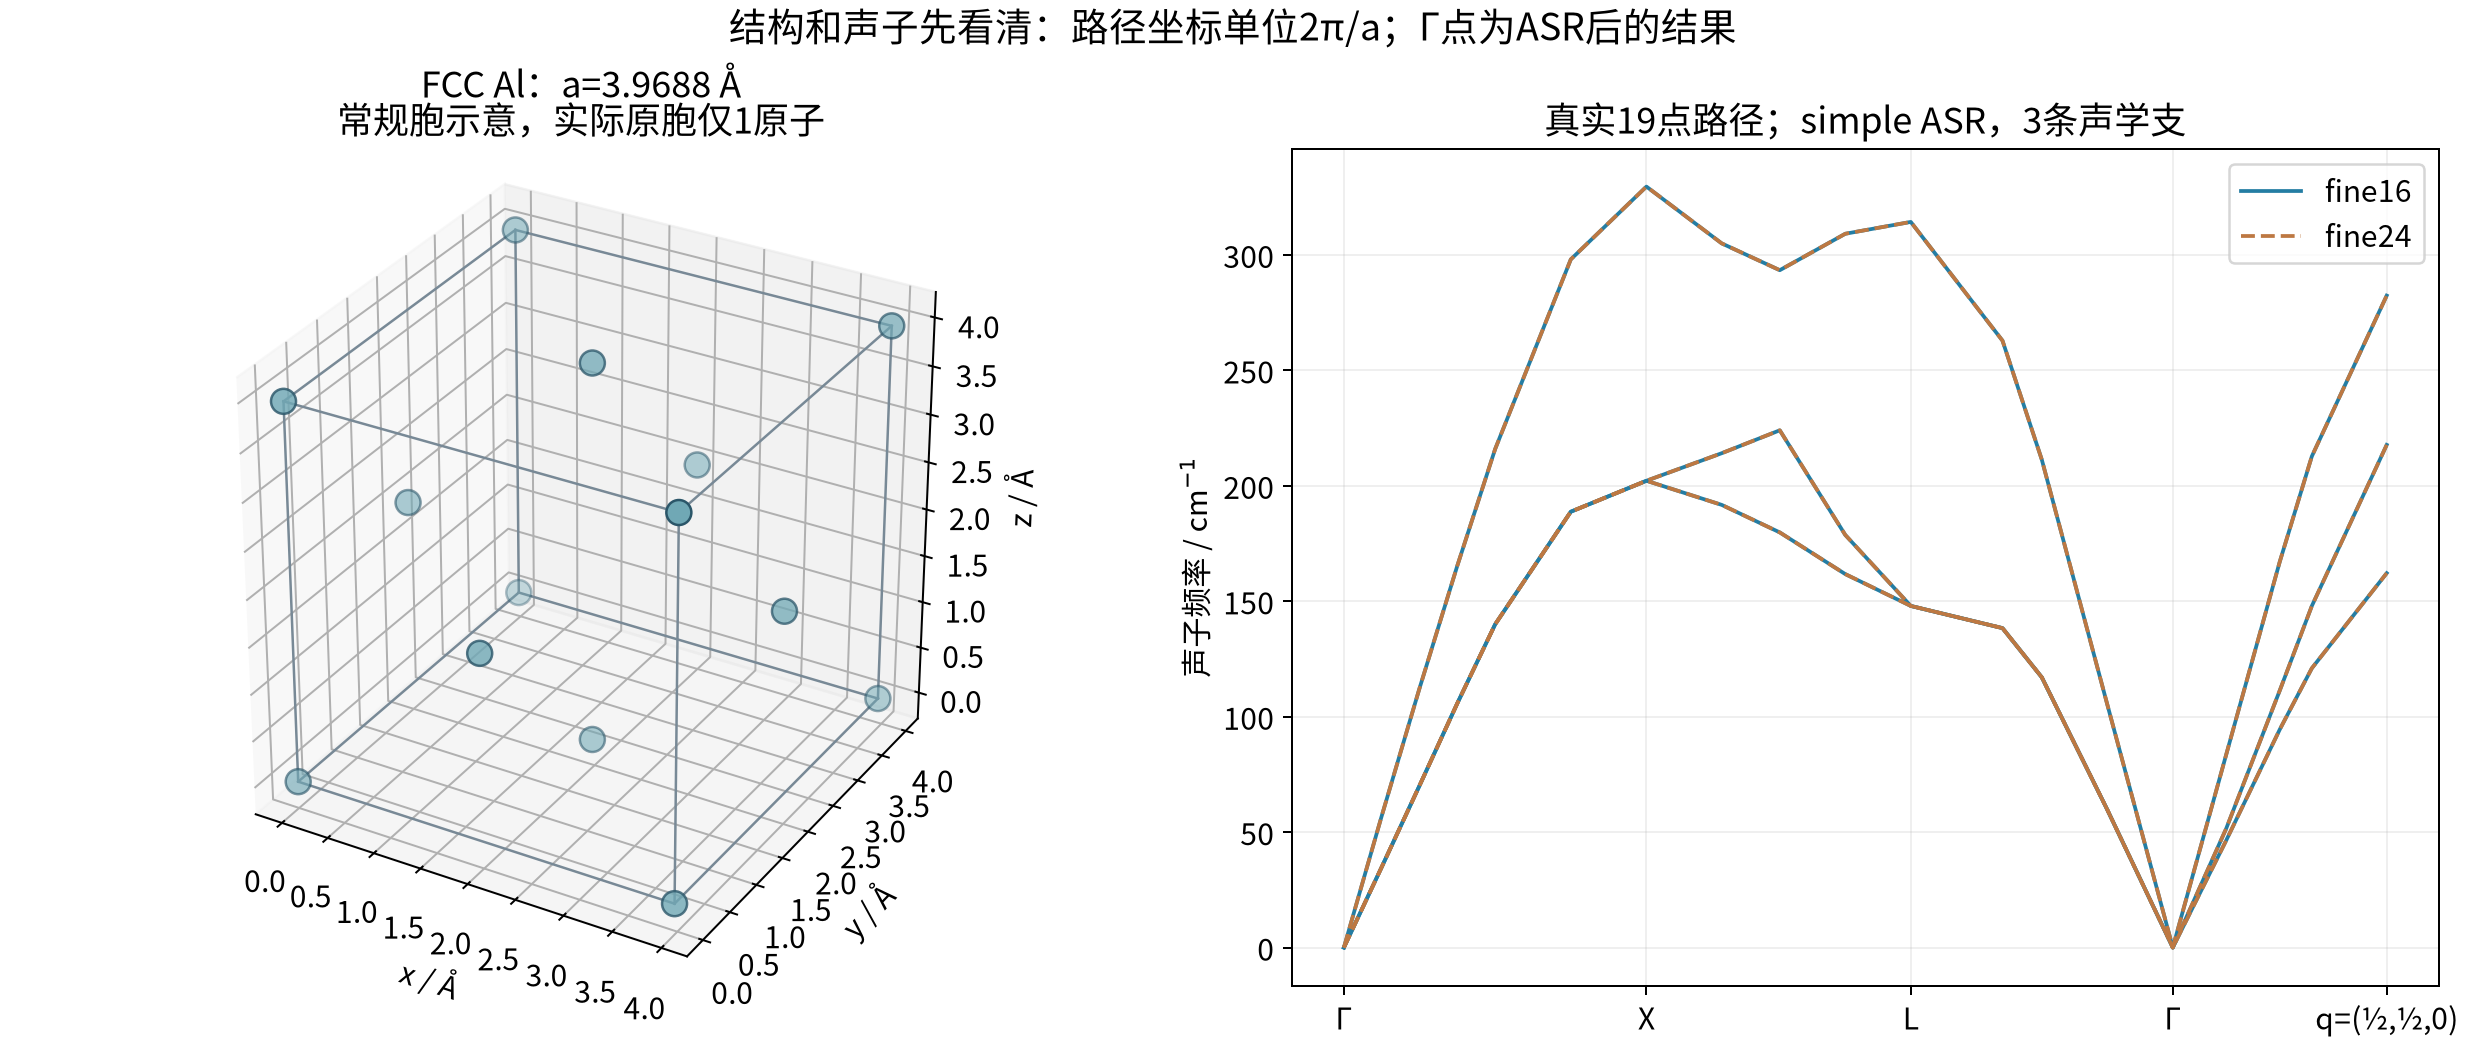
实际计算用1原子原胞,ibrav=2、celldm(1)=7.5 Bohr,对应常规胞边长约3.9688 Å。图中常规胞是结构展示,不能把图里的原子数当成实际输入的nat。
2. 工作顺序和数据去向#
| 顺序 | 程序与输入 | 产生或保留的关键数据 |
|---|---|---|
| 1 | pw.x,al.scf.fit.in |
稠密k网格,la2F=.true.,供电子—声子积分使用 |
| 2 | pw.x,al.scf.in |
粗8×8×8 k网格,保留同一个prefix和outdir |
| 3 | ph.x,al.elph.in |
4×4×4 q网格,8个不可约q点,al.dyn*、elph_dir |
| 4 | q2r.x |
从动力学矩阵得到Al444.fc |
| 5 | matdyn.x |
路径声子和DOS分别保存,避免互相覆盖 |
| 6 | lambda.x |
alpha2F.dat、lambda.dat和终端中的Tc |
| 7 | 提取和绘图脚本 | 带单位的CSV、结构图、声子图、谱函数和参数比较图 |
不要在第1、2步之间删除tmp;不要把两个不同体系、不同赝势的稠密和粗网格目录混合。
3. 两个SCF输入#
inputs/fine16/al.scf.fit.in,稠密网格16×16×16:
&control
    calculation='scf'
    restart_mode='from_scratch',
    prefix='aluminum',
    pseudo_dir = '../pseudo/',
    outdir='./tmp/'
 /
 &system
    ibrav=  2, celldm(1) =7.5, nat= 1, ntyp= 1,
    ecutwfc =15.0,
    occupations='smearing', smearing='marzari-vanderbilt', degauss=0.05,
    la2F = .true.,
 /
 &electrons
    conv_thr =  1.0d-8
    mixing_beta = 0.7
 /
ATOMIC_SPECIES
 Al  26.98 Al.pz-vbc.UPF
ATOMIC_POSITIONS alat
 Al 0.00 0.00 0.00
K_POINTS {automatic}
 16 16 16 0 0 0
la2F=.true.用于这条插值流程所需的数据。随后跑粗网格al.scf.in:
&control
    calculation='scf'
    restart_mode='from_scratch',
    prefix='aluminum',
    pseudo_dir = '../pseudo/',
    outdir='./tmp/'
 /
 &system
    ibrav=  2, celldm(1) =7.5, nat= 1, ntyp= 1,
    ecutwfc =15.0,
    occupations='smearing', smearing='marzari-vanderbilt', degauss=0.05
 /
 &electrons
    conv_thr =  1.0d-8
    mixing_beta = 0.7
 /
ATOMIC_SPECIES
 Al  26.98 Al.pz-vbc.UPF
ATOMIC_POSITIONS alat
 Al 0.00 0.00 0.00
K_POINTS {automatic}
 8 8 8  0 0 0
第二组fine24只把稠密k网格改成24×24×24,其余主要设置不变。两组各自有独立的tmp,并未把两个GPU程序接到同一个计算目录。SCF电子收敛阈值为1e-8 Ry。
这里的SCF金属展宽degauss=0.05 Ry,和后面电子—声子积分的el_ph_sigma、谱曲线展宽degaussq不是同一个参数。
4. DFPT输入#
Electron-phonon coefficients for Al
 &inputph
  tr2_ph=1.0d-10,
  prefix='aluminum',
  fildvscf='aldv',
  amass(1)=26.98,
  outdir='./tmp/',
  fildyn='al.dyn',
  electron_phonon='interpolated',
  el_ph_sigma=0.005,
  el_ph_nsigma=10,
  trans=.true.,
  ldisp=.true.
  nq1=4, nq2=4, nq3=4
 /
electron_phonon='interpolated'选择本篇的传统插值路径。el_ph_sigma=0.005和el_ph_nsigma=10会给出0.005至0.050 Ry的十组电子积分展宽。tr2_ph=1e-10是响应自洽阈值,不能和结构优化的力阈值混淆。nq1/2/3=4产生完整64个q点的网格,晶体对称性将实际计算约化成8个代表点。
5. 声子后处理输入#
q2r.in:
&input
  zasr='simple',  fildyn='al.dyn', flfrc='Al444.fc', la2F=.true.
 /
matdyn.in.freq:
&input
    asr='simple',  amass(1)=26.98,
    flfrc='Al444.fc', flfrq='Al444.path.freq', flvec='Al444.path.modes', la2F=.true., dos=.false.
 /
  19
  0.000 0.0 0.0     0.0
  0.125 0.0 0.0     0.0
  0.250 0.0 0.0     0.0
  0.375 0.0 0.0     0.0
  0.500 0.0 0.0     0.0
  0.750 0.0 0.0     0.0
  1.000 0.0 0.0     0.0
  0.825 0.125 0.125 0.0
  0.750 0.250 0.250 0.0
  0.625 0.375 0.375 0.0
  0.500 0.500 0.500 0.0
  0.325 0.325 0.325 0.0
  0.250 0.250 0.250 0.0
  0.125 0.125 0.125 0.0
  0.000 0.000 0.000 0.0
  0.125 0.125 0.000 0.0
  0.250 0.250 0.000 0.0
  0.325 0.325 0.000 0.0
  0.500 0.500 0.000 0.0
这些坐标采用本例2π/a笛卡尔约定。路径为Γ→X→L→Γ→(½,½,0),最后一个点直接用坐标标注。asr='simple'执行声学和规则;图上Γ点接近零是施加ASR后的声子结果,不等于原始DFPT动力学矩阵在数值上严格为零。
matdyn.in.dos:
&input
    asr='simple',  amass(1)=26.98,
    flfrc='Al444.fc', flfrq='Al444.dos-grid.freq', la2F=.true., dos=.true.
    fldos='phonon.dos', nk1=10, nk2=10, nk3=10, ndos=50
 /
路径、DOS网格分别写到不同文件名。elph_dir需要与这些文件一起保留;只有Al444.fc还不足以做带电子—声子信息的全部后处理。
6. 提交单GPU任务#
bash prepare.sh
sbatch fine16.slurm
sbatch fine24.slurm
squeue -u "$USER"
tail -f slurm-作业号.out
两个模板分别使用P100和V100 16G分区,每作业1张GPU、2个CPU线程;按自己账号资源选择,不必为了使用流程同时跑两套。本次两组均通过普通账号Slurm运行,SCF与DFPT本身约123秒和132秒;这些时间只说明小算例的规模,不用来比较GPU性能,因为稠密k网格不同。
脚本中原生计算的顺序等价于:
module load qe/7.6-p100
cd work-new/fine16
mpirun -np 1 --bind-to none pw.x -ndiag 1 -in al.scf.fit.in > dense-scf.out
mpirun -np 1 --bind-to none pw.x -ndiag 1 -in al.scf.in > coarse-scf.out
mpirun -np 1 --bind-to none ph.x -ndiag 1 -in al.elph.in > elph.out
mpirun -np 1 --bind-to none q2r.x < q2r.in > q2r.out
mpirun -np 1 --bind-to none matdyn.x < matdyn.in.freq > phonon-path.out
mpirun -np 1 --bind-to none matdyn.x < matdyn.in.dos > alpha2F.out
以上计算命令在Slurm分配的计算节点上执行。下载包脚本为路径单独建子目录并链接elph_dir;这里展开命令是为了展示依赖顺序,不要在登录节点直接开始DFT。
7. 提取、画图和更换体系#
bash read.sh work-new analysis-new
bash plot.sh analysis-new figures-new
读取脚本需要两组数据齐备;只跑一组时,可先直接查看该组的lambda.dat和alpha2F.dat。λ、ωlog、Tc的输入和含义见结果读取与收敛检查。
换成自己的晶体时,要同时调整元素/赝势、晶胞与原子坐标、截断能、电子k网格、q网格、声子路径、质量、费米面展宽及每个不可约q点的权重。权重必须来自新体系,不能照抄Al的8个数字。本篇15 Ry截断和旧版PZ-LDA赝势用于复现小流程;正式物性应对截断、k/q网格和展宽做逐项收敛,磁性、SOC、极性晶体还需要相应的模型和输入。