
LAMMPS 团簇、分子片段与配位数实操
从八粒子实际输入出发,比较距离团簇、键片段、聚集体和配位数,并从已有轨迹重新统计。
阅读本篇目录
如果要回答“哪些原子属于同一个团簇”“一个聚集体包含几个分子”“每个原子有几个近邻”,先明确采用距离还是键拓扑。本例提供五组可复用的实际输入、逐原子数据、团簇成员表和绘图脚本。
1. 先选对统计方法#
| 目的 | 命令 | 本例中的含义 |
|---|---|---|
| 按空间距离分团簇 | cluster/atom |
截断内相连的原子归为一组,联系可以沿原子链传递 |
| 按键拓扑找分子片段 | fragment/atom |
沿 data 中明确给出的键寻找连通片段 |
| 合并接触的分子片段 | aggregate/atom |
结合键联系和距离联系 |
| 数直接近邻 | coord/atom cutoff |
只统计当前原子的直接邻居数量,不统计整个团簇大小 |
每组的标识是其中最小的原子 ID,并非连续编号。因此不能用最大 ID 当团簇数量;跨帧跟踪团簇还需要比较成员,不能只比较 ID。fragment/atom 默认 single no,不成键的孤立原子标识为 0;加 single yes 后才把它们算作单原子片段。LAMMPS 官方说明。
2. 下载,先看已有结果#
下载完整实例包,使用实际下载的文件名解压:
unzip lammps-cluster-fragment-wave1217-*.zip
cd lammps-cluster-fragment
bash read.sh
bash plot.sh
ls analysis figures
得到三张表:LAMMPS-cluster-atom-labels.csv 保存每个原子的坐标和各方法输出;LAMMPS-cluster-summary.csv 保存各算例团簇数量;LAMMPS-cluster-sizes.csv 列出每个正 ID 对应的原子成员和原子数。figures/ 生成两张图。
读取参考结果和绘图不需要再次运行 LAMMPS。程序使用集群已有 ASE Python 环境及随包字体。
3. 八粒子结构与完整 data 文件#
采用 LJ 约化单位、非周期边界,三条显式谐键为 1–2、3–4、5–6。7、8 没有拓扑键,但彼此距离为 1。5、6 虽相距 2,仍属于同一个键片段。它们专门用来区分“距离相近”和“拓扑相连”。这是分析教学模型,几何连线不代表真实材料的化学成键。
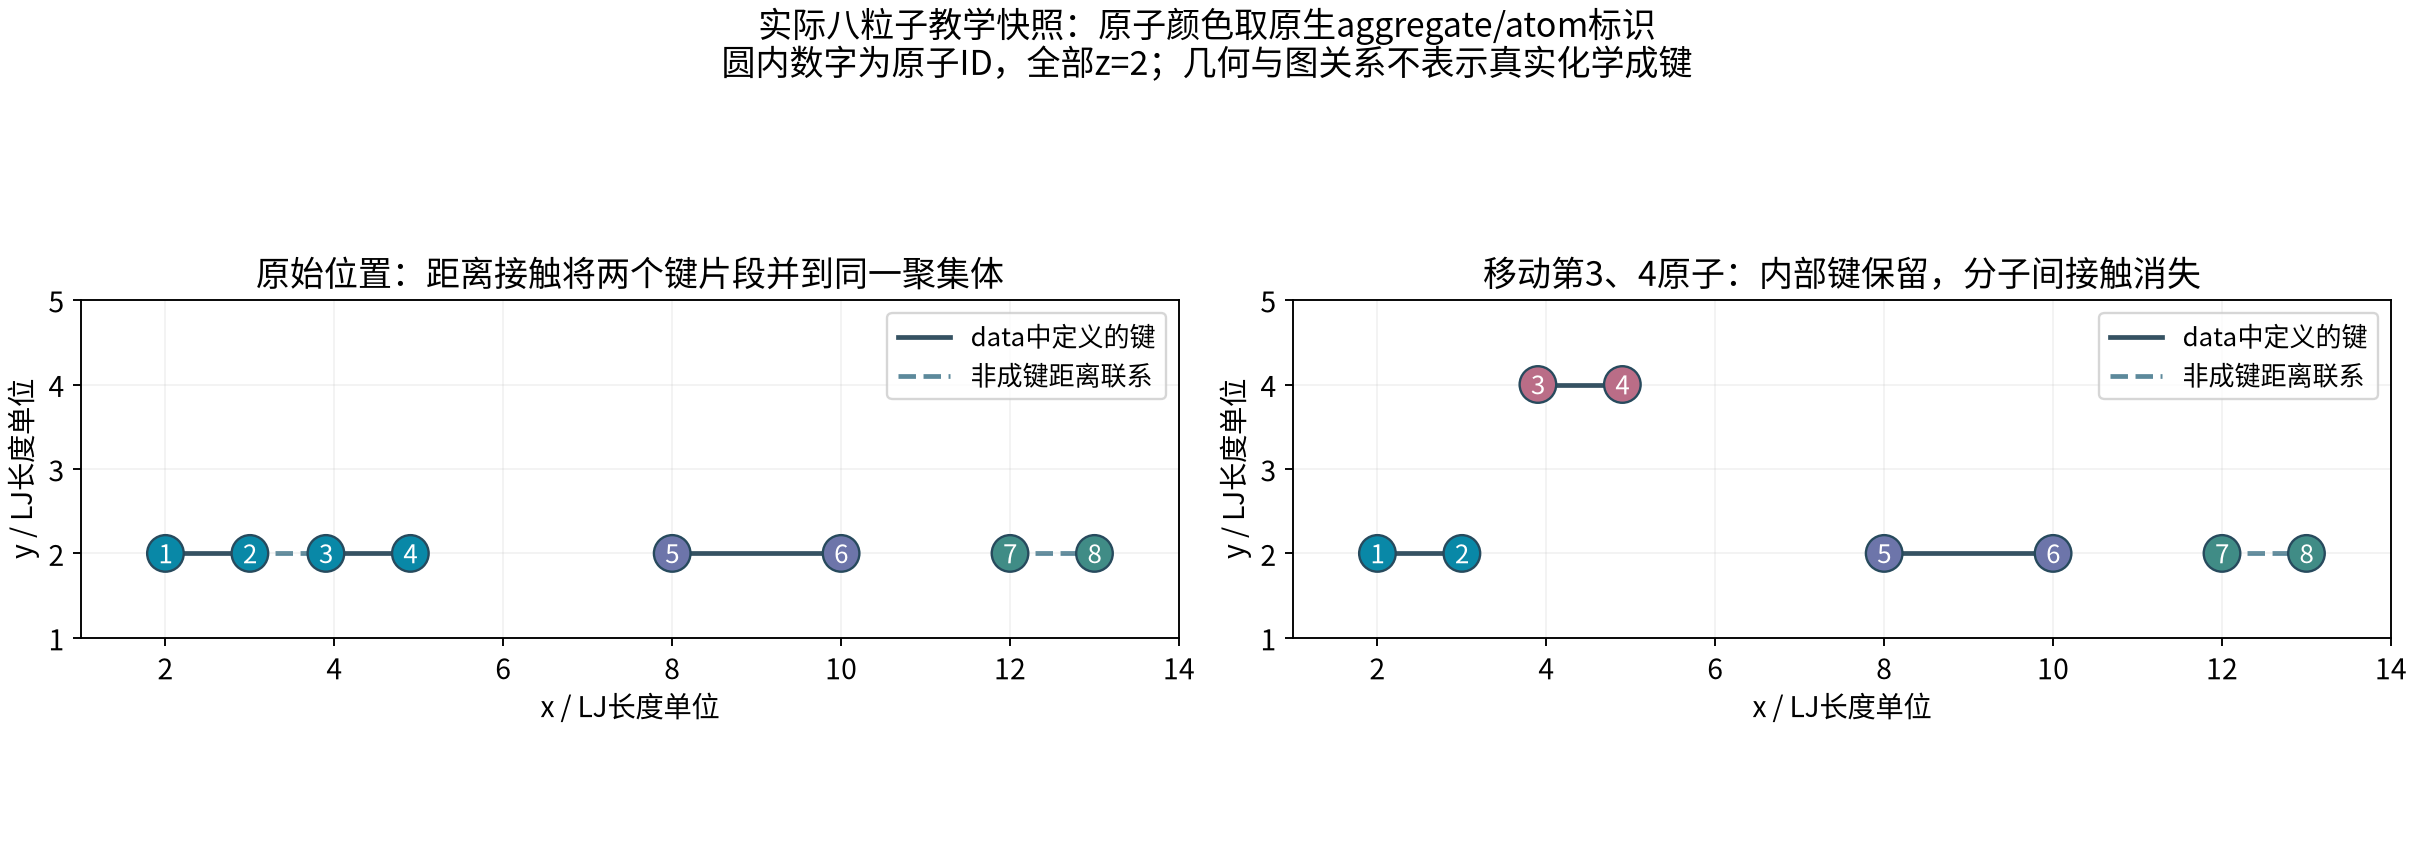
inputs/included/model.data:
Eight-site graph tutorial

8 atoms
3 bonds

1 atom types
1 bond types

0 20 xlo xhi
0 20 ylo yhi
0 20 zlo zhi

Masses

1 1.0

Atoms # molecular

1 1 1 2 2 2
2 1 1 3 2 2
3 2 1 3.9 2 2
4 2 1 4.9 2 2
5 3 1 8 2 2
6 3 1 10 2 2
7 4 1 12 2 2
8 5 1 13 2 2

Bonds

1 1 1 2
2 1 3 4
3 1 5 6
Atoms # molecular 的列依次是原子 ID、分子 ID、原子类型、x、y、z。分子 ID 本身不代替显式键表;片段计算沿 Bonds 查找联系。
4. 输入统计命令并输出逐原子数据#
inputs/included/in.lammps 完整内容:
units lj
atom_style molecular
boundary f f f
package omp 1
read_data model.data
pair_style zero 3.0
pair_coeff * *
bond_style harmonic
bond_coeff 1 .1 1.0
special_bonds lj 1 1 1 coul 1 1 1
neighbor .3 bin
neigh_modify every 1 delay 0 check yes
compute CL all cluster/atom 1.2
compute FR all fragment/atom
compute FS all fragment/atom single yes
compute AG all aggregate/atom 1.2
compute CN all coord/atom cutoff 1.2
compute CO all coord/atom/omp cutoff 1.2
dump D all custom 1 atoms.dump id mol x y z fx fy fz c_CL c_FR c_FS c_AG c_CN c_CO
dump_modify D sort id format float %.17g
thermo_style custom step atoms pe ebond
thermo_modify norm no format float %.17g
run 0
run 0 计算当前结构的属性和力,不积分推进轨迹。pair_style zero 3.0 建立邻居而不施加非键势,距离 1.2 是分析截断。coord/atom/omp 是本例实际运行的 OpenMP 入口,与基础入口的逐原子值一致;这里使用 CPU 版本,MPI 1、OMP 1,不涉及 GPU 加速。配位数语法及邻居筛选。
重新计算时先生成独立工作目录:
bash prepare.sh
bash run.sh
bash read.sh work-new analysis-new
bash plot.sh analysis-new figures-new
prepare.sh 创建 work-new,已有同名目录会停止以免覆盖。本小例包含四个快照和一个轨迹重算帧;run.sh 按顺序执行,先产生后续 rerun 所需的轨迹。实际材料或长轨迹应将计算放入自己的 Slurm 作业脚本,采用适合体系的势函数、单位、边界和资源。
5. 结果怎么读#
原始位置、截断 1.2、包含成键邻居时:
| 原子 ID | 距离团簇 CL | 键片段 FR | 包含单原子的 FS | 聚集体 AG | 近邻 CN |
|---|---|---|---|---|---|
| 1 | 1 | 1 | 1 | 1 | 1 |
| 2 | 1 | 1 | 1 | 1 | 2 |
| 3 | 1 | 3 | 3 | 1 | 2 |
| 4 | 1 | 3 | 3 | 1 | 1 |
| 5 | 5 | 5 | 5 | 5 | 0 |
| 6 | 6 | 5 | 5 | 5 | 0 |
| 7 | 7 | 0 | 7 | 7 | 1 |
| 8 | 7 | 0 | 8 | 7 | 1 |
原子 1–4 通过 2–3 的近距离联系连成一个距离团簇,却有两个键片段。5、6 没有距离联系,却有拓扑键,因此仍属于同一个聚集体。原子 2 只有两个直接近邻,即使它所在的距离团簇包含四个原子,配位数也不是 4。
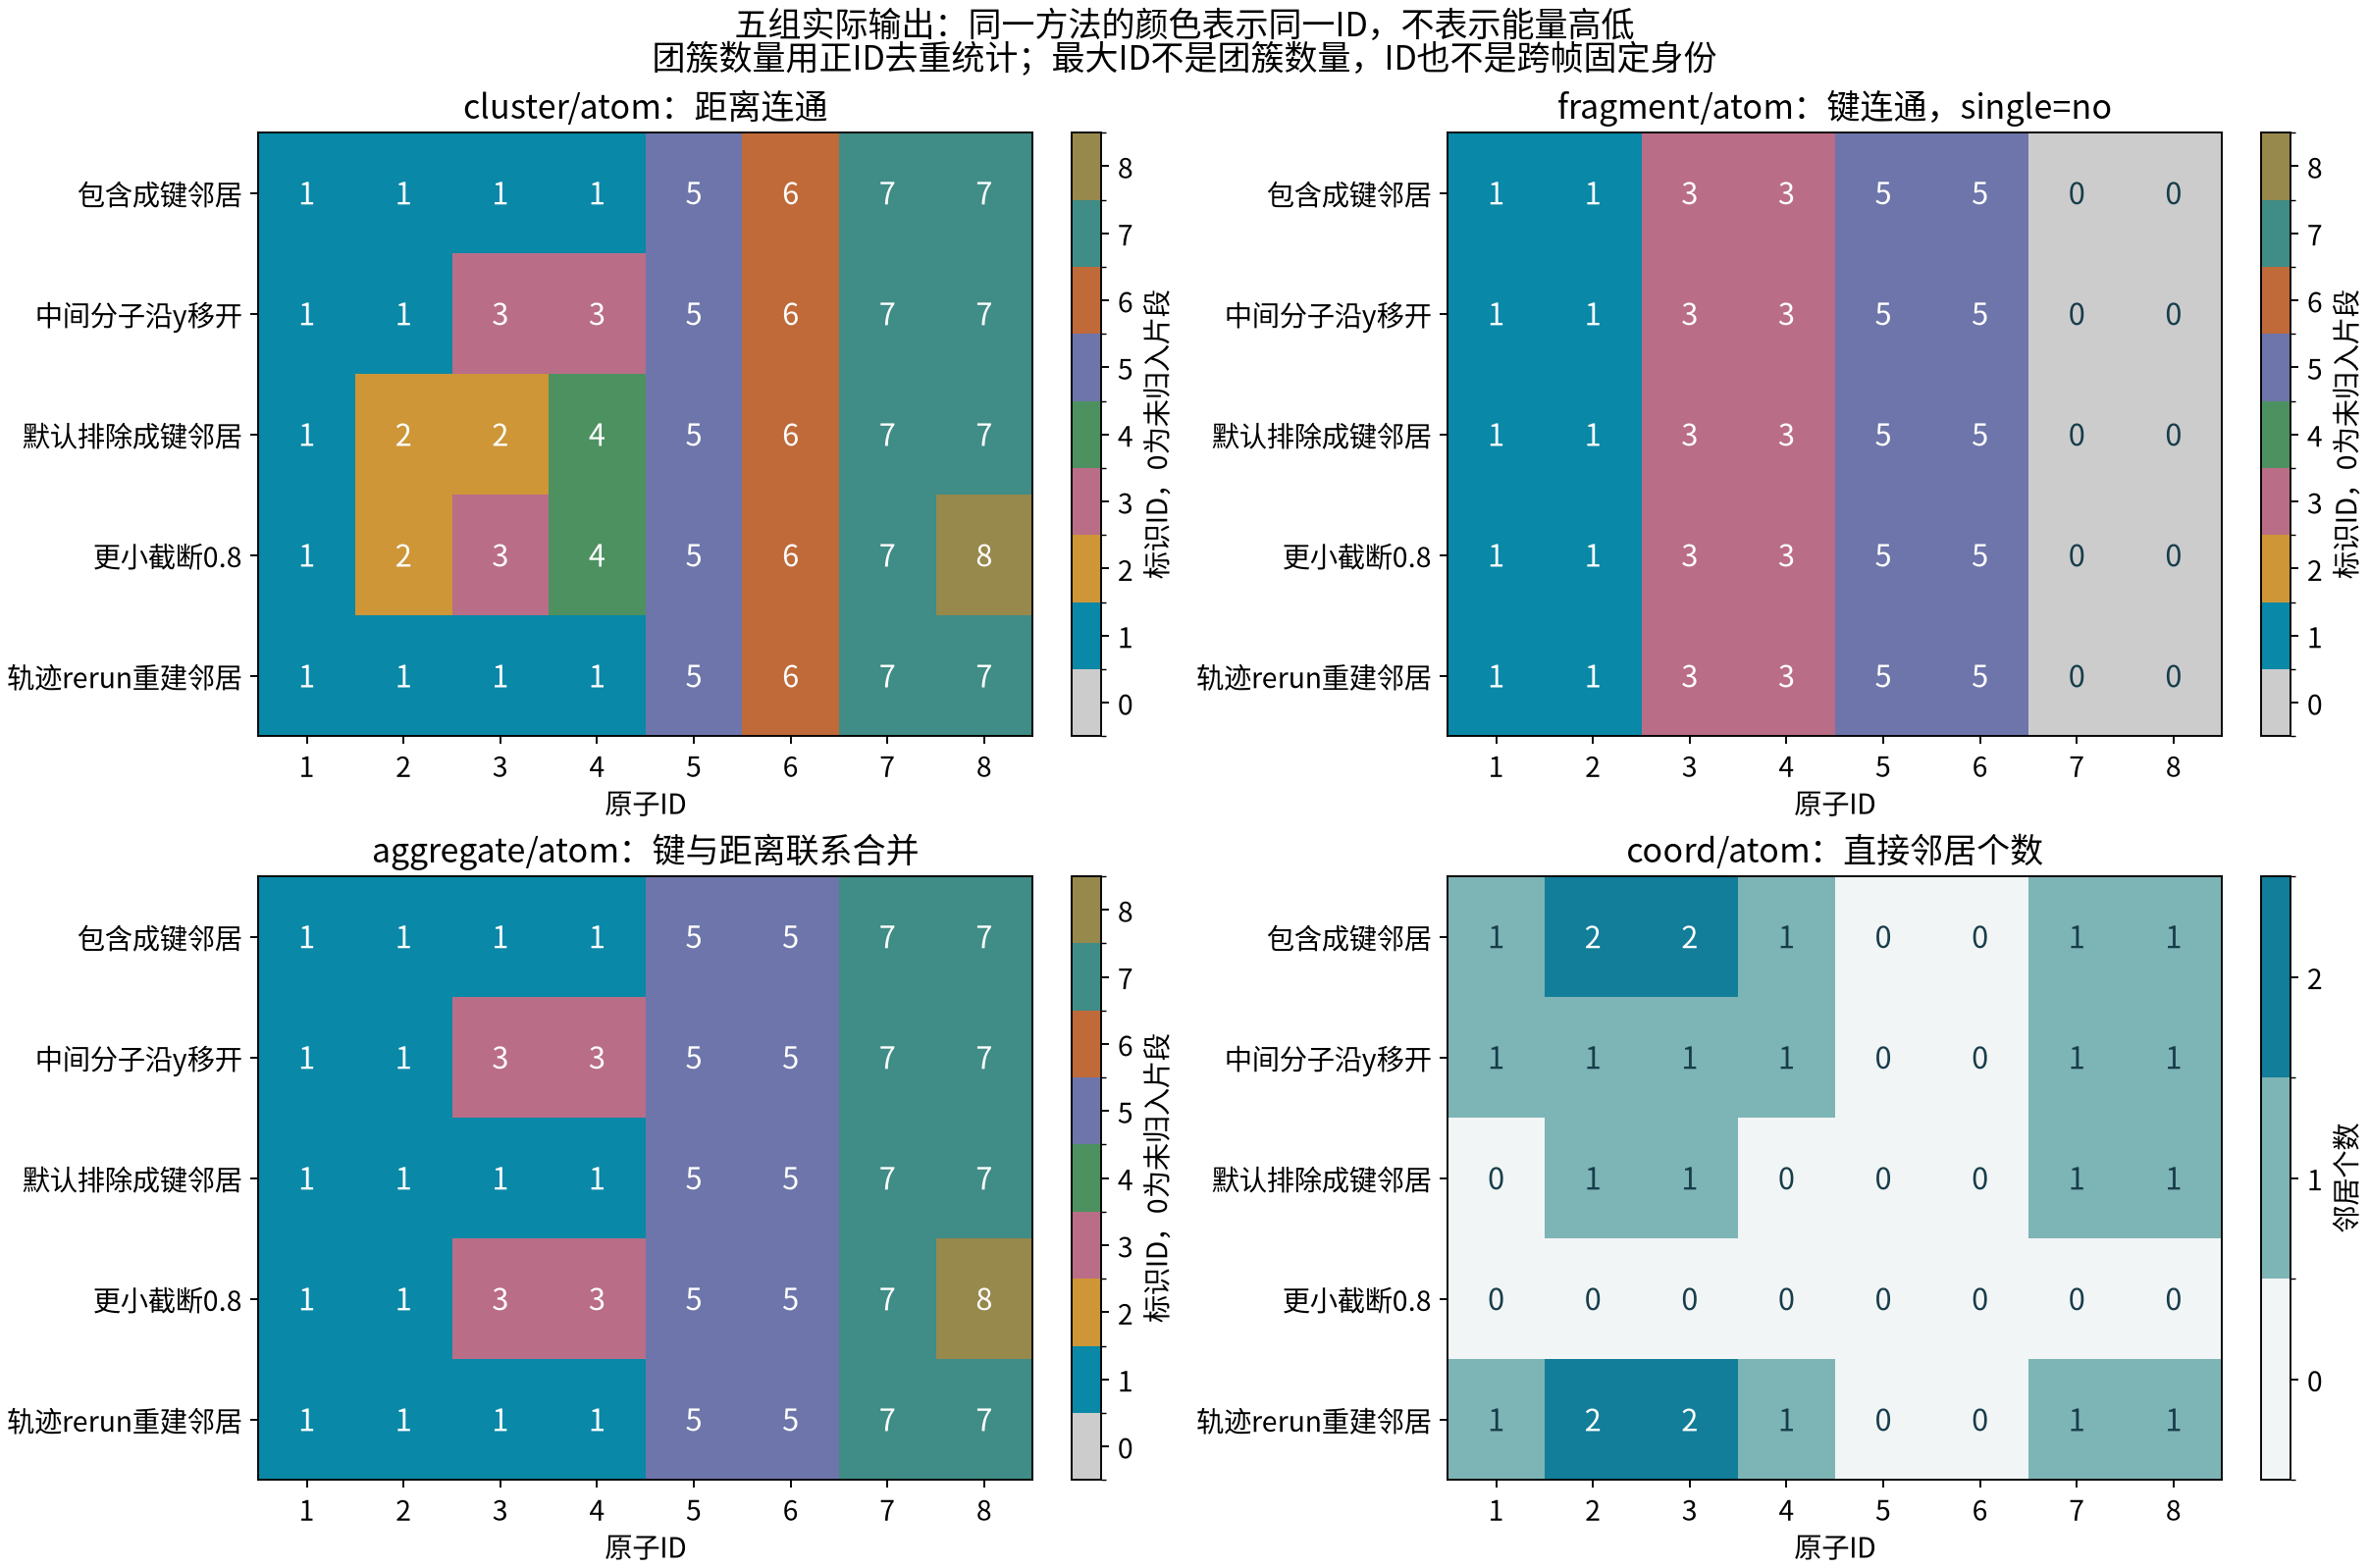
| 算例 | 距离团簇数 | 键片段数,忽略孤立原子 | 键片段数,包含孤立原子 | 聚集体数 | 平均配位数 |
|---|---|---|---|---|---|
| 原始位置,截断 1.2 | 4 | 3 | 5 | 3 | 1.00 |
| 原子 3、4 一起沿 y 移动 2 | 5 | 3 | 5 | 4 | 0.75 |
| 默认排除成键邻居 | 6 | 3 | 5 | 3 | 0.50 |
| 截断缩小到 0.8 | 8 | 3 | 5 | 5 | 0.00 |
| 从轨迹重建包含成键邻居的统计 | 4 | 3 | 5 | 3 | 1.00 |
五组均保持相同三条键,谐键总能量为 0.1。它们是快照分析结果,不能据此推断聚集速度、稳定性或材料相变。
6. 为什么改 special_bonds 会影响团簇结果#
默认 special_bonds 会从邻居表中排除某些拓扑相关原子对;距离团簇和配位统计依赖邻居表,结果因此可能变化。本例的非键势为零,才将包含/排除成键邻居作为独立教学条件。不要为了统计而直接改变真实生产力场的 special_bonds 参数。
实用做法是保留原始 data 拓扑,导出轨迹,另外建立后处理输入,再用 rerun 重建分析所需的邻居表。本例 inputs/rerun-included/in.lammps 使用与第 4 节相同的设置,只把最后一行换成:
rerun ../default-excluded/atoms.dump dump x y z
重算后恢复到原始包含邻居的各项统计。处理自己的轨迹时,文件中的原子 ID、坐标、盒子和 data 拓扑必须匹配;如果轨迹中发生了断键或成键,只有初始 data 的固定键表不足以描述每帧拓扑,需另外提供相应更新。统计截断也应依据自己的结构或径向分布函数选取,不能直接照搬本例的 1.2。
7. 找到最大的团簇及其成员#
head analysis/LAMMPS-cluster-sizes.csv
这张表已经按算例和方法列出各正 ID 的成员及大小。按 case 选算例,按方法选 cluster、fragment_default、fragment_single 或 aggregate 对应记录,再比较原子数。0 表示未归入片段,不能当作额外团簇。需要连续轨迹的尺寸分布时,应对每一帧分别统计,再按时间汇总;本包的数据是五组快照,不是时间序列。