
ORCA CrystalPrep:从CIF生成扩展结构
用NaCl实际演示CrystalPrep读取CIF、非等比例扩展、核对原子数与坐标,并转换为规范XYZ作图。
阅读本篇目录
orca_crystalprep 可以从晶体结构准备扩展结构和嵌入团簇。本篇先完成最基础的几何步骤:读取CIF、生成两个方向不同的NaCl扩展结构、核对组成与最近邻距离,再导出可供可视化工具读取的XYZ。
下载完整CIF、两组输入、原始坐标、结果表与绘图包。本例使用ORCA6.1.1官方Linux x86_64 OpenMPI4.1.8预编译发行版,单进程单线程执行;仅生成几何,没有计算电子能量、力或周期性电子结构。
1. 查看实际结果#
unzip orca-CrystalPrep-wave1253-*.zip
cd orca-CrystalPrep
bash read.sh
bash plot.sh
cat analysis/CrystalPrep-summary.csv
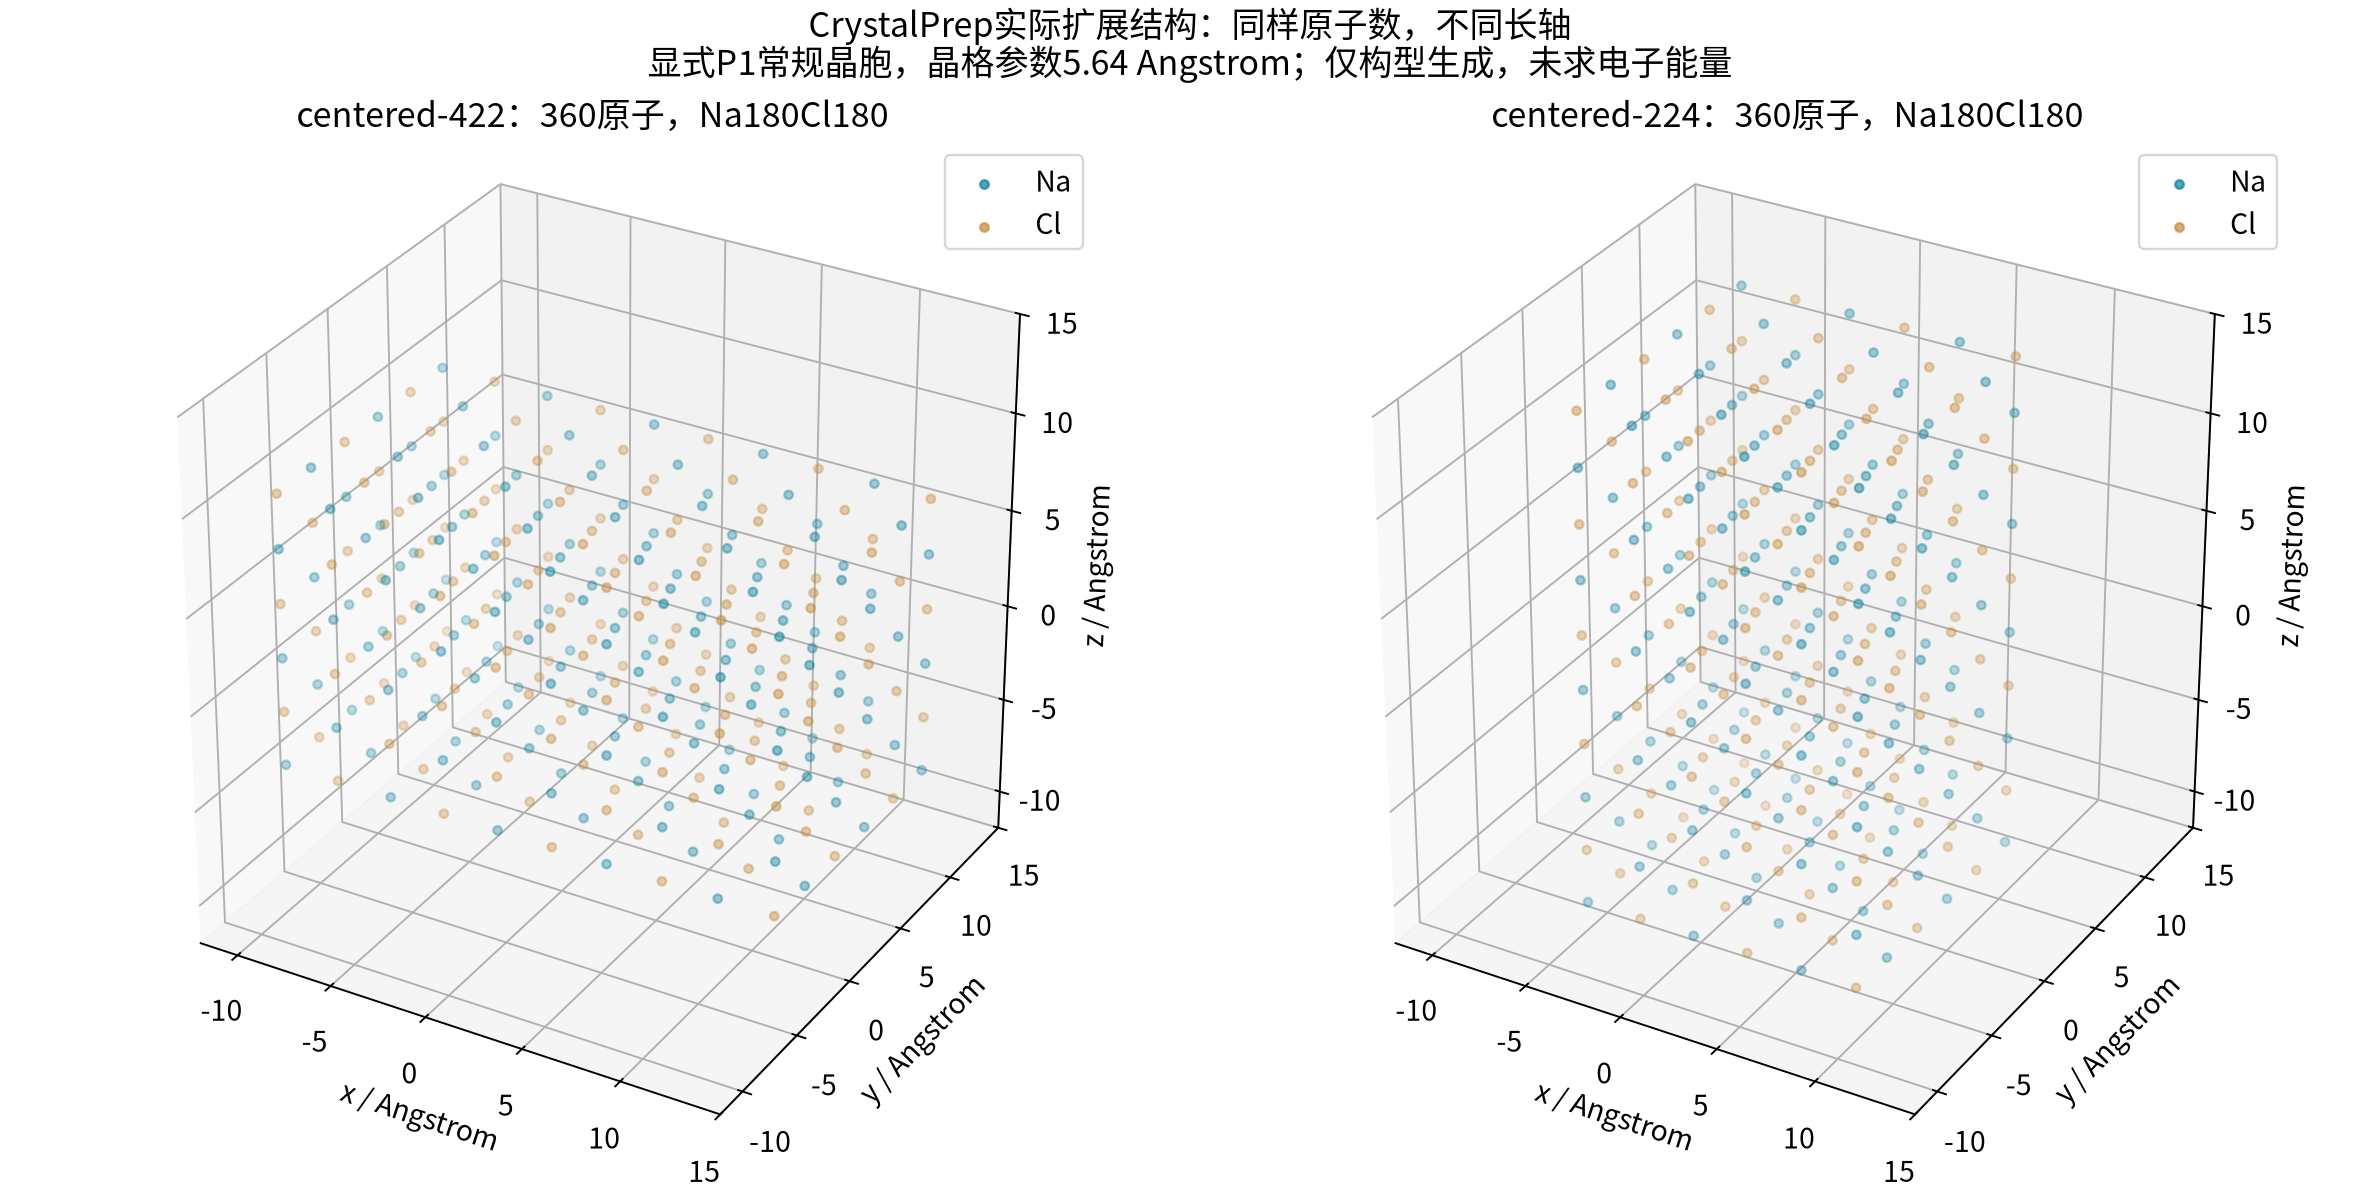
两组都包含360个原子(Na180Cl180),但长轴方向不同。图片坐标来自实际输出,没有使用随机点代替结构。
2. 准备NaCl的CIF#
bash prepare.sh
cd work-new/centered-422
cat nacl.cif
完整输入用P1显式列出常规晶胞内8个原子,不要求程序再补空间群操作:
data_NaCl_owned
_cell_length_a 5.64
_cell_length_b 5.64
_cell_length_c 5.64
_cell_angle_alpha 90
_cell_angle_beta 90
_cell_angle_gamma 90
_symmetry_space_group_name_H-M 'P 1'
_symmetry_Int_Tables_number 1
loop_
_symmetry_equiv_pos_as_xyz
'x,y,z'
loop_
_atom_site_label
_atom_site_type_symbol
_atom_site_fract_x
_atom_site_fract_y
_atom_site_fract_z
_atom_site_occupancy
Na1 Na 0 0 0 1
Na2 Na 0 0.5 0.5 1
Na3 Na 0.5 0 0.5 1
Na4 Na 0.5 0.5 0 1
Cl1 Cl 0.5 0 0 1
Cl2 Cl 0 0.5 0 1
Cl3 Cl 0 0 0.5 1
Cl4 Cl 0.5 0.5 0.5 1
晶格长度单位为Å,_atom_site_fract_* 是分数坐标。这里的5.64Å是建模输入,不是本篇优化得到的晶格常数。
3. 指定扩展方向#
crystalprep.inp 的完整内容:
%crystalprep
DoCIF true
InputCIF "nacl.cif"
DoSymmetryOperations false
DoSuperCell true
SCDimension "4x2x2"
DoSymetricSC true
ShiftOrigin false
DoEmbedding false
end
DoSymmetryOperations false 适用于本例已经列出全部原子的P1文件。若直接使用只含不等价原子的CIF,应先确认是否需要展开空间群操作,不能机械复制这个开关。
DoEmbedding false 只生成结构。本篇没有提供QM区、ECP层、点电荷层或力场参数,输出不能直接当作已经配置好的QM/MM计算。
4. 运行并检查原子数#
在分配好的资源内运行:
module load orca/6.1.1
export OMP_NUM_THREADS=1
orca_crystalprep crystalprep.inp > native.out
grep 'TERMINATED SUCCESFULLY' native.out
head -n 4 nacl.cif_4x2x2.xyz
程序自己的结束标记中 SUCCESFULLY 就是这个拼写。第一行实际原子数为360。
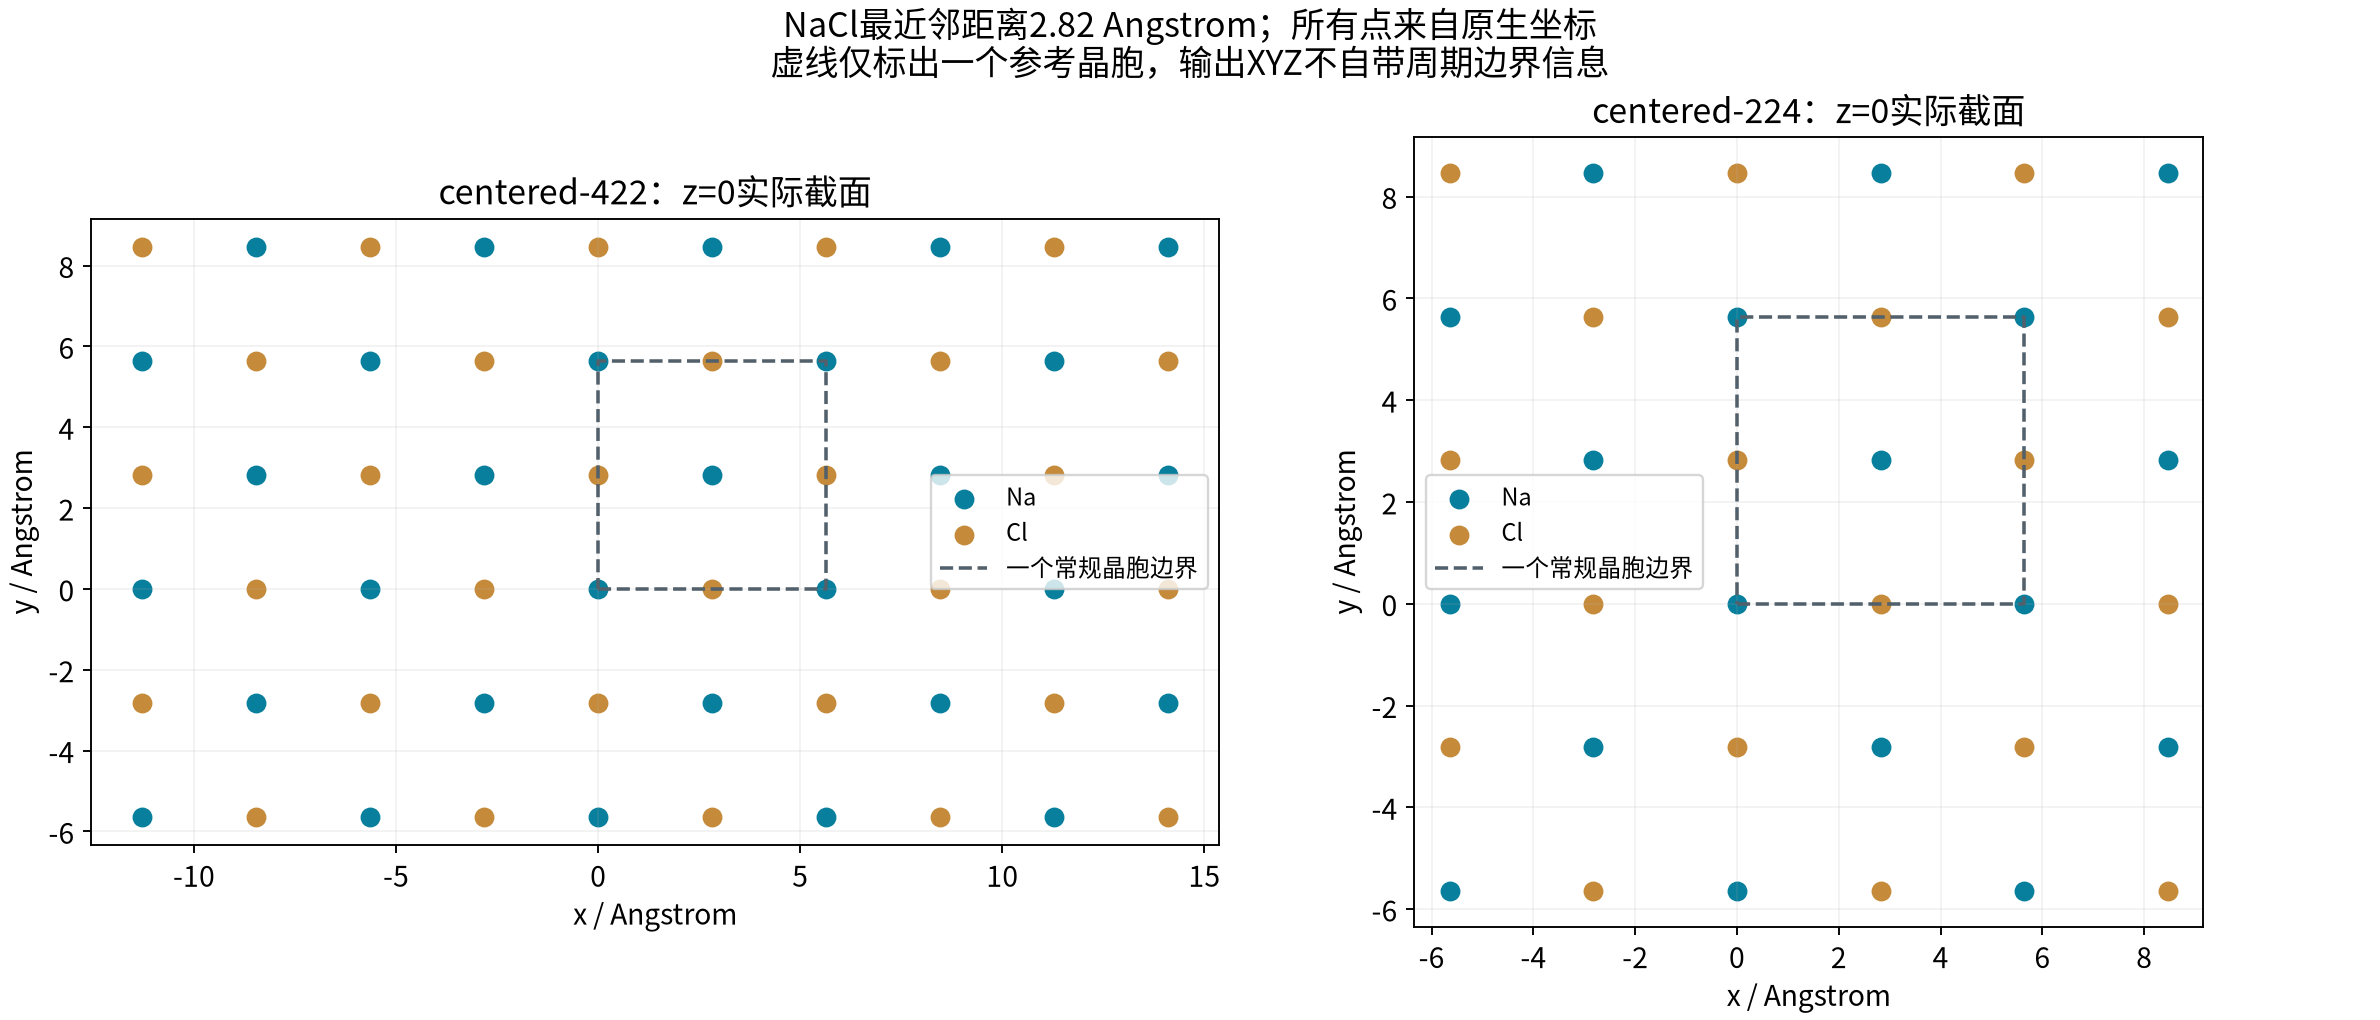
CrystalPrep这组输入的维度不要直接按普通周期超胞的乘数理解。 当前程序的本例 4x2x2 实际使用三方向晶胞平移 -2…2、-1…1、-1…1,共 5×3×3 组,每组8个原子,因此为360;不是 8×4×2×2=128。
本例额外比较了 2x2x2 的 DoSymetricSC true/false,两者均生成居中的216个原子。换用其他尺寸或原点设置时,应检查原生坐标,不要仅依据这个开关名称推定范围。
5. 改为沿z方向扩展#
第二个目录 centered-224 使用相同CIF,只把维度改为:
SCDimension "2x2x4"
对应平移为 -1…1、-1…1、-2…2。两组实际结果:
| 设置 | 原子数 | Na/Cl数量 | 坐标跨度x、y、z/Å | 最近邻/Å |
|---|---|---|---|---|
| 4x2x2 | 360 | 180/180 | 25.38、14.10、14.10 | 2.82 |
| 2x2x4 | 360 | 180/180 | 14.10、14.10、25.38 | 2.82 |
坐标跨度是原子坐标最大值减最小值,不是周期晶胞矢量。输出XYZ本身不携带周期边界条件;若后续需要周期计算,应另行构建对应晶胞,不能直接把这里的团簇当周期超胞。
6. 转成规范XYZ,交给可视化工具#
本例原生XYZ在原子数行之后直接写原子,缺少常见XYZ格式要求的第2行注释。直接交给某些解析器,可能丢掉第1个原子或报错。
包内读取脚本保留原件,另生成规范文件:
cd ../..
bash read.sh
head -n 4 analysis/centered-422-standard.xyz
该文件的第1行是360,第2行是说明,第3行才是第1个原子。可以在Avogadro等结构查看工具中打开。不要为了适配查看器直接覆盖原始输出。
7. 批量重建与画图#
从新解压包的根目录执行:
bash run.sh
bash read.sh work-new analysis-new
bash plot.sh analysis-new figures-new
run.sh 先准备两个目录再逐个运行,不覆盖已有原生结果。已手工算过某个目录时,请另用新复制的包启动整批计算。读取脚本逐元素核对坐标与独立晶胞平移,同时输出组成、坐标跨度和最近邻表;绘图只读这些数据。
更进一步的嵌入团簇功能见ORCA官方CrystalPrep说明。本篇完成的范围是CIF到扩展几何;后续QM/MM还需要按体系单独设置分区、赝势和环境参数。