
LAMMPS分组相互作用:六种TALLY能量、力与热流计算
用四粒子LJ与截断库仑模型实际演示六种TALLY计算,给出完整输入、终端操作、分组能量与力、维里及两种热流的输出含义。
阅读本篇目录
想知道两个区域之间的相互作用能、受力,或相互作用传递的能量,可以使用LAMMPS的TALLY计算。本例从四个带电粒子开始,把它们分成A、B两组,直接观察每种输出。模型小,适合先学会操作,再替换成自己的结构。
下载完整输入、四组实际结果、读取与绘图脚本。使用集群 LAMMPS 30Sep2026 CPU版,oneAPI 2024.2编译器、Intel MPI 2021.13和MKL,单MPI进程、单CPU线程。这里运行四次run 0,计算固定构型的瞬时量;未进行分子动力学采样,也没有计算材料热导率。
1. 先看结果,再准备自己的计算#
解压下载文件,进入lammps-TALLY:
unzip lammps-TALLY-wave1183-*.zip
cd lammps-TALLY
bash read.sh
bash plot.sh
ls analysis figures
read.sh读取已附带的真实计算结果,生成三个CSV文件;plot.sh生成结构、能量分解、受力和热流图片。配套脚本使用集群已有的ASE Python环境,不必自己安装Python依赖。
要自己重新计算:
bash prepare.sh
ls work-new
sbatch job.slurm
squeue -u "$USER"
四个状态分别位于work-new/base、velocity-reversed、shift-atom3和zero-velocity。提交脚本依次计算这些状态,结束后执行:
bash read.sh work-new analysis-new
bash plot.sh analysis-new figures-new
head analysis-new/LAMMPS-TALLY-comparisons.csv
prepare.sh创建新目录,不覆盖已有计算;如需保留上次结果,先将work-new改名,再准备下一次。下载包中的job.slurm使用cpu-8173m,申请1个进程、1个核心。请通过Slurm提交计算。
2. 六种计算各自回答什么#
| 计算命令 | 本例用途 | 如何读输出 |
|---|---|---|
compute EAB A pe/tally B |
A、B之间的两体势能 | c_EAB为组间能量;本版本逐原子数组两列分别为LJ与库仑贡献 |
compute FAB A force/tally B |
A受到B的净相互作用力 | c_FAB为模长;逐原子三列保留方向,不能把模长当成x分量 |
compute SAB A stress/tally B |
组间相互作用的维里贡献 | 全局标量是交叉维里迹的三分之一,尚未除体积;逐原子六列采用负维里约定 |
compute PM all pe/mol/tally all |
按molecule ID划分相互作用能 | 四个槽依次为同ID内LJ、同ID内库仑、不同ID间LJ、不同ID间库仑 |
compute JT all heat/flux/tally all |
总能量流矢量及其对流部分 | 前三列为总矢量,后三列为对流部分;量纲是能量×长度/时间 |
compute QAB A heat/flux/virial/tally B |
两组间相互作用的能量传递率 | 标量量纲为能量/时间;交换A、B后变号 |
后两种命令输出的物理量不同。heat/flux/tally要结合所选区域体积才能得到体平均通量;heat/flux/virial/tally在本例中是组间功率,不能与前者的x分量直接相等比较。原子级数组也不能不加处理就当作某个区域的平均压力。
3. 完整基础输入#
采用units lj:距离、能量、质量和时间为LJ约化单位。本例并不对应某种真实化学分子。粒子1、2的molecule ID为1,粒子3、4为2,只用于演示能量分类;没有添加化学键。
基础输入为inputs/base/in.lammps:
units lj
atom_style full
boundary f f f
region box block 0 10 0 10 0 10
create_box 1 box
mass 1 1.0
create_atoms 1 single 4.0 4.0 4.0
create_atoms 1 single 5.15 4.25 4.1
create_atoms 1 single 4.4 5.45 4.15
create_atoms 1 single 5.65 5.55 4.65
set atom 1 charge 0.3
set atom 1 mol 1
group atom1 id 1
velocity atom1 set 0.13 -0.17 0.05 units box
set atom 2 charge -0.3
set atom 2 mol 1
group atom2 id 2
velocity atom2 set -0.11 0.09 0.14 units box
set atom 3 charge 0.2
set atom 3 mol 2
group atom3 id 3
velocity atom3 set 0.07 0.04 -0.12 units box
set atom 4 charge -0.2
set atom 4 mol 2
group atom4 id 4
velocity atom4 set -0.05 -0.08 0.06 units box
group A id 1 2
group B id 3 4
pair_style lj/cut/coul/cut 3.0
pair_coeff 1 1 .7 1.0
neighbor .3 bin
neigh_modify every 1 delay 0 check yes
compute EAB A pe/tally B
compute FAB A force/tally B
compute SAB A stress/tally B
compute QAB A heat/flux/virial/tally B
compute QBA B heat/flux/virial/tally A
compute PM all pe/mol/tally all
compute JTA A heat/flux/tally all
compute JTB B heat/flux/tally all
compute JT all heat/flux/tally all
compute KE all ke/atom
compute PE all pe/atom
compute ST all stress/atom NULL virial
compute JA A heat/flux KE PE ST
compute JB B heat/flux KE PE ST
compute J all heat/flux KE PE ST
compute GG A group/group B pair yes kspace no
thermo 1
thermo_modify norm no flush yes
thermo_style custom step pe ke c_EAB c_FAB c_SAB c_QAB c_QBA c_PM[1] c_PM[2] c_PM[3] c_PM[4] c_JTA[1] c_JTA[2] c_JTA[3] c_JTA[4] c_JTA[5] c_JTA[6] c_JA[1] c_JA[2] c_JA[3] c_JTB[1] c_JTB[2] c_JTB[3] c_JB[1] c_JB[2] c_JB[3] c_JT[1] c_JT[2] c_JT[3] c_J[1] c_J[2] c_J[3] c_GG c_GG[1] c_GG[2] c_GG[3]
thermo_modify norm no format float %.16g
run 0
write_dump all custom atoms.dump id mol q x y z vx vy vz fx fy fz c_EAB[1] c_EAB[2] c_FAB[1] c_FAB[2] c_FAB[3] c_SAB[1] c_SAB[2] c_SAB[3] c_SAB[4] c_SAB[5] c_SAB[6] c_QAB[1] c_QAB[2] c_QAB[3] c_PE c_ST[1] c_ST[2] c_ST[3] c_ST[4] c_ST[5] c_ST[6] modify sort id format float %.16g
关键设置:
pair_style lj/cut/coul/cut 3.0使用截断LJ与截断库仑两体势,截断距离为3;没有长程库仑、键、角或多体项。thermo_modify norm no关闭按粒子数归一化,便于直接读出四粒子模型的总量。- 所有TALLY命令放在
run 0之前,使相互作用计算时能收集贡献。 compute group/group提供另一条组间能量和力的读取路径;普通compute heat/flux提供总热流读取路径。配套脚本同时比较这些输出,并逐对计算解析能量、力与维里。write_dump写出每个粒子的坐标、速度、受力及TALLY数组。实际分析时先明确想要全局标量还是逐原子数组。
如果只想手工计算基础状态,可以在计算作业的相应工作目录中执行:
module load lammps/30Sep2026-8173m
export OMP_NUM_THREADS=1
mpirun -np 1 lmp -in in.lammps -log log.lammps
4. 实际分组能量与受力#
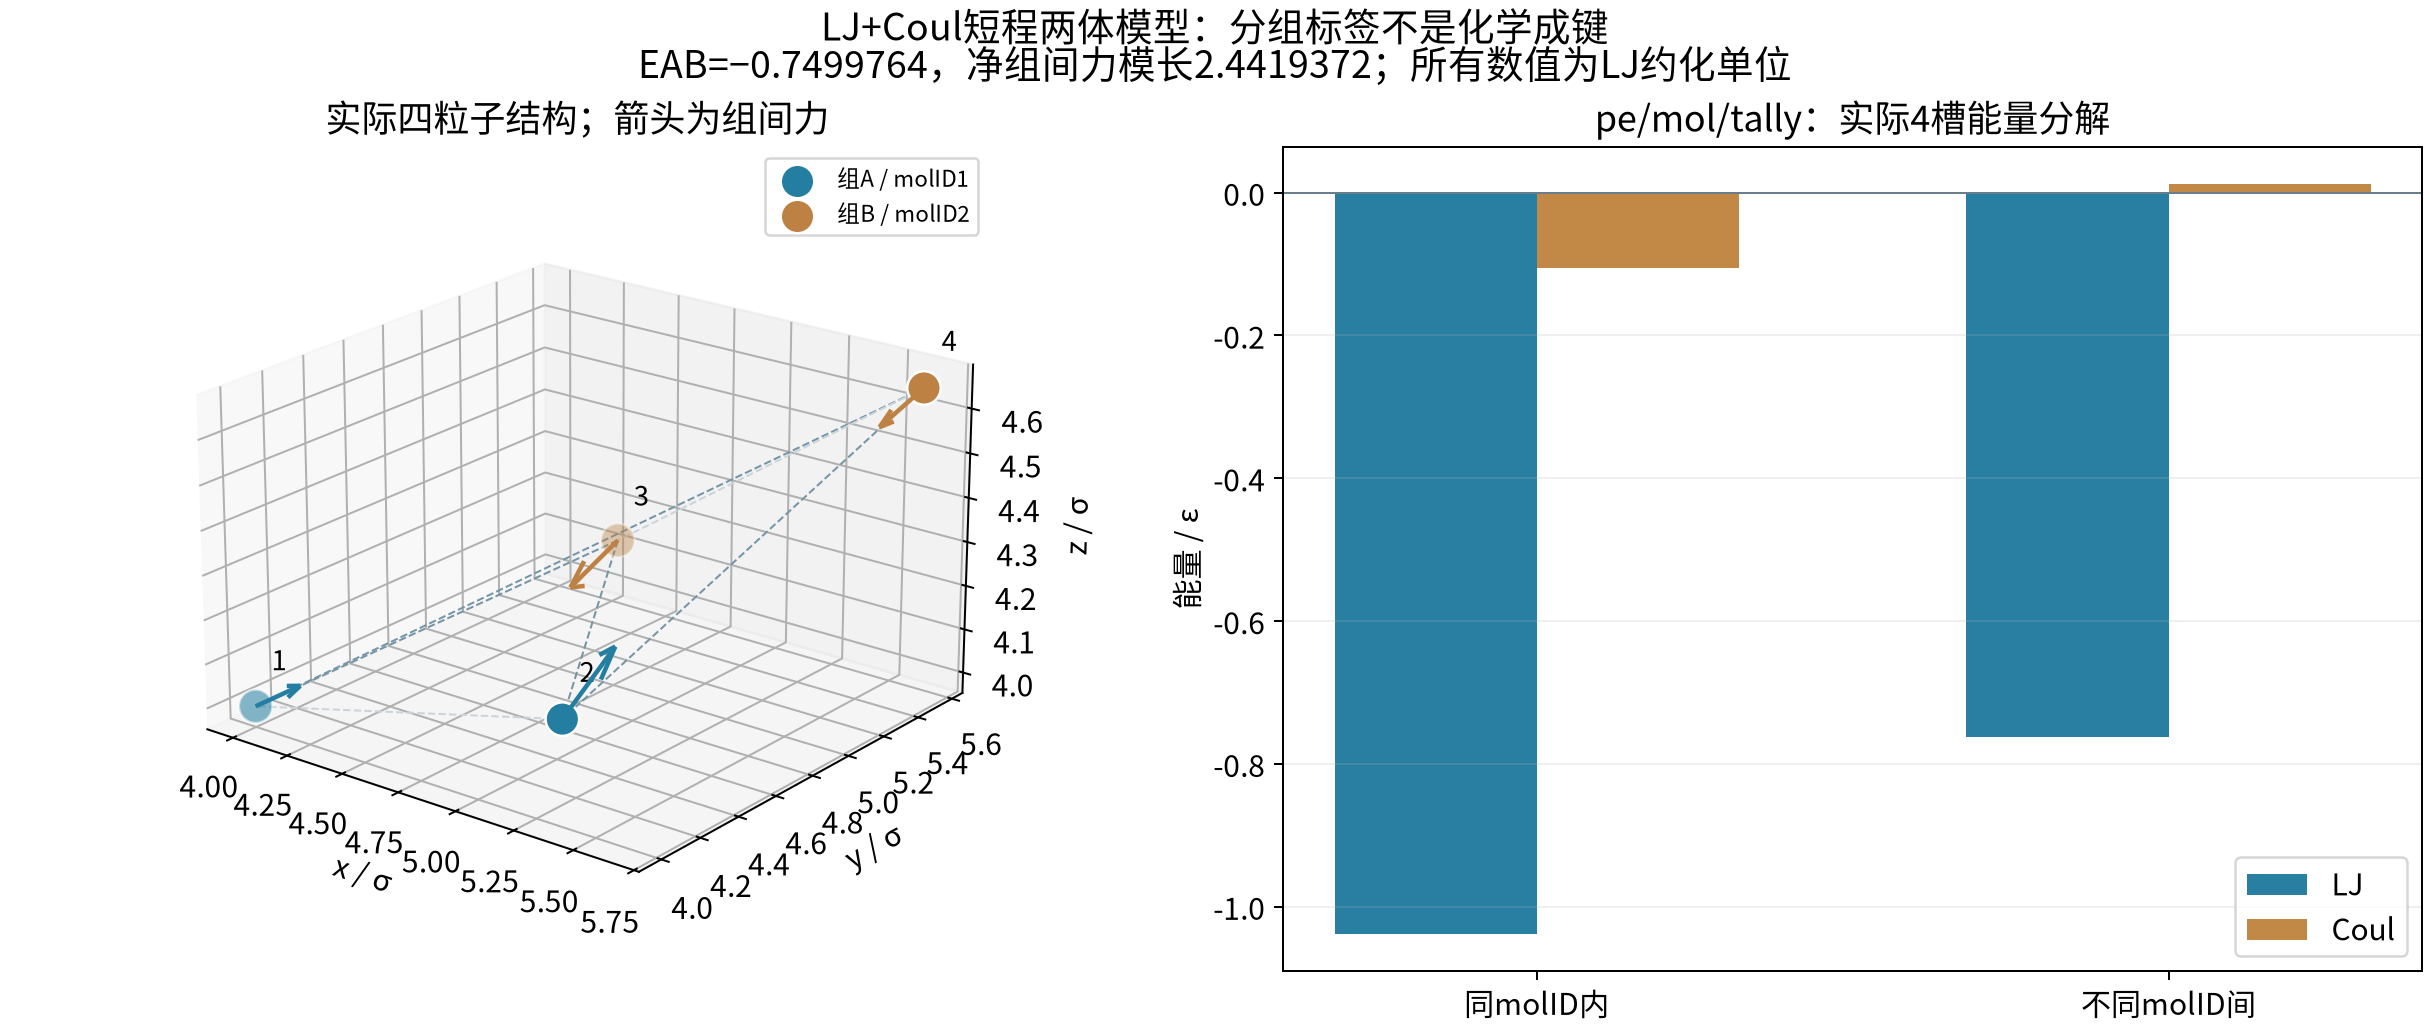
图中的虚线用于标示跨组相互作用,不表示化学键;箭头按相同显示比例缩放,准确受力读取CSV或原子数组。
基础状态的总势能为 −1.8934237931,动能为 0.06075。A、B的交叉势能为 −0.7499764028,A受到B的净力模长为 2.4419372426。这些数值使用LJ约化单位。
pe/mol/tally的“同ID内”与“不同ID间”分类依赖molecule ID,不依赖是否定义了键。用于实际分子体系时,应先检查自己的data文件是否正确设置molecule ID;不要把A/B分组与molecule ID分类混为一谈。
5. 改变速度和坐标,观察哪些量变化#
配套输入包含四个状态:基础状态、所有速度反号、第3粒子x坐标增加0.04、所有速度为0。其他条件保持一致。
| 状态 | 组间能量 | 净组间力模长 | 维里迹/3 | 组间功率QAB |
|---|---|---|---|---|
| 基础 | −0.749976403 | 2.441937243 | −1.350036459 | +0.054900204 |
| 速度反号 | −0.749976403 | 2.441937243 | −1.350036459 | −0.054900204 |
| 粒子3位移 | −0.766339161 | 2.492554534 | −1.367800930 | +0.064289682 |
| 速度为0 | −0.749976403 | 2.441937243 | −1.350036459 | 0 |
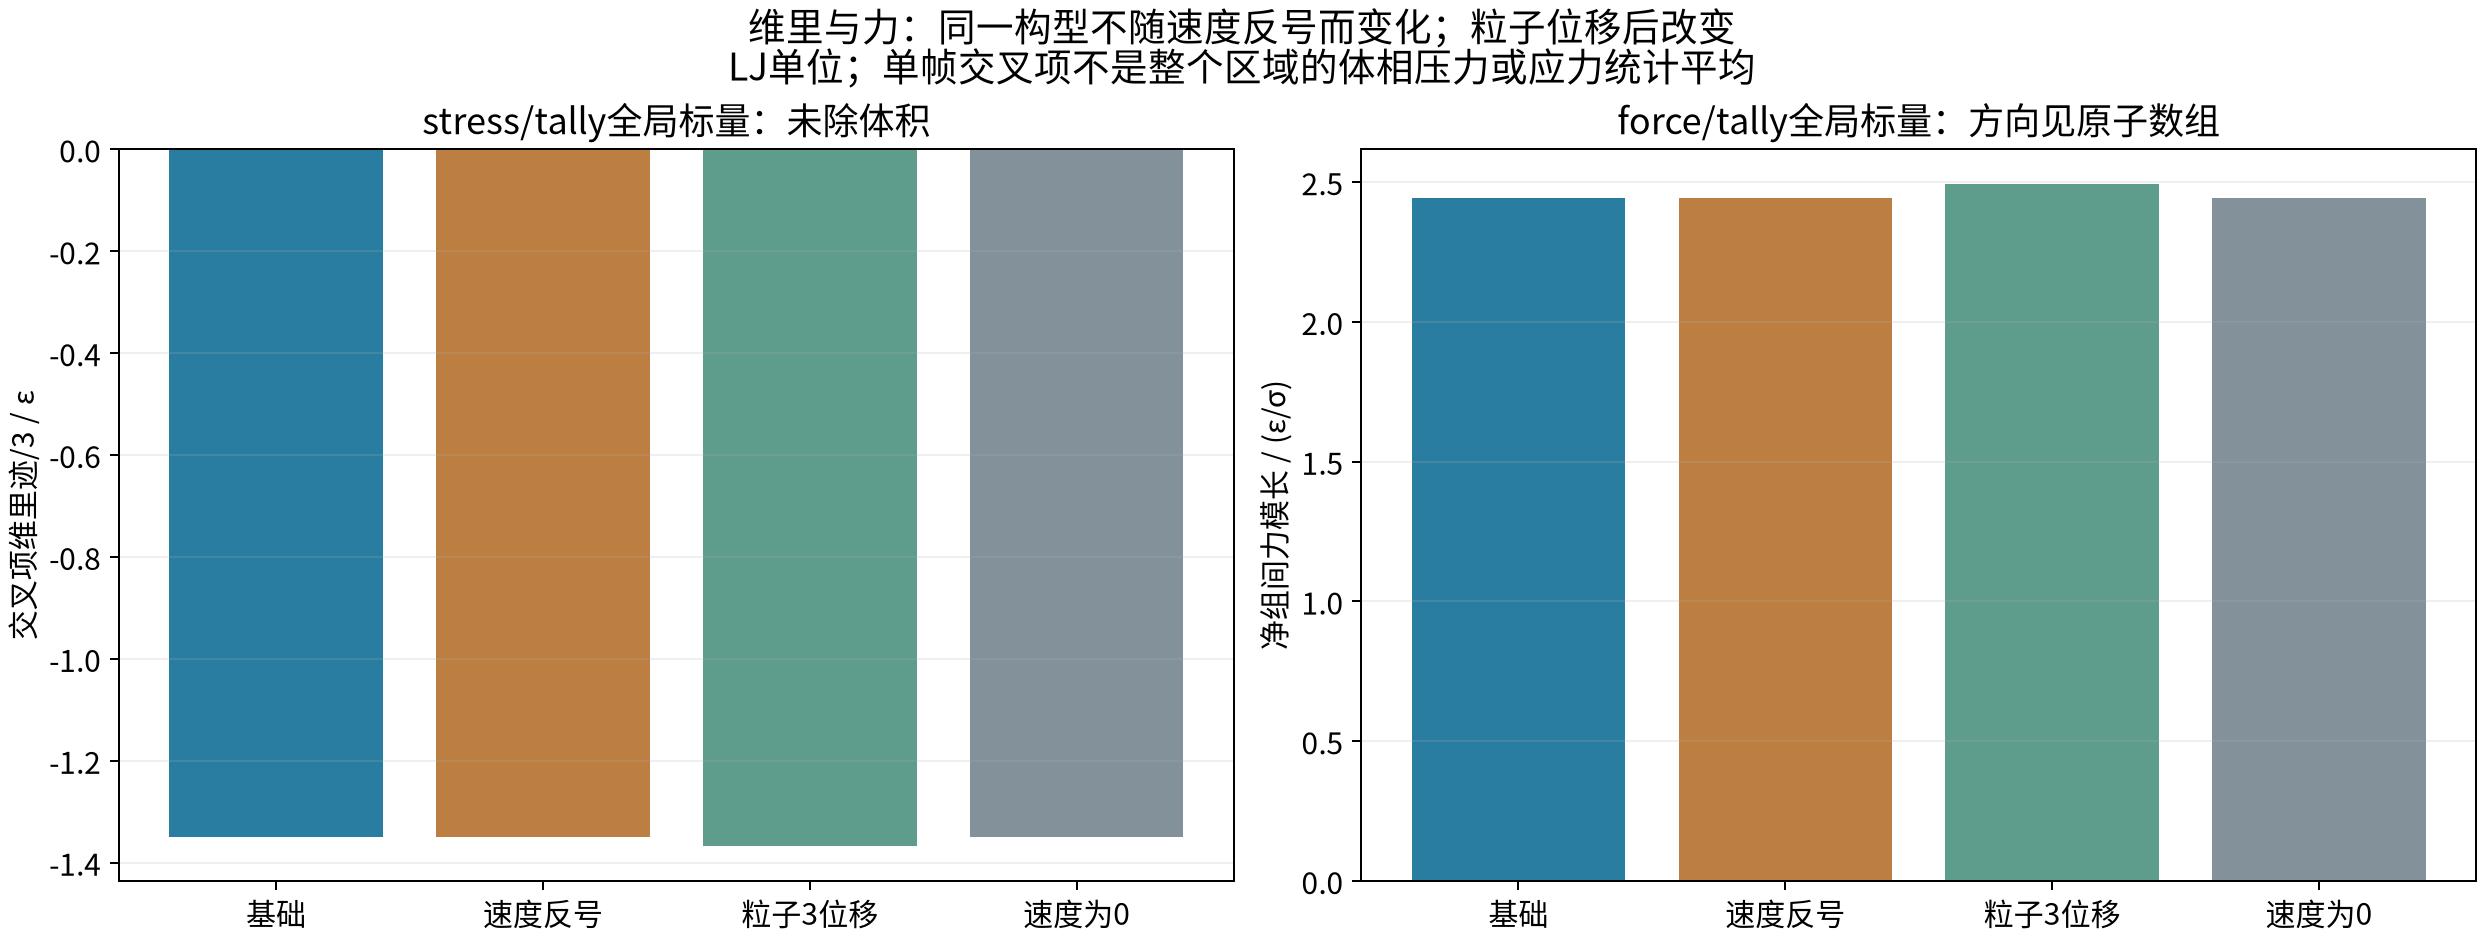
坐标不变时,能量、力和维里不随速度反号而变化。粒子3移动后,这三个量都发生变化。这里的维里交叉项不是整个体系的体相压力,也没有进行时间平均。
6. 两种热流输出怎样理解#
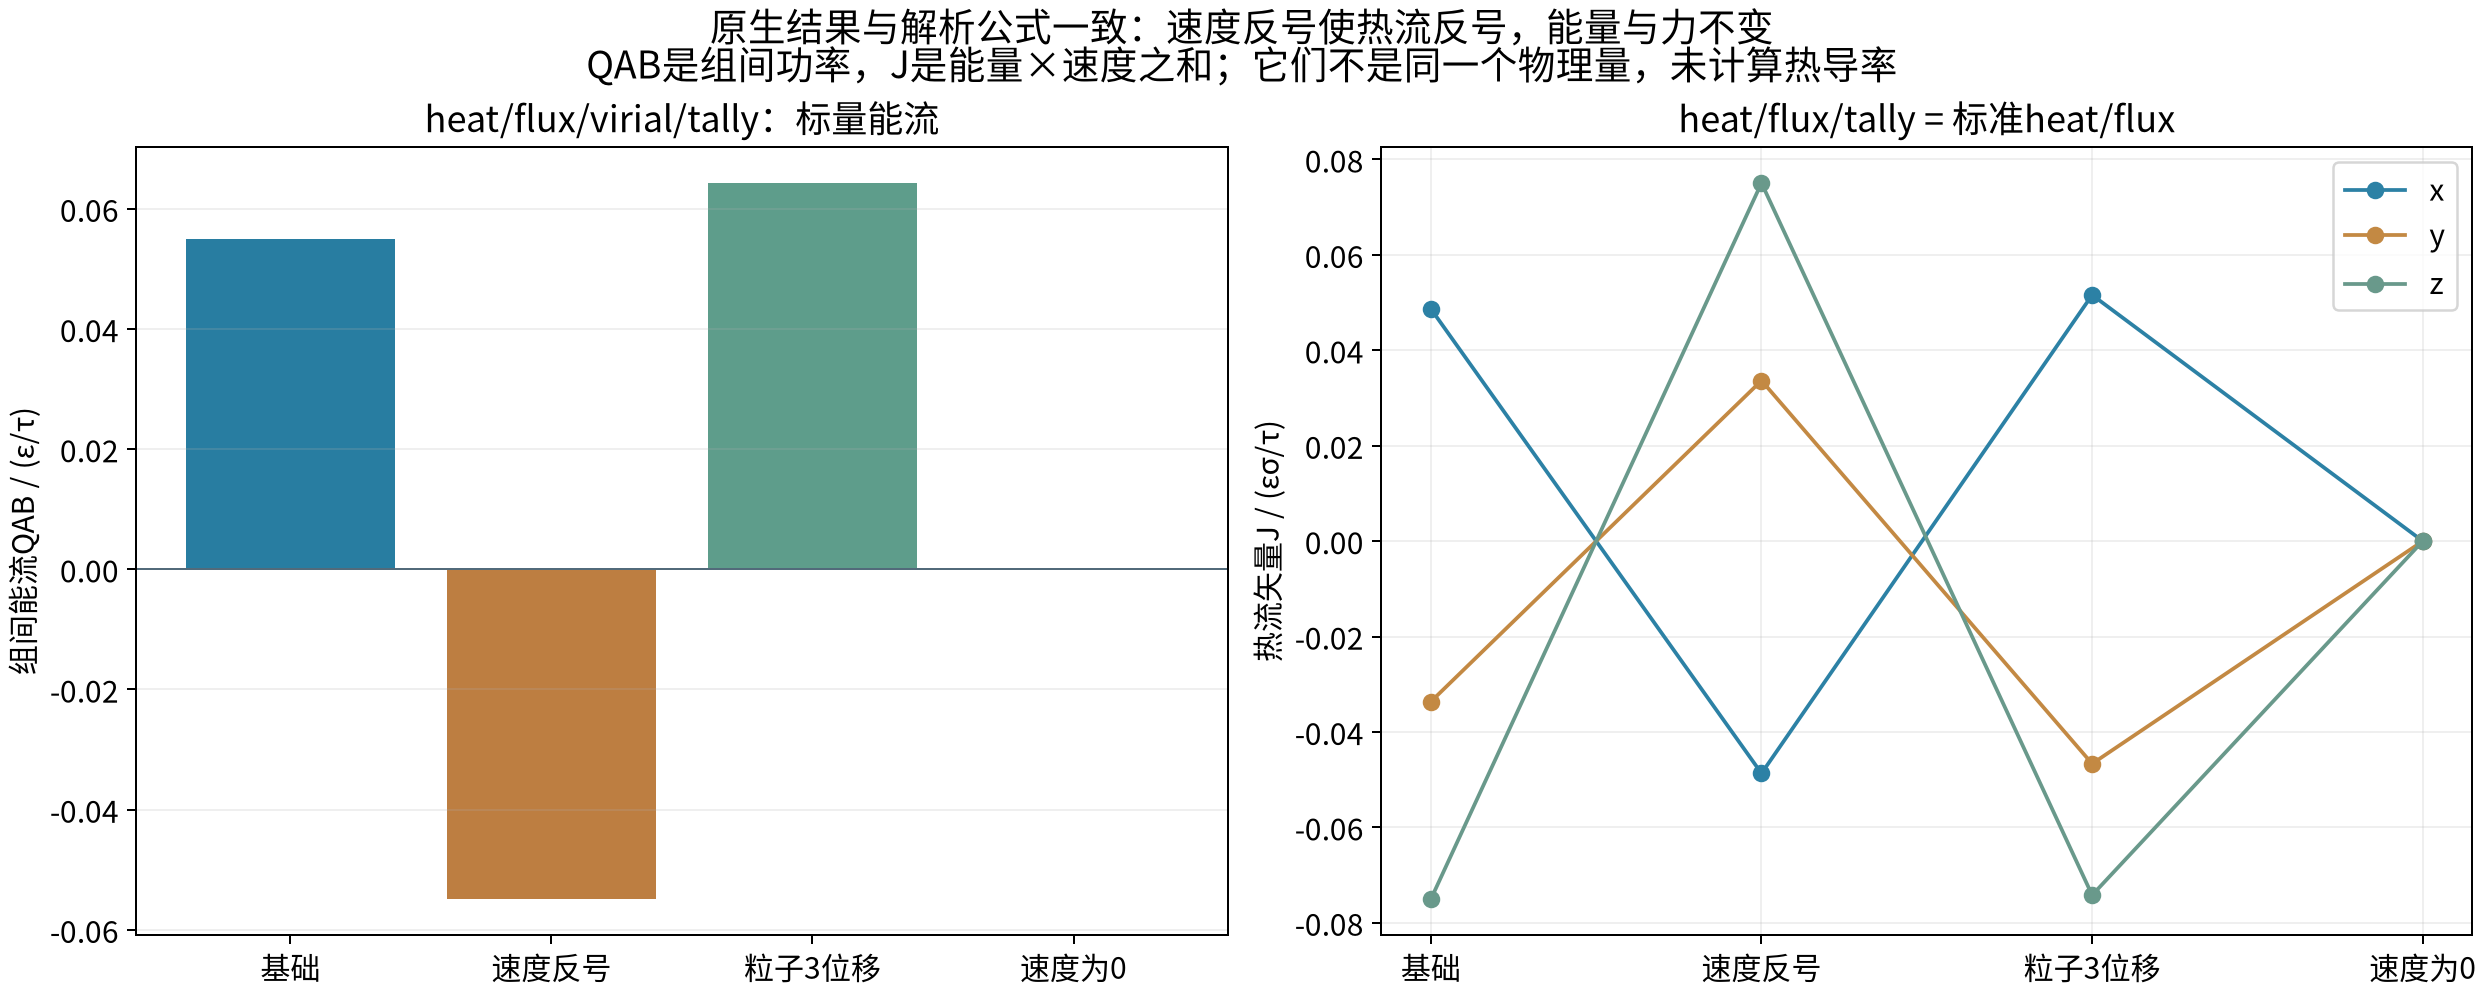
基础状态中,heat/flux/tally输出的总矢量为:
Jx =  0.0486854909482
Jy = -0.0336477893967
Jz = -0.0750628814377
组间功率为:
QAB =  0.0549002038051
QBA = -0.0549002038051
本例按A中粒子i、B中粒子j定义Fij,组间功率为0.5 × Σ Fij·(vi+vj),正值对应本例约定的B到A传能方向。速度整体反号时,功率与总能量流矢量一起变号;速度为0时两者都为0。这些是瞬时相互作用与能量流,不足以判断材料热导率。
7. 替换成自己的结构时#
先把四粒子的create_atoms改成自己的read_data,再定义互不重叠的A、B组。保留需要的TALLY命令和输出列,先运行一个短作业确认输出。
本例使用未加加速后缀的CPU两体pair样式。TALLY依赖相互作用计算的回调,不能直接把这里的pair替换成GPU、INTEL、KOKKOS或OPENMP加速版本。它也不是键、长程库仑、多体势所有能量贡献的统一分解器;例如EAM嵌入能不能据此当作已完整计入。模型含这些贡献时,应先核对相应命令支持范围,再选择分析方法。
参考:LAMMPS TALLY命令说明。下载包按集群30Sep2026实际输出保留了数组列、单位和读取方式。