
PLUMED 二体熵:参考密度与偏置受力
从RDF计算二体熵贡献,比较两种参考密度,读取实际COLVAR和笛卡尔偏置力,讲清二体贡献与总熵的区别。
阅读本篇目录
PAIRENTROPY 将每帧RDF转换为一个标量,可用于比较局部结构,也可接入偏置势。这里继续使用RDF教程中的五帧四点几何,演示完整输入、输出表和偏置受力。
下载配套输入、实际数据和绘图脚本。环境为 PLUMED 2.10.1、GCC/G++/gfortran 13.3.0,独立 driver、1线程、启用 adjmat。这里只计算预设轨迹的集体变量与偏置力,没有用这些力推进动力学。
1. 先看计算结果#
unzip plumed-RDF-pairentropy-wave1295-*.zip
cd plumed-RDF-pairentropy
bash read.sh
bash plot.sh
cat analysis/PLUMED-pairentropy.csv
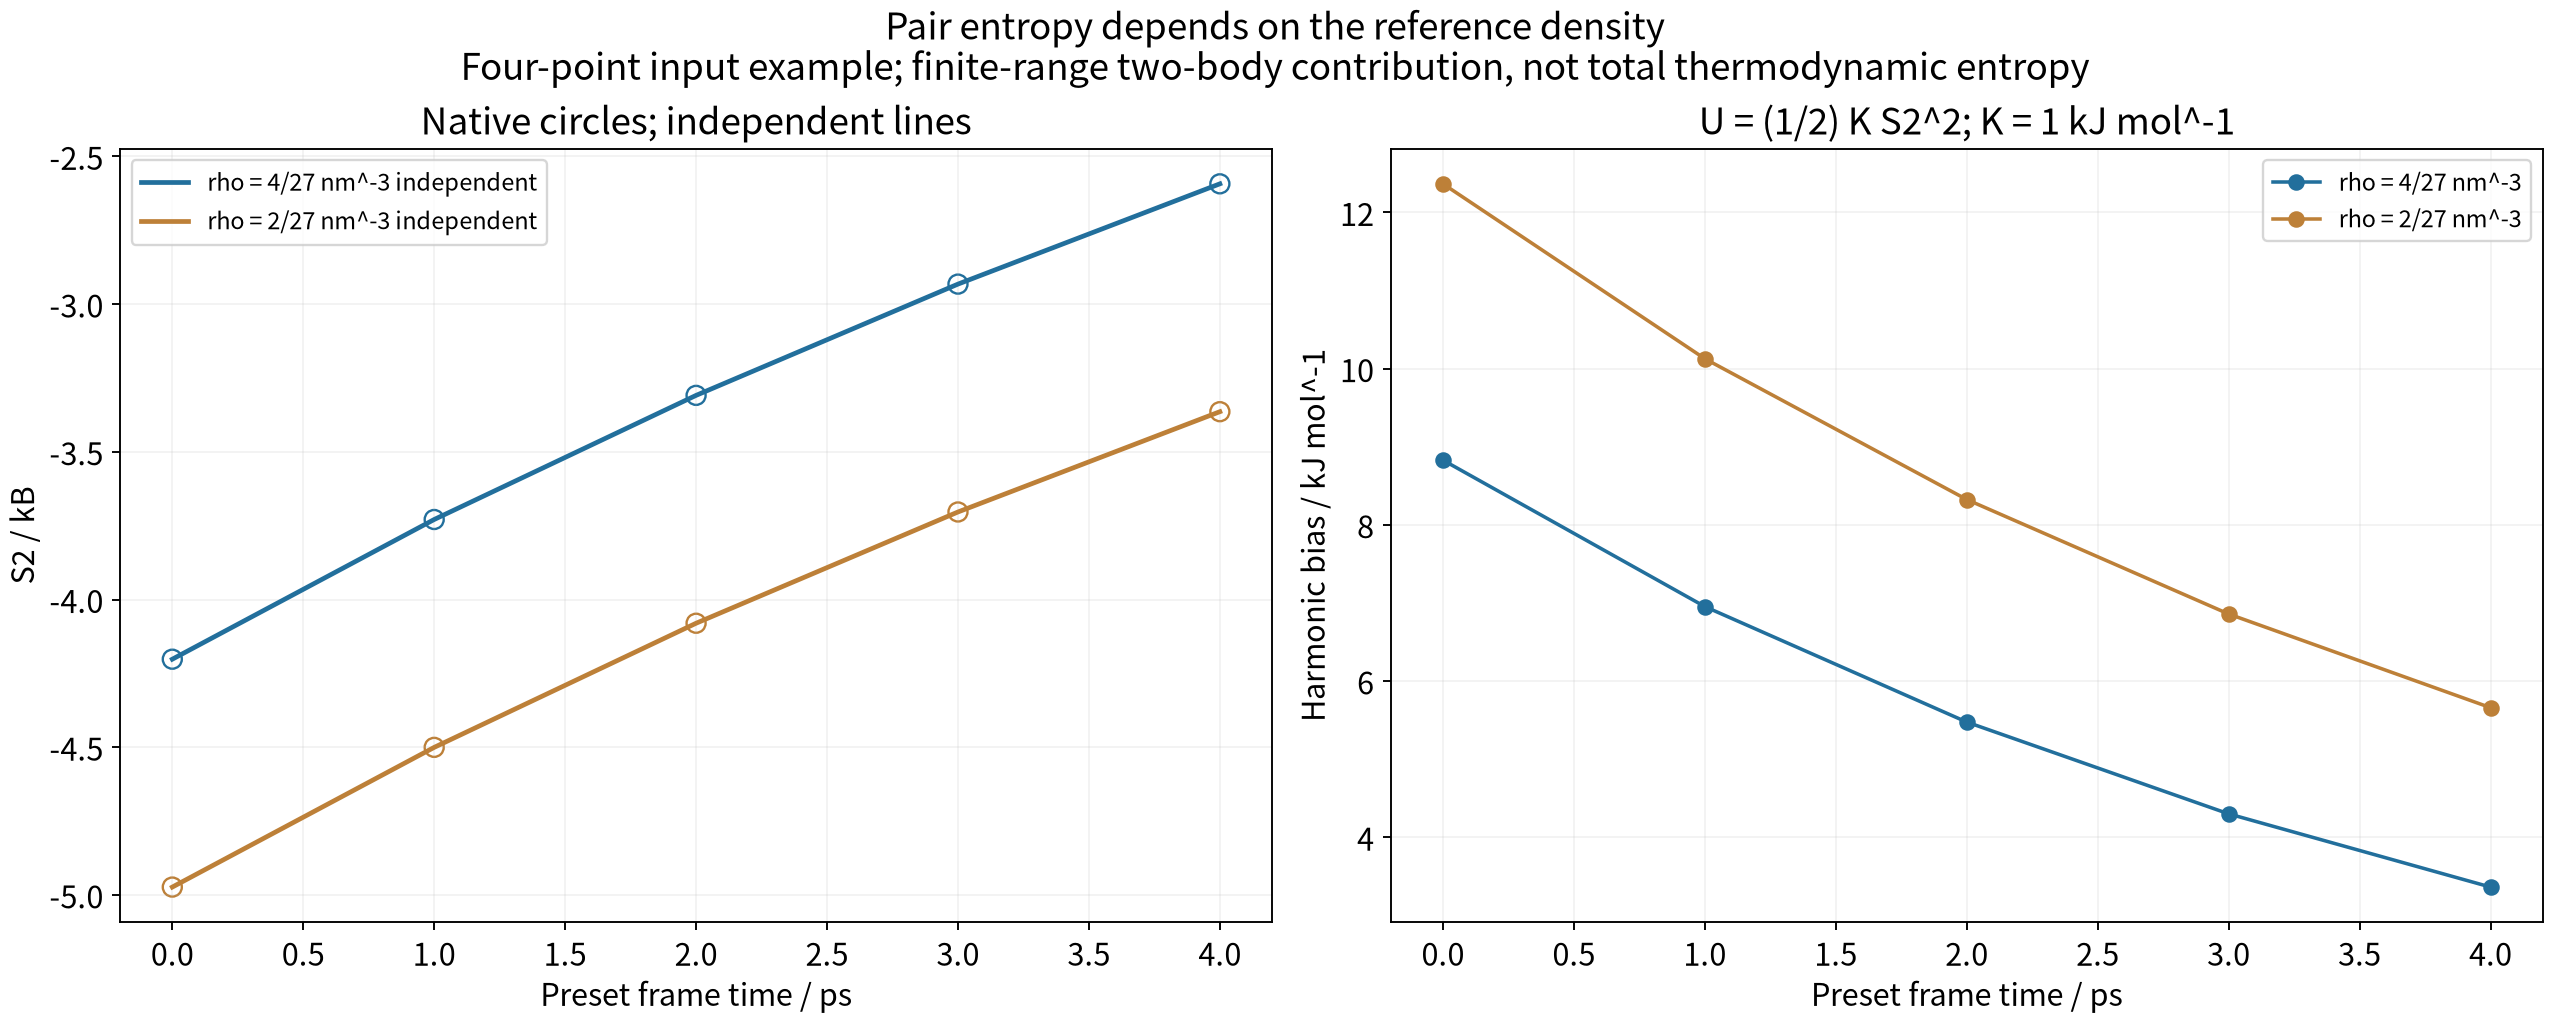
| 帧号 | ρ=4/27 nm⁻³ 时 S₂/kB | ρ=2/27 nm⁻³ 时 S₂/kB | 第一组偏置能量(kJ/mol) |
|---|---|---|---|
| 0 | -4.20195901 | -4.97329967 | 8.82822976 |
| 2 | -3.30888670 | -4.08022918 | 5.47436559 |
| 4 | -2.59279970 | -3.36414166 | 3.36130514 |
第二组只把归一化所用参考密度减半,几何和盒子保持相同。因此它是参考密度敏感性对照,不是把实际物理体系密度减半后的模拟。密度同时影响RDF归一化和熵积分前因子,结果不会简单按比例缩放。
2. 二体熵计算的含义#
本例采用有限区间上的表达式:
S2/kB = -2*pi*rho * integral[(g*ln(g) - g + 1)*r^2 dr]
积分区间为0至1.2 nm;g=0处按极限 g ln(g)=0 处理。程序先计算RDF,再在网格上构造被积函数,使用中点线性插值和网格积分,等价于该网格的梯形积分。
这个量是选定归一化约定下的二体结构熵贡献。它不包含理想气体项、所有高阶关联、振动/电子熵等贡献,不能直接称为体系总熵或总自由能。 配套四点几何也不是平衡液体采样。
3. 完整输入#
bash setup.sh
bash prepare.sh
cat work-new/pair-density/plumed.dat
setup.sh 只在当前目录安装独立PLUMED,具体编译说明见RDF教程。第一组输入如下:
UNITS LENGTH=nm ENERGY=kj/mol TIME=ps
value: PAIRENTROPY GROUP=1-4 GRID_BIN=240 MAXR=1.2 BANDWIDTH=0.035 DENSITY=0.14814814814814814
bias: RESTRAINT ARG=value AT=0 KAPPA=1
PRINT ARG=value,bias.bias FILE=COLVAR STRIDE=1 FMT=%24.16e
value 为二体熵标量;bias 是以0为中心的谐和约束:U=0.5*K*(value-0)^2。这里value按kB归一化后无量纲,KAPPA=1 对应能量系数1 kJ/mol。PRINT 同时输出二体熵和偏置能量。
第二组 pair-half-density 只把 DENSITY 改为 0.07407407407407407。实际使用时应选有物理意义的参考数密度;不要为了曲线更好看任意改变它。
在此2.10.1实现中,PAIRENTROPY 使用内部RDF的默认逐帧行为。输入省略显式 CLEAR、STRIDE、KERNEL,以免快捷动作未消费这些参数而报错;这些选项不能照搬RDF输入逐字添加。
4. 运行和读取#
bash run.sh
bash read.sh --new
head work-new/pair-density/COLVAR
head work-new/pair-density/forces.xyz
输出示例:
#! FIELDS time value bias.bias
0.000000  -4.2019590107348579  8.8282297639479328
1.000000  -3.7290486946312669  6.9529020834655775
2.000000  -3.3088866983907876  5.4743655913937435
时间来自 driver --timestep 1,在这里仅给预设帧编号;不是经过1 ps积分得到的MD轨迹。
驱动命令使用 --dump-forces forces.xyz 保存每帧笛卡尔偏置力,长度单位nm、能量单位kJ/mol,因此力单位为kJ·mol⁻¹·nm⁻¹。每帧第一行是点数,第二行为驱动器输出的其他量,之后四行是各点的三个力分量。不要把第二行当作第一个原子的力。
第一帧四个点的力为:
6.7173889433  -1.2824758284  -7.6142065988
3.9201658343  -5.9751873710 -19.3406061445
0.4966446530   3.2877300154  -7.3105873375
-11.1341994306 3.9699331840  34.2654000807
独立按核函数、RDF归一化、熵积分和链式求导计算后,二体熵、U=0.5*S2^2 和上述受力吻合;各点力的总和接近0。这里检查的是偏置项的力,并不含DFT或经典势的相互作用力。
5. 换成自己的体系#
先确认原子组、真实盒子、参考数密度、轨迹长度单位与平滑宽度。小体系试读正常后,再处理自己的平衡段轨迹。可以先只保留 PAIRENTROPY 和 PRINT 做后处理,确认变量范围,再决定是否添加约束或其他偏置。
如果准备在模拟引擎中施加偏置,还要确认引擎实际链接的PLUMED版本、依赖模块和能量单位;本例独立driver的成功不会自动让其他引擎获得相同功能。谐和中心和强度仅为示范,不是所有材料的推荐采样参数。
绘图和读取代码均在资料包中。固定参考数字适用于配套五帧;更换输入后请更新独立参考,不要把示例数值当成你的体系应该达到的目标。
实现依据为官方2.10.1的PairEntropy.cpp和RDF.cpp。