
LOBSTER分子片段轨道实操:NH₃中的NH₂
用真实NH₃波函数定义NH₂片段,提取C2v轨道、Löwdin布居、片段电荷与六张轨道切片。
阅读本篇目录
如果想了解一个分子中的某个片段怎样参与成键,可以先把整个体系做完VASP静态计算,再用LOBSTER的LCFO功能,把投影原子轨道变换为片段轨道。本篇以NH₃中的NH₂片段为例,给出完整输入和真实输出。
这里的NH₂仍处于NH₃的电子环境中,不是单独优化的NH₂自由基,也不是SOMO计算。LCFO片段轨道、局域分子轨道LMO和单占据轨道SOMO是不同概念。
1.先看已有结果#
下载输入、实际片段轨道、CSV和画图脚本,保存为example.zip:
python3 -m zipfile -e example.zip .
cd lobster-NH2-LCFO
bash read.sh
bash plot.sh
ls figures
生成能级图、六个轨道的平面切片,以及analysis中的三个CSV。这里直接读取实例结果,不需要重新做VASP。
cat reference-results/LCFO_Fragments.lobster
cat reference-results/CHARGE.LCFO.lobster
cat analysis/LCFO-NH2-orbitals.csv
配套数据包含我们生成的片段轨道cube,不含VASP程序、POTCAR或WAVECAR。重新计算需要自己的软件许可和授权赝势。
2.准备NH₃结构与静态计算#
bash prepare.sh
cat work-new/LCFO/POSCAR
cat work-new/LCFO/INCAR
本例的POSCAR如下,晶胞12Å。原子序号依次为H1、H2、H3、N4,后续片段定义按这个顺序引用。
NH3 fixed snapshot for LCFO
1.0
12 0 0
0 12 0
0 0 12
H N
3 1
Direct
0.5000000000721656 0.5591616300961801 0.5161580457941809
0.5681915934809153 0.4410526811637319 0.5161596389601757
0.4318084079056659 0.4410526818880980 0.5161596383627096
0.4999999985412533 0.4804220901853165 0.4838807602162691
完整INCAR:
SYSTEM=NH3-embedded-NH2
ENCUT=550
PREC=Accurate
EDIFF=1E-6
ALGO=Normal
NELM=120
ISMEAR=0
SIGMA=0.05
LREAL=.FALSE.
ISYM=0
IBRION=-1
NSW=0
NBANDS=8
LWAVE=.TRUE.
LCHARG=.FALSE.
ISPIN=1
NELECT=8
LWAVE必须打开,LOBSTER需要读取波函数。这里是固定构型静态计算;如果研究自己的结构,先完成相应的结构优化,再使用优化后的结构做静态计算。ISYM=0、足够的空带与适配的投影基组有利于后续分析,不能只检查VASP有没有结束。
KPOINTS为孤立分子超胞的单Gamma点:
Gamma
0
Gamma
1 1 1
0 0 0
在work-new/LCFO中按H N顺序准备自己的POTCAR。示例文件保留真实坐标精度,不需要手工抄写。
3.定义片段与轨道网格#
本例完整lobsterin为:
COHPStartEnergy -25
COHPEndEnergy 20
COHPSteps 400
basisSet pbeVaspFit2015
basisFunctions H 1s
basisFunctions N 2s 2p
useDecimalPlaces 8
printTotalSpilling
gridDensityForPrinting .25
gridBufferForPrinting 2.0
molecule atom 1 atom 2 atom 4
最后一行把H1、H2、N4定义成一个NH₂片段。没有写入这一片段的H3,会被程序自动作为另一个片段,输出中可以看到这一提示。使用自己的体系时,应主动检查所有原子如何分组,避免选错原子序号。
gridDensityForPrinting .25在这里表示轨道输出网格步长0.25Å,不是电子密度或每Å的点数;gridBufferForPrinting 2.0为周围增加2Å缓冲区。步长越小文件越大,可先用较粗网格熟悉流程,再根据图片需求调整。
本输入没有写printSomos。不要为了得到LCFO图而额外打开SOMO选项。
4.提交自己的计算#
回到资料包根目录,准备好POTCAR后提交:
sbatch work-new/LCFO/job-p100.slurm
squeue -u "$USER"
模板申请1张P100、1进程、1线程,加载vasp/6.6.1-p100,先执行VASP、确认电子收敛及非空WAVECAR,再执行LOBSTER。实际命令核心是:
mpirun -np 1 vasp_std > vasp.out
/public/software/lobster/6.0.0/lobster > lobster-console.out
这些步骤在Slurm分配内执行,不能在登录节点直接跑生产计算。计算完成后:
tail -n 20 work-new/LCFO/lobsterout
bash read.sh work-new/LCFO analysis-new
bash plot.sh analysis-new figures-new
本例实际使用VASP6.6.1 GPU版、NVHPC25.3编译环境和LOBSTER6.0.0厂商预编译程序(g++9.3静态构建)。LOBSTER这部分是单核CPU后处理;申请GPU是供前面的VASP计算使用。
5.六个轨道和布居怎么看#
程序自动识别片段点群为C2v,给六个轨道分配不可约表示标签:
| 轨道 | 片段轨道能量/eV | Löwdin投影布居 |
|---|---|---|
| 1a1 | −13.32042336 | 1.91 |
| 1b1 | −5.34408947 | 2.00 |
| 2a1 | −2.02972318 | 1.44 |
| 3a1 | −0.13305689 | 1.92 |
| 4a1 | 5.12802858 | 0.00 |
| 2b1 | 6.41844179 | 0.00 |
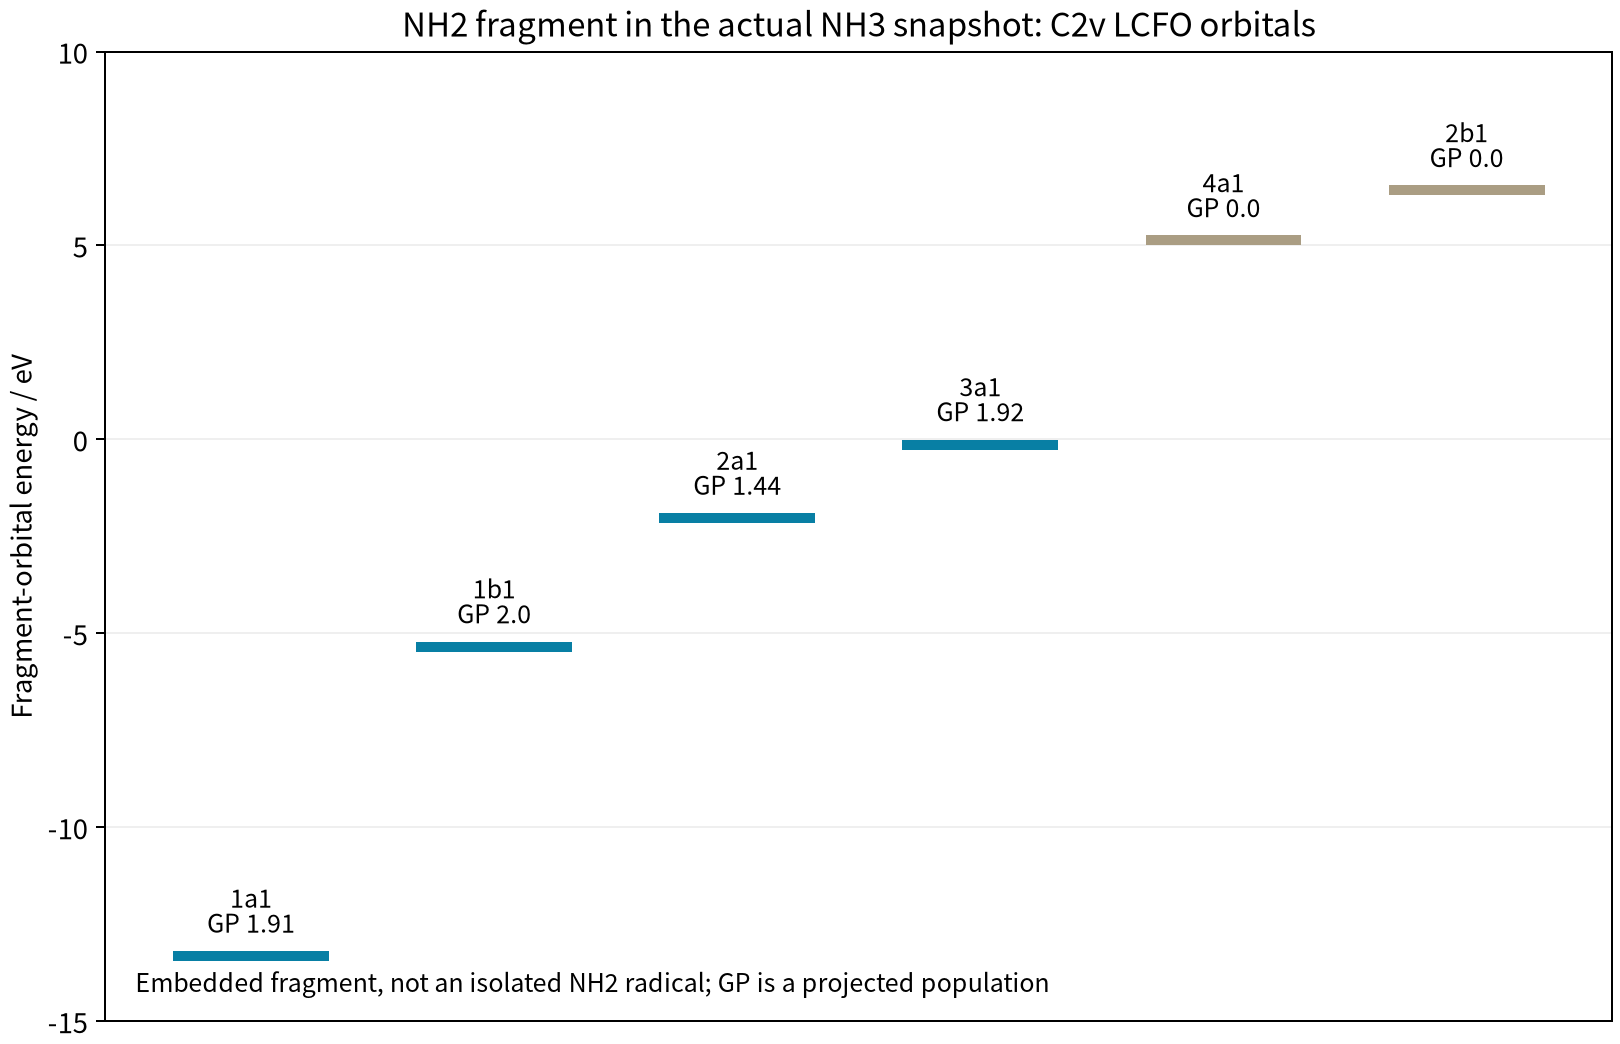
布居来自GROSSPOP.LCFO.lobster,不是把每条能级简单填成0、1、2。本例NH₂片段合计7.27个投影电子,另一片段H为0.73,合计8.00;投影布居打印到两位小数。
片段Löwdin电荷为NH₂:−0.27391929,H:+0.27392692,电荷总和约0.00000763。不同电荷分区方法可能给出不同数值,比较不同结构时要保持方法和基组一致。
NH2_1.MO_Diagram.lobster记录轨道能量及AO系数,NH2_1.Symmetry.lobster记录对称性,IMOFELIST.lobster记录各AO对片段分子轨道的积分形成能贡献。MOFE是带能分解信息,不是直接的解离能或反应能,不要把某一片段能级当成气相NH₂能量。
6.轨道图片怎么看#
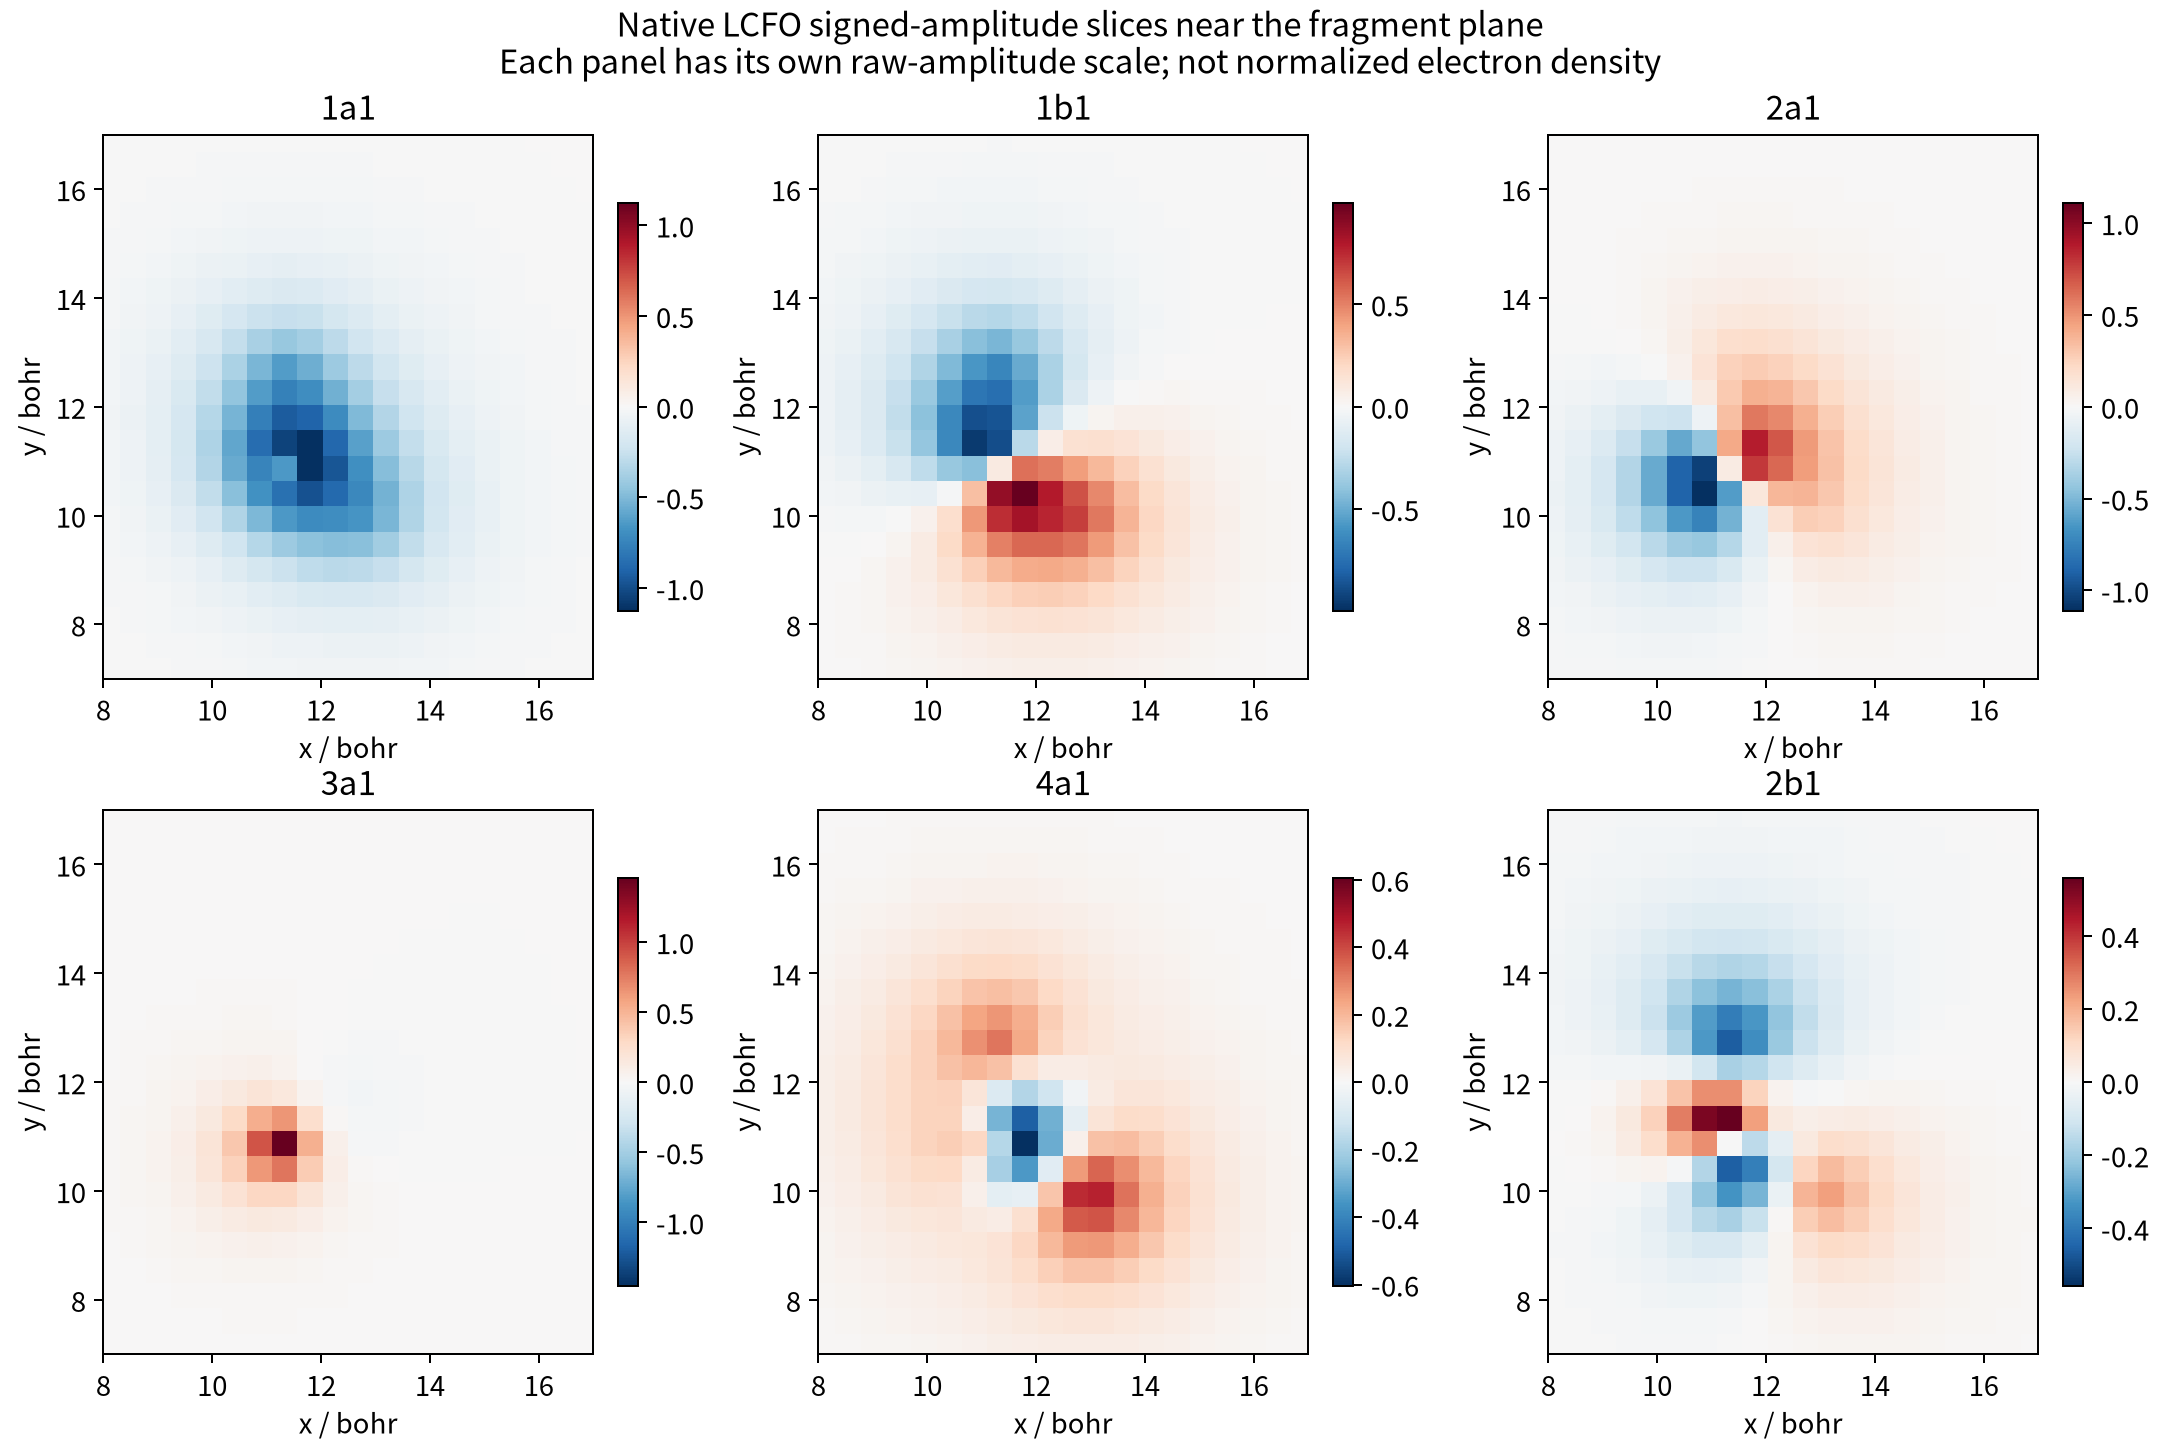
六个原生cube均为64×64×64网格。图中选取接近片段平面的z切片,红蓝表示轨道振幅的正负相位;每幅图有独立色标。轨道整体符号可以反转,不能把红色理解为正电荷、蓝色理解为负电荷。
这些是轨道表示,不是归一化电子密度。脚本保留原始振幅,不把积分强行改成1,也不把不同轨道各自的色标当成相同密度标尺。若要三维等值面,可用支持cube的VESTA等程序打开reference-results/NH2_1_1_*.cube,选择相同的正、负等值面大小比较形状。
本例占据态charge spilling为1.83%,但包含空态的total spilling较高,bandOverlaps.lobster也保留了投影正交偏差。这里用于学习片段定义、文件读取和轨道形状;需要比较精细能量贡献或定量空态性质时,先改进并核对投影基组、能带范围与正交性,不能只凭轨道图得出结论。
已有LCFO与MOFE基础教程使用周期Si₂;本篇补充分子中的非线性片段实操,两者体系与片段定义不同。