
Multiwfn实空间分析:信息熵、ALIE与源函数
用实际水分子波函数输出局部信息熵、平均局部电离能、核静电势与源函数,提供完整终端输入、两种源函数模式和实际数据图。
阅读本篇目录
本例从一份已经完成计算的水分子波函数出发,用 Multiwfn 的四种实空间函数分析不同位置的电子特征。完整流程是:准备 FCHK → 选择函数与网格 → 导出 CUBE → 读取数据 → 绘图。源函数分别运行两种模式,共五组操作,不需要重新进行量子化学计算。
下载输入、参考CUBE、数据与绘图程序。集群使用 multiwfn_nogui/2026.10.18,为官方 noGUI 预编译版本;后处理示例使用一个线程。配套读取、绘图程序使用集群已有的 ASE Python 环境,不需自行安装 Python 包。
1. 先知道每个量回答什么问题#
| 函数 | 本版本菜单号 | 含义与单位 |
|---|---|---|
| 局部信息熵 | 11 | 用总电子数归一化密度后得到的空间分布,采用原子单位,局部密度可为负 |
| 平均局部电离能 ALIE | 18 | 占据轨道能量绝对值的局部密度加权,原始 CUBE 为 Hartree |
| 核静电势 | 8 | 仅原子核电荷产生的静电势,Hartree/e;没有电子贡献 |
| 源函数 | 19 | 电子密度拉普拉斯对某个空间点密度的来源贡献,原子单位 Bohr⁻⁶ |
ALIE 在相同计算设置下可辅助分析电子结合较弱的空间区域。它不是用中性分子与阳离子总能量之差得到的分子电离能。讨论表面反应位点时,应使用相同电子密度等值面、比较不同位置;本例提供的是固定截面,不能据此直接给出反应活性排序。
局部信息熵也不是热力学熵。连续分布的局部熵密度可以为负,不能因为出现负值就把它删掉或取绝对值。
2. 解压,先读取本例实际结果#
将下载包保存为 example.zip:
python3 -m zipfile -e example.zip .
cd multiwfn-ALIE-entropy-source
bash read.sh
bash plot.sh
ls figures
reference-results 中有五组原生输出,analysis 中有函数汇总与每个网格点的数据表;figures 中生成三张图。read.sh按本例水分子与固定网格读取,不会提交任何量子化学任务。
head -n 6 analysis/Multiwfn-ALIE-source-summary.csv
head -n 4 analysis/Multiwfn-ALIE-source-plane.csv
cat quantum-reference.gjf
原始波函数来自下述实际 Gaussian 输入,下载包已提供对应的 water.fchk,此处是说明计算来源,无需再运行一次:
%nprocshared=1
%mem=1GB
%chk=result.chk
#p B3LYP/6-31+G(d) Pop=(Full,NBO,Hirshfeld,MK) SCF=Tight Int=UltraFine NoSymm

Gaussian population reference water

0 1
O 0 0 0
H 0 .7586 .5871
H 0 -.7586 .5871
坐标单位 Å;体系为10电子闭壳层水分子。自己的 Gaussian 检查点可先用 formchk result.chk water.fchk 转成 FCHK,再交给 Multiwfn。ALIE 需要有适用的轨道能量信息,普通 HF 或本例 B3LYP 波函数可使用;不能把任意后 HF 自然轨道能量当作同一含义的输入。
3. 实际计算一份 ALIE 网格#
在独立目录操作,避免覆盖自己已有的同名 CUBE:
module load multiwfn_nogui/2026.10.18
mkdir my-ALIE
cp inputs/ALIE/water.fchk inputs/ALIE/settings.ini my-ALIE/
cd my-ALIE
cat > stdin.txt <<'INPUT'
5
18
5
0.2,-4,-3
0.2,0.1,0.1
1,81,81
2
0
q
INPUT
Multiwfn water.fchk -nt 1 < stdin.txt > native.log
ls *.cub
依次含义是:主菜单5计算空间网格;函数18选择 ALIE;网格方式5直接输入原点、步长、点数;后处理2导出 CUBE;0返回,q退出。ALIE 文件名为 avglocion.cub。
这里原点为 (0.2,-4,-3) Bohr,步长为 (0.2,0.1,0.1) Bohr,点数为 1×81×81。因此 x 固定为0.2 Bohr,y从−4到4、z从−3到5 Bohr,每个函数有6561点。x方向只有一个点,不能把这些数据当成覆盖全空间的三维积分。图中坐标转换为 Å;原子圆点是向该截面的投影。
需要其它函数时,将上述第二行的18替换为对应菜单号,其余输入不变,并在不同目录中运行:
| 函数 | 导出的文件名 |
|---|---|
| 11 局部信息熵 | infoentro.cub |
| 18 ALIE | avglocion.cub |
| 8 核静电势 | nucleiesp.cub |
| 19 源函数 | srcfunc.cub |
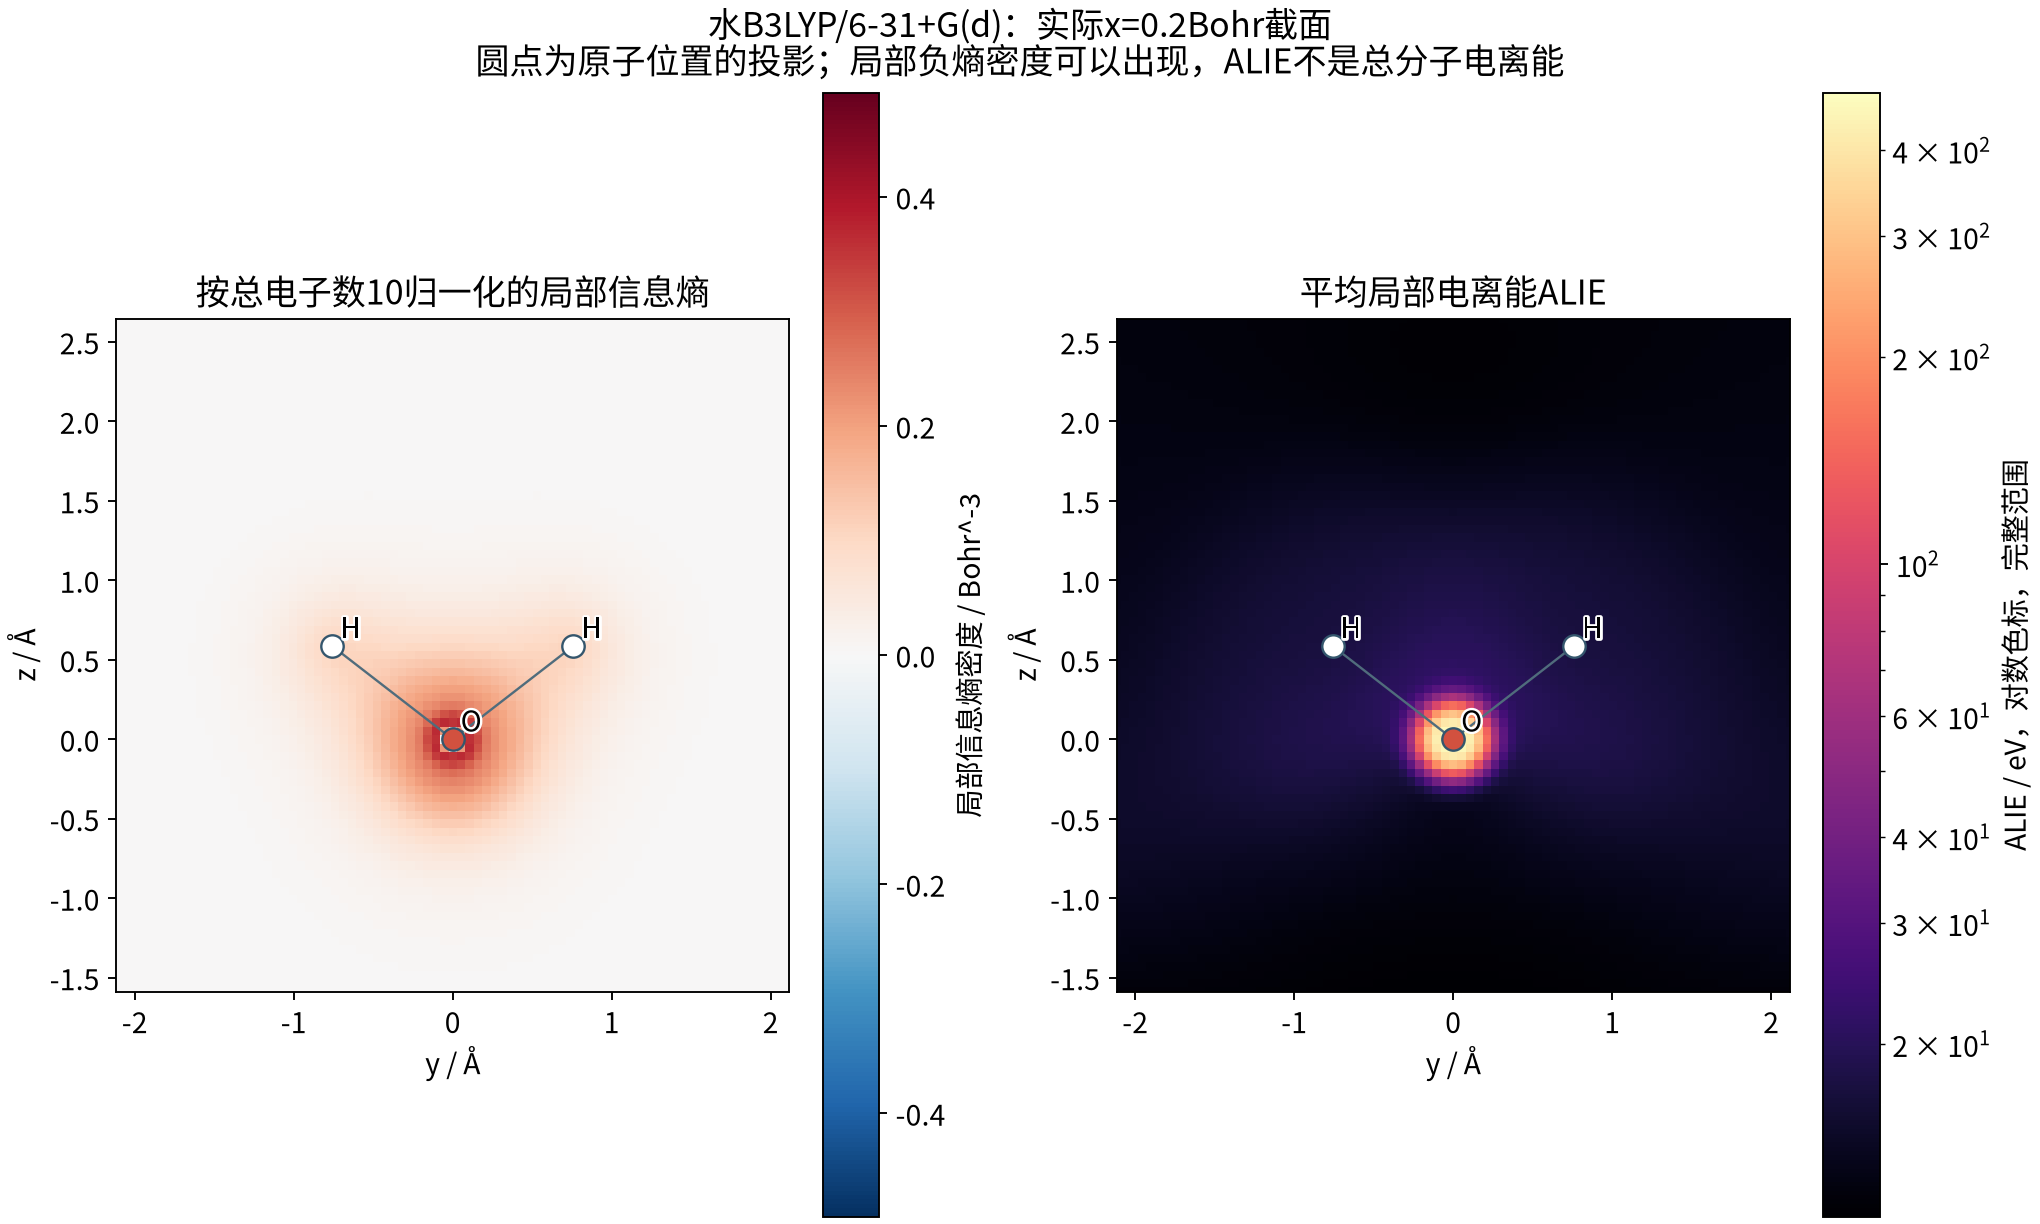
本例局部信息熵最小−0.490438、最大0.367777;ALIE 从0.411977到17.7957 Hartree。图中 ALIE 乘27.211386245988转成 eV,并用对数色标显示完整范围。核附近包含内层轨道贡献,不能拿全图最大值解释化学反应位点。
4. 源函数:先设置参考点,再选择模式#
本例参考点为 (0.7,0.3,0.2) Bohr,与截面距离至少0.5 Bohr,避免参考点与网格点重合。每个目录使用自己的 settings.ini 副本,只修改本地文件:
cp inputs/source-mode1/settings.ini my-source-settings.ini
grep -E 'refxyz=|srcfuncmode=' my-source-settings.ini
关键设置:
refxyz= 0.7,0.3,0.2
srcfuncmode= 1
实际运行时将此文件命名为当前工作目录的 settings.ini,选择函数19,使用上一节同一套网格输入。改为 srcfuncmode=2,在另一个目录中再运行一次。
| 模式 | 固定什么 | 本图中变化什么 |
|---|---|---|
| 1 | 固定密度观察点 r | 空间源点 r′;看各处对固定观察点的贡献 |
| 2 | 固定空间源点 r′ | 密度观察点 r;看固定源点对各处的贡献 |
两种模式都含距离分母,但拉普拉斯密度的取值位置不同,所以不是把相同图换一个标题。模式1需要对完整三维源空间积分才能讨论恢复某点密度;这个截面不提供那种积分结论。
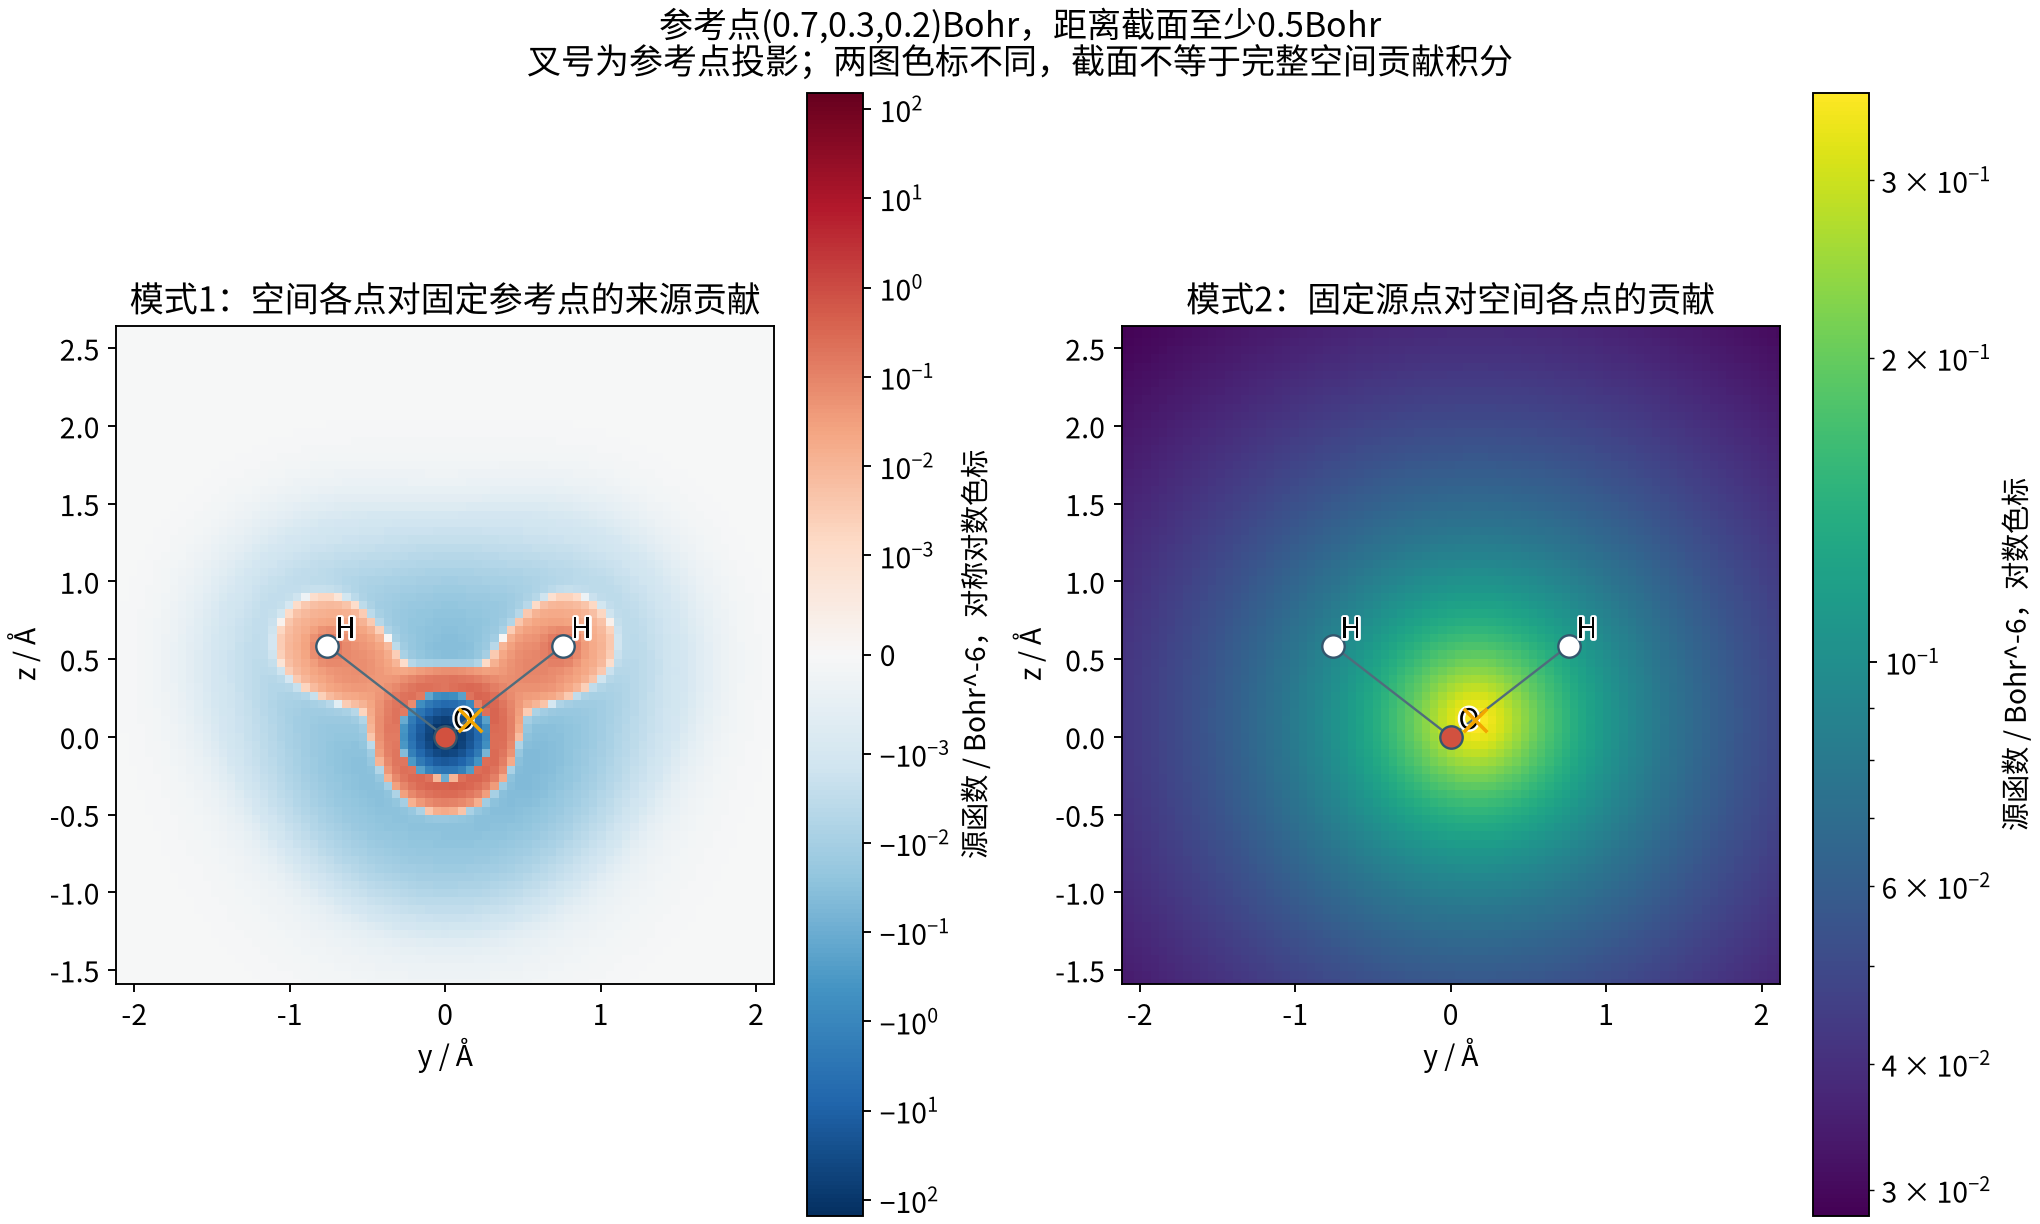
本例模式1范围为−149.737到0.418754,模式2为0.0282817到0.365611 Bohr⁻⁶。两图色标不同,不能只按颜色判断两种模式谁的数值更大。橙色叉号是参考点向截面的投影。
5. 核静电势与总静电势要分清#
函数8只计算原子核电荷的势。在水分子中,所有核电荷都是正的,所以本例核静电势均为正,范围1.61271–41.0967 Hartree/e。若要讨论分子的亲电、亲核位点或静电势正负区域,应使用包含电子贡献的总静电势功能12,可参考静电势与弱相互作用教程。
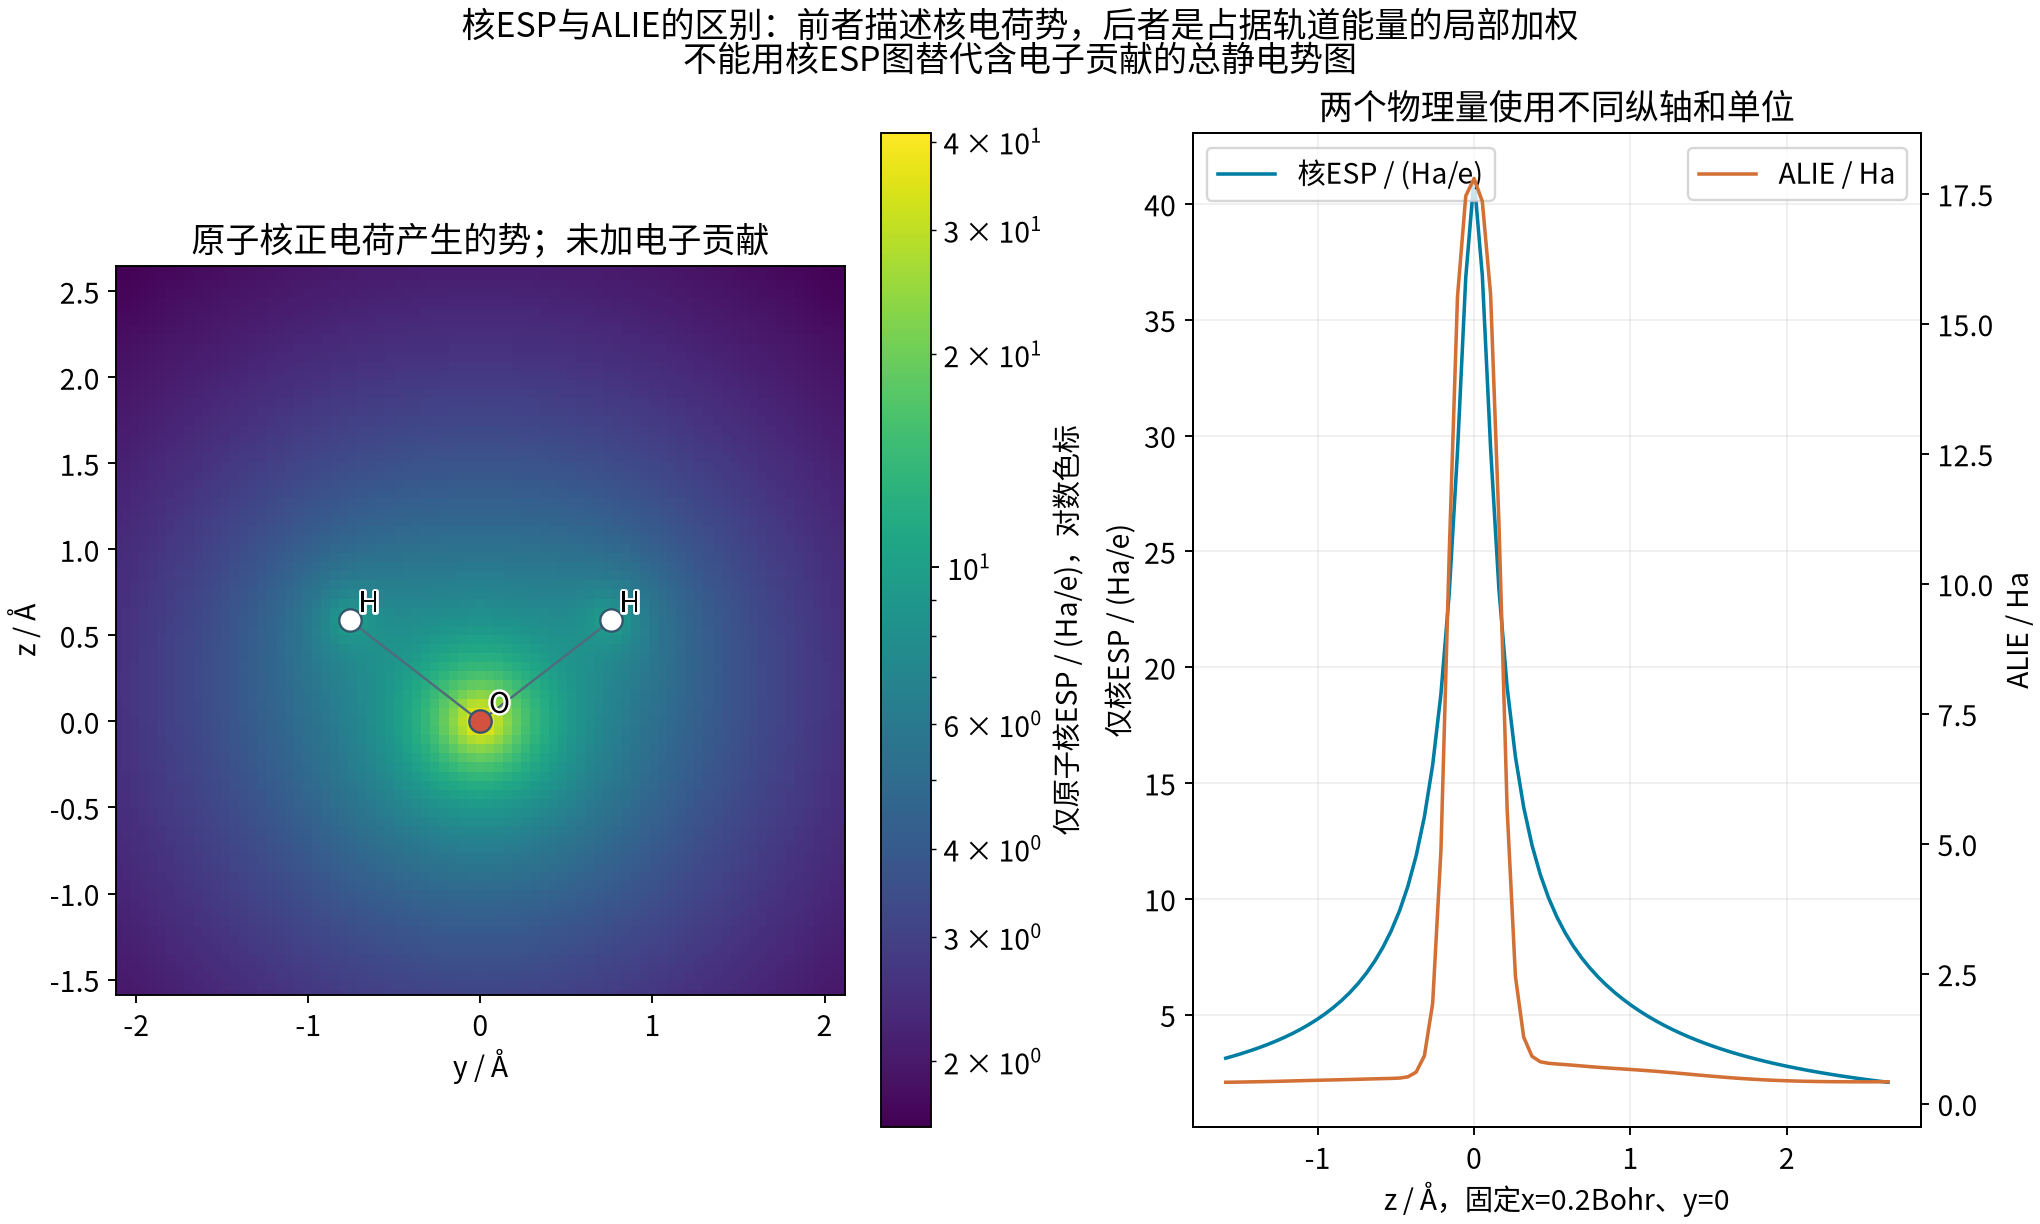
右图固定 x=0.2 Bohr、y=0,仅比较沿 z 的两种分布;两个纵轴含义和单位不同。核静电势与 ALIE 即使都在核附近出现高值,也不能互相替代。
6. 用资料包重做全部五组#
回到解压目录:
bash prepare.sh
bash run.sh
bash read.sh work-new analysis-new
bash plot.sh analysis-new figures-new
prepare.sh 创建全新的 work-new,复制五组输入;run.sh 顺序执行 Multiwfn,每组一个线程。源函数两种模式各有自己的设置文件和输出目录。若 work-new 已存在,程序会停止,请先给旧结果改名保留,再准备新目录。
自己的分子需要改波函数文件、参考点和网格范围;配套 read.sh 是这个水分子例子的固定读取程序,不能直接把本例数值门槛套到其它分子。一般画图可以使用导出的 CUBE 与对应的外部可视化工具。
7. 公式与进一步阅读#
本例电子数 N=10,局部信息熵为 −(ρ/N)ln(ρ/N);ALIE 为 Σᵢ nᵢφᵢ²|εᵢ|/ρ。核静电势为 Σ_A Z_A/|r−R_A|。源函数为 −∇²ρ(r′)/(4π|r−r′|),两种模式区别如上。
字段定义与模式见作者提供的Multiwfn手册,空间场与相关设置见2.6节。本例同时保留实际2026.10.18程序菜单和本地设置,方便核对版本入口;使用软件时按作者引用指南引用软件与所用方法。