
PLUMED局部副本平均:LOCALENSEMBLE与偏置力
用9原子几何轨迹实际演示LOCALENSEMBLE逐列平均、NUM参数和数值导数,对照局部平均值、线性偏置与逐原子受力。
阅读本篇目录
同一个模拟盒中有多个等价分子,希望对它们的某个集体变量取平均,可以使用LOCALENSEMBLE。这里的“局部副本”是同一帧内的不同原子组,不需要为每个副本启动一个MPI任务。
下载完整PLUMED输入、8帧几何轨迹、四组实际输出与绘图脚本。使用集群PLUMED 2.10.1及Intel oneAPI 2024.2运行库。本例只用plumed driver读取构造坐标,说明均值和力的计算;没有运行生产MD,也没有进行蛋白质或实验数据拟合。
1. 先看现成结果#
unzip plumed-LOCALENSEMBLE-wave1187-*.zip
cd plumed-LOCALENSEMBLE
bash read.sh
bash plot.sh
ls analysis figures
查看analysis/PLUMED-LOCALENSEMBLE-means.csv中的均值和偏置能,或PLUMED-LOCALENSEMBLE-forces.csv中的逐原子受力。要自己重复这个坐标后处理例子:
bash prepare.sh
bash run.sh
bash read.sh work-new analysis-new
bash plot.sh analysis-new figures-new
prepare.sh创建新的work-new,不覆盖已有目录。run.sh加载现有运行环境并明确指定PLUMED程序及其kernel路径,不需要自行编译,也不启动其他模拟软件。
2. 原子与两个CV怎样对应#
9个原子分成三个局部副本,每个副本三个点。每个副本各读两个距离:
| 局部副本 | 第一个距离a | 第二个距离b |
|---|---|---|
| 1,原子1—3 | 1—2 | 1—3 |
| 2,原子4—6 | 4—5 | 4—6 |
| 3,原子7—9 | 7—8 | 7—9 |
这些点仅演示几何,不是三种实际化学分子。坐标单位nm。以第一帧参数r=0.15 nm为例,三个a距离为0.12、0.15、0.18 nm,三个b距离为0.16、0.275、0.39 nm。
3. 完整PLUMED输入#
UNITS LENGTH=nm ENERGY=kj/mol TIME=ps
d1a: DISTANCE ATOMS=1,2 NOPBC
d1b: DISTANCE ATOMS=1,3 NOPBC
d2a: DISTANCE ATOMS=4,5 NOPBC
d2b: DISTANCE ATOMS=4,6 NOPBC
d3a: DISTANCE ATOMS=7,8 NOPBC
d3b: DISTANCE ATOMS=7,9 NOPBC
e: LOCALENSEMBLE NUM=3 ARG1=d1a,d1b ARG2=d2a,d2b ARG3=d3a,d3b
b: RESTRAINT ARG=e.d1a,e.d1b AT=0,0 KAPPA=0,0 SLOPE=1,2
PRINT ARG=d1a,d1b,d2a,d2b,d3a,d3b,e.*,b.bias FILE=COLVAR FMT=%24.16e STRIDE=1
关键一行:
e: LOCALENSEMBLE NUM=3 ARG1=d1a,d1b ARG2=d2a,d2b ARG3=d3a,d3b
它按列平均:a与a平均,b与b平均。输出组件名沿用第一个参数组的标签,即e.d1a和e.d1b。各参数组要按相同顺序列出等价CV,不能把第二组顺序写反。
第一帧实际输出:
e.d1a = 0.1500000000 nm
e.d1b = 0.2750000000 nm
b.bias = 0.7000000000 kJ/mol
这里设置线性偏置U = 1×平均a + 2×平均b,斜率单位为kJ/mol/nm。KAPPA=0,0表示没有谐和二次项。
4. NUM与数值导数的四组结果#
附件实际运行四种设置:
| 目录 | 参数 | 作用 |
|---|---|---|
| three-replicas | NUM=3 | 三个局部副本一起平均 |
| three-numerical | NUM=3及NUMERICAL_DERIVATIVES | 对照数值导数 |
| two-replicas | NUM=2,选副本1、2 | 改变参与平均的集合 |
| one-replica | NUM=1,只选副本2 | 单副本作为对照 |
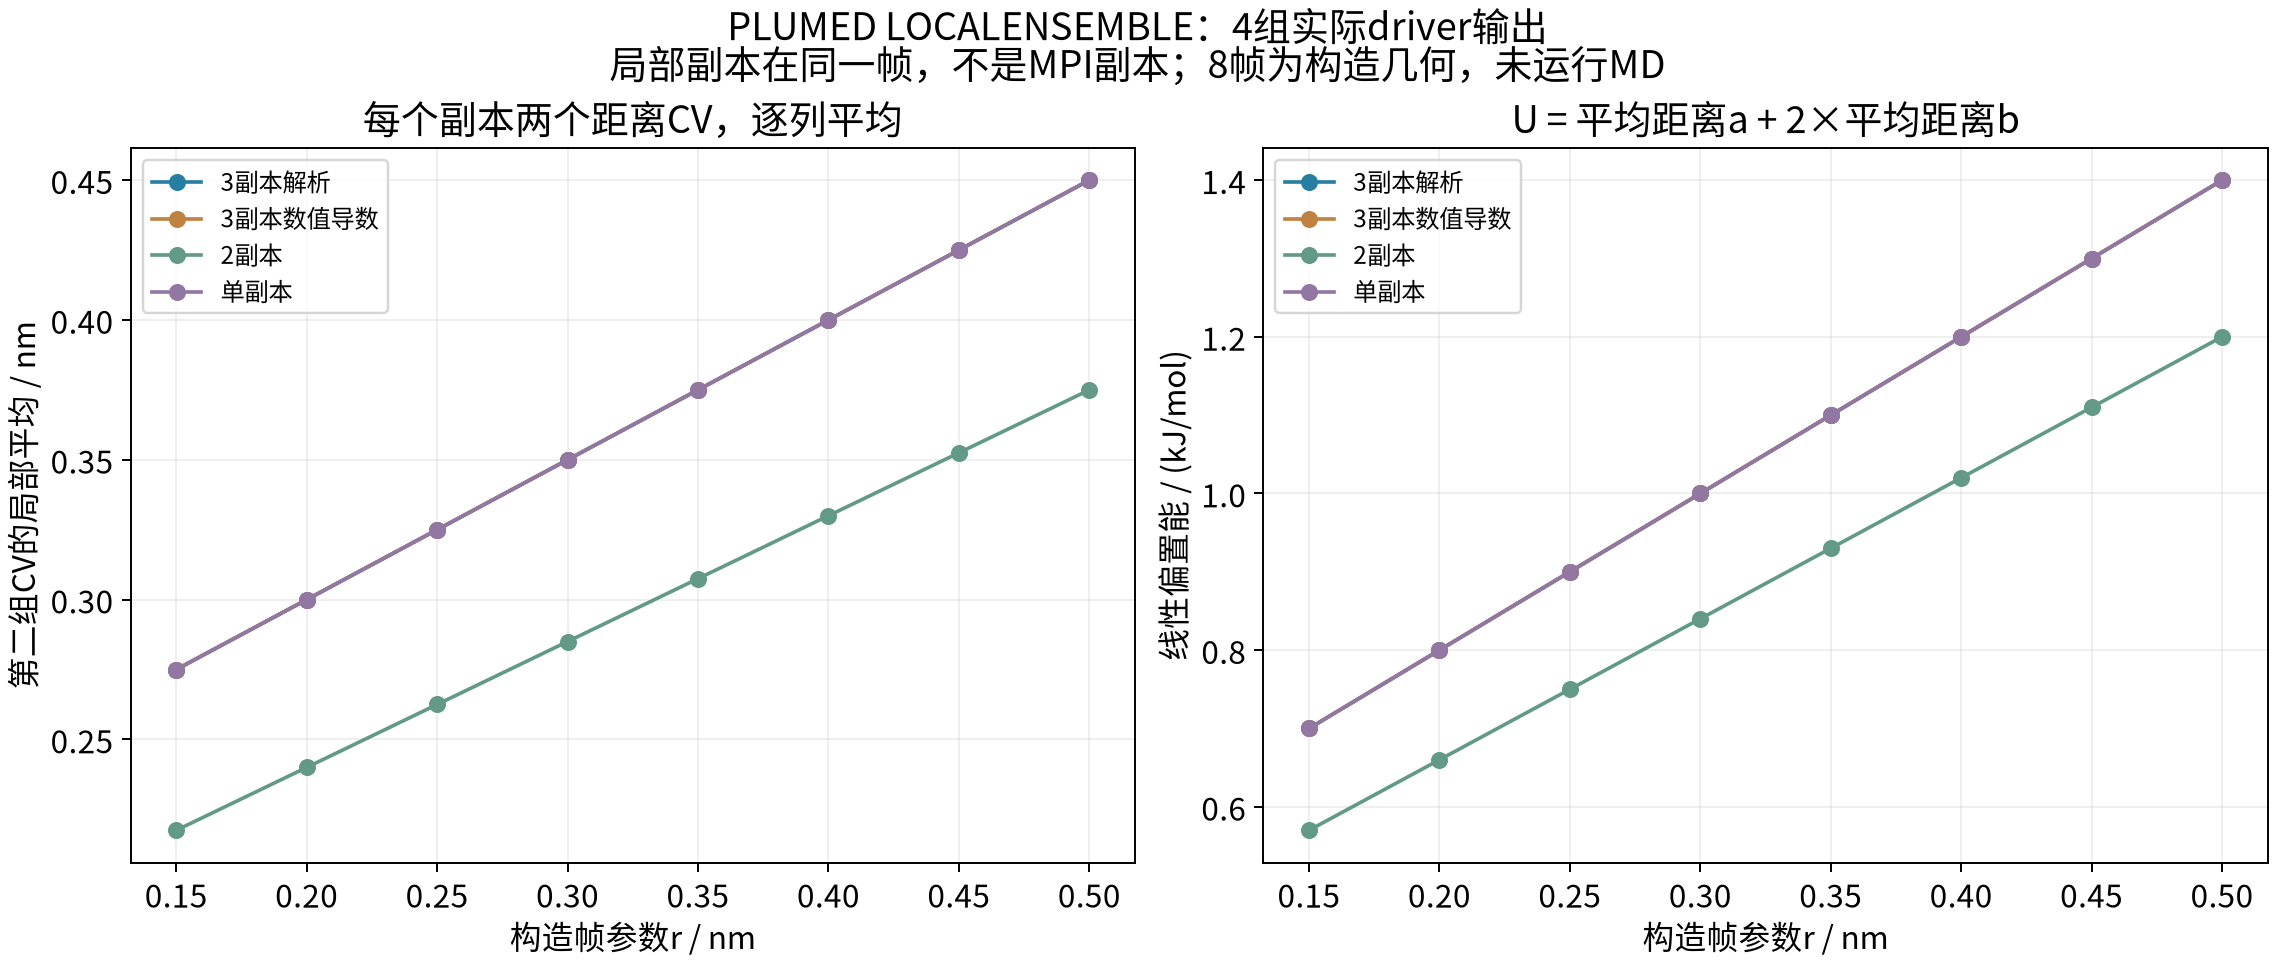
r从0.15变化至0.50 nm,共8帧。三个副本的平均a为r,平均b为0.5r+0.2 nm,因此偏置能为2r+0.4 kJ/mol。在这组特意对称构造的数据中,副本2恰好等于三副本平均,所以单副本与三副本曲线重合;实际不等价构型一般不会如此。
两副本设置的第一帧平均a为0.135 nm,平均b为0.2175 nm,偏置能为0.57 kJ/mol,说明NUM改变的是参与平均的集合,并不是改变MD时间平均的窗口。
5. 偏置力如何分摊#
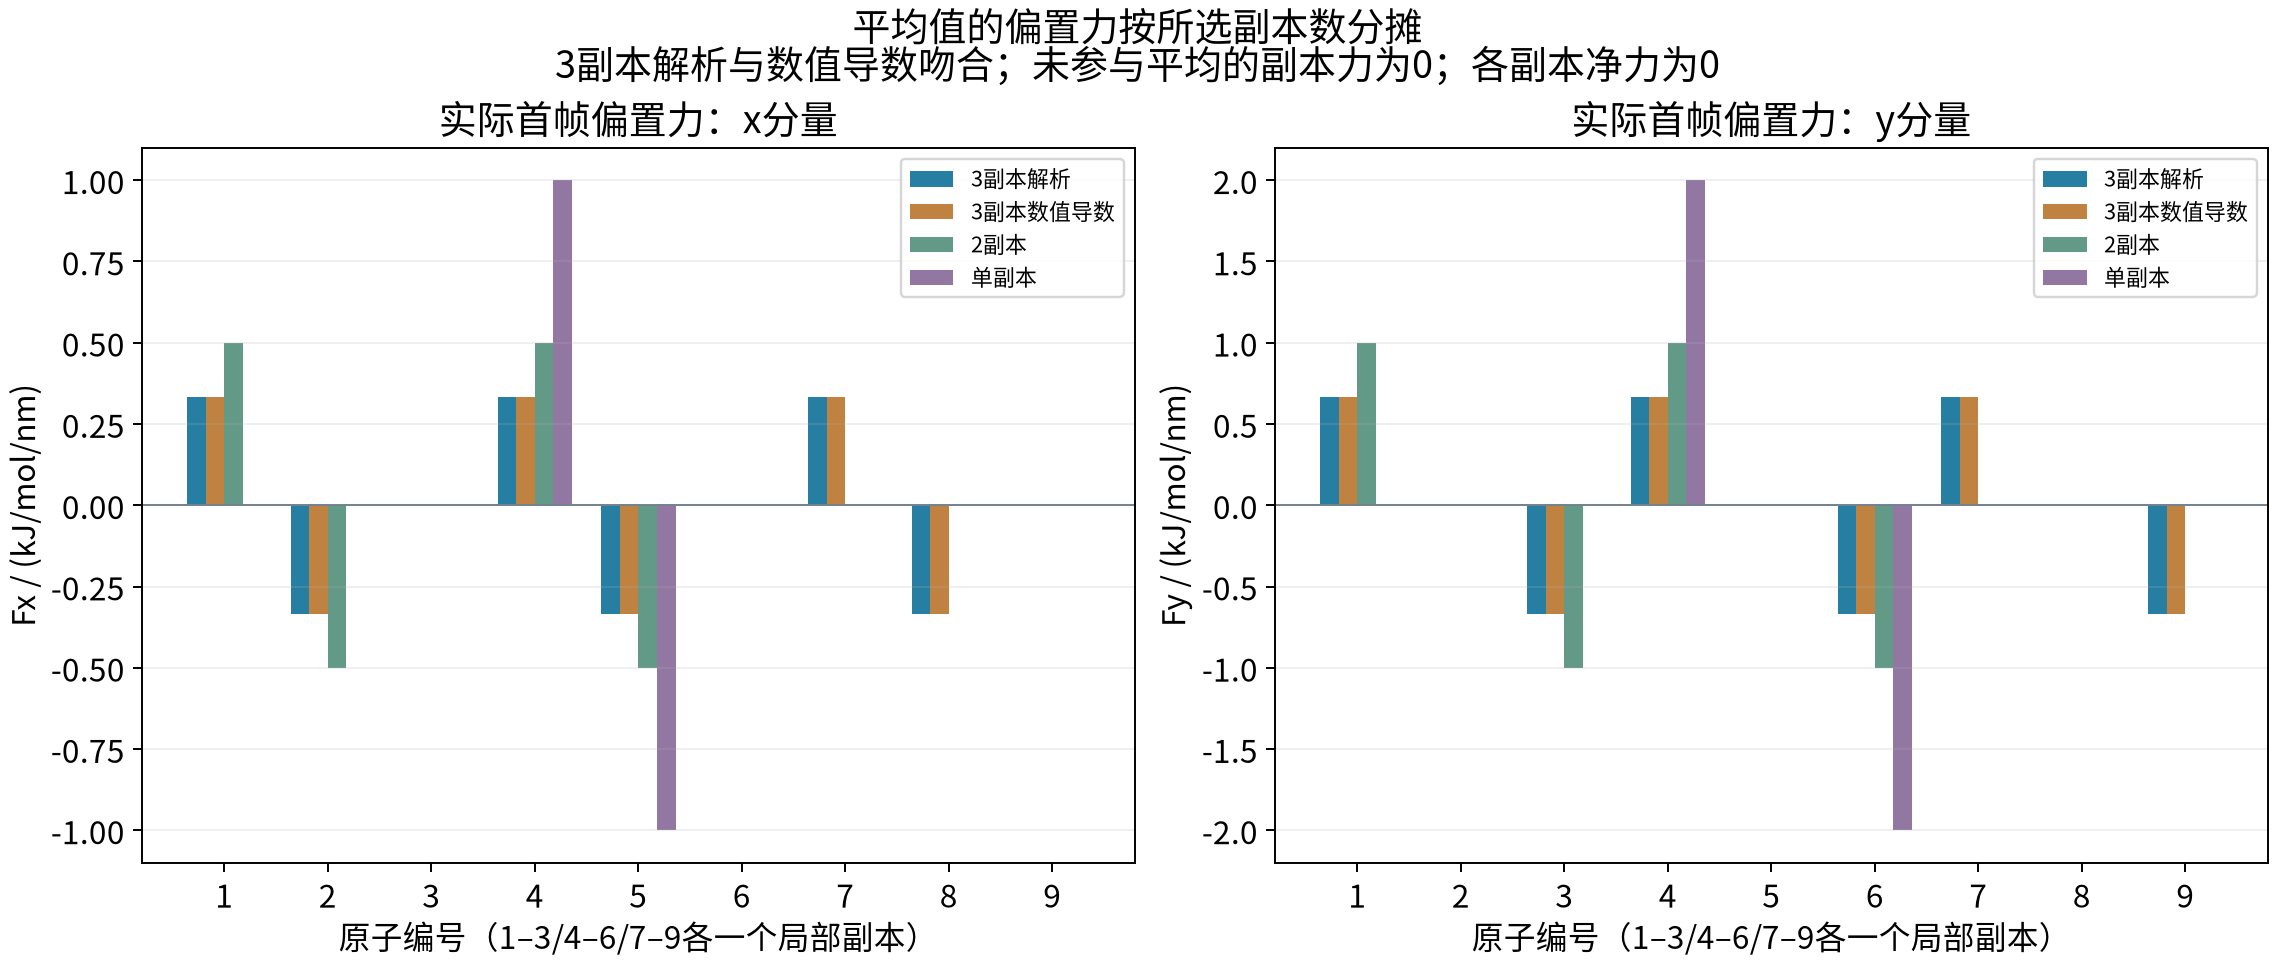
三副本平均时,每个a距离承担1/3的斜率,每个b距离承担2/3。第一副本中原子1的力为:
Fx = +0.3333333333 kJ/mol/nm
Fy = +0.6666666667 kJ/mol/nm
Fz = 0
原子2受到对应的负x力,原子3受到负y力,每个局部副本的净力为0。只选两个副本时,分摊因子变为1/2;未参与平均的第三副本不受这个偏置的力。数值导数与解析导数的最大力差约为9.93×10⁻⁹ kJ/mol/nm。
读取脚本对均值、偏置、解析力、坐标有限差分和净力进行49项检查。它们验证这个几何模型的操作与输出,不代表实际体系已经达到采样收敛。
6. 终端手工运行与迁移到自己的体系#
附件脚本已经处理环境。需要手工运行时,在相应工作目录执行:
module load oneapi/2024.2
export PLUMED_PREFIX=/public/software/cp2k/deps/2026.2/8173m/plumed-2.10.1
export PLUMED_ROOT="$PLUMED_PREFIX/lib/plumed"
export PLUMED_KERNEL="$PLUMED_PREFIX/lib/libplumedKernel.so"
export LD_LIBRARY_PATH="$PLUMED_PREFIX/lib:${LD_LIBRARY_PATH:-}"
export OMP_NUM_THREADS=1
"$PLUMED_PREFIX/bin/plumed" driver \
  --plumed plumed.dat --ixyz trajectory.xyz --length-units nm \
  --dump-forces forces.xyz --dump-forces-fmt '%24.16e'
PLUMED driver使用的XYZ第二行可包含盒参数,本例写0 0 0,距离明确使用NOPBC;不能把这一行随意改成普通说明文字。实际周期体系应提供正确晶胞并检查周期边界处理。
迁移到自己的MD时,先为每个等价分子定义相同物理意义的CV,按相同顺序填写ARG1、ARG2等,再选择需要的偏置形式。不要把不同单位或不同含义的两个CV放在同一列平均。当前下载包的解析读取器针对本例模型;实际体系的物理判断与采样设计需另行处理。