
PLUMED SPRINT:接触矩阵与拓扑变量
从四点接触矩阵生成SPRINT坐标,实算单组和双组输入,比较平移、旋转、同组重排及形变,并读取偏置能量和受力。
阅读本篇目录
SPRINT 把原子之间的接触关系转换成一组拓扑描述量,适合用来比较团簇或局部结构,也可以作为构造偏置变量的材料。它不是势函数,不会单独给出真实体系的能量。
下载完整输入、实际结果、CSV和绘图代码。本例使用 PLUMED 2.10.1、GCC/G++13.3.0、1线程独立driver;在启用 adjmat 的独立构建上,通过 LOAD 加载官方原版 Sprint.cpp 编译的局部插件。公共模块保持原样。
1. 先读取已有结果#
unzip plumed-SPRINT-wave1297-*.zip
cd plumed-SPRINT
bash read.sh
bash plot.sh
cat analysis/PLUMED-SPRINT.csv
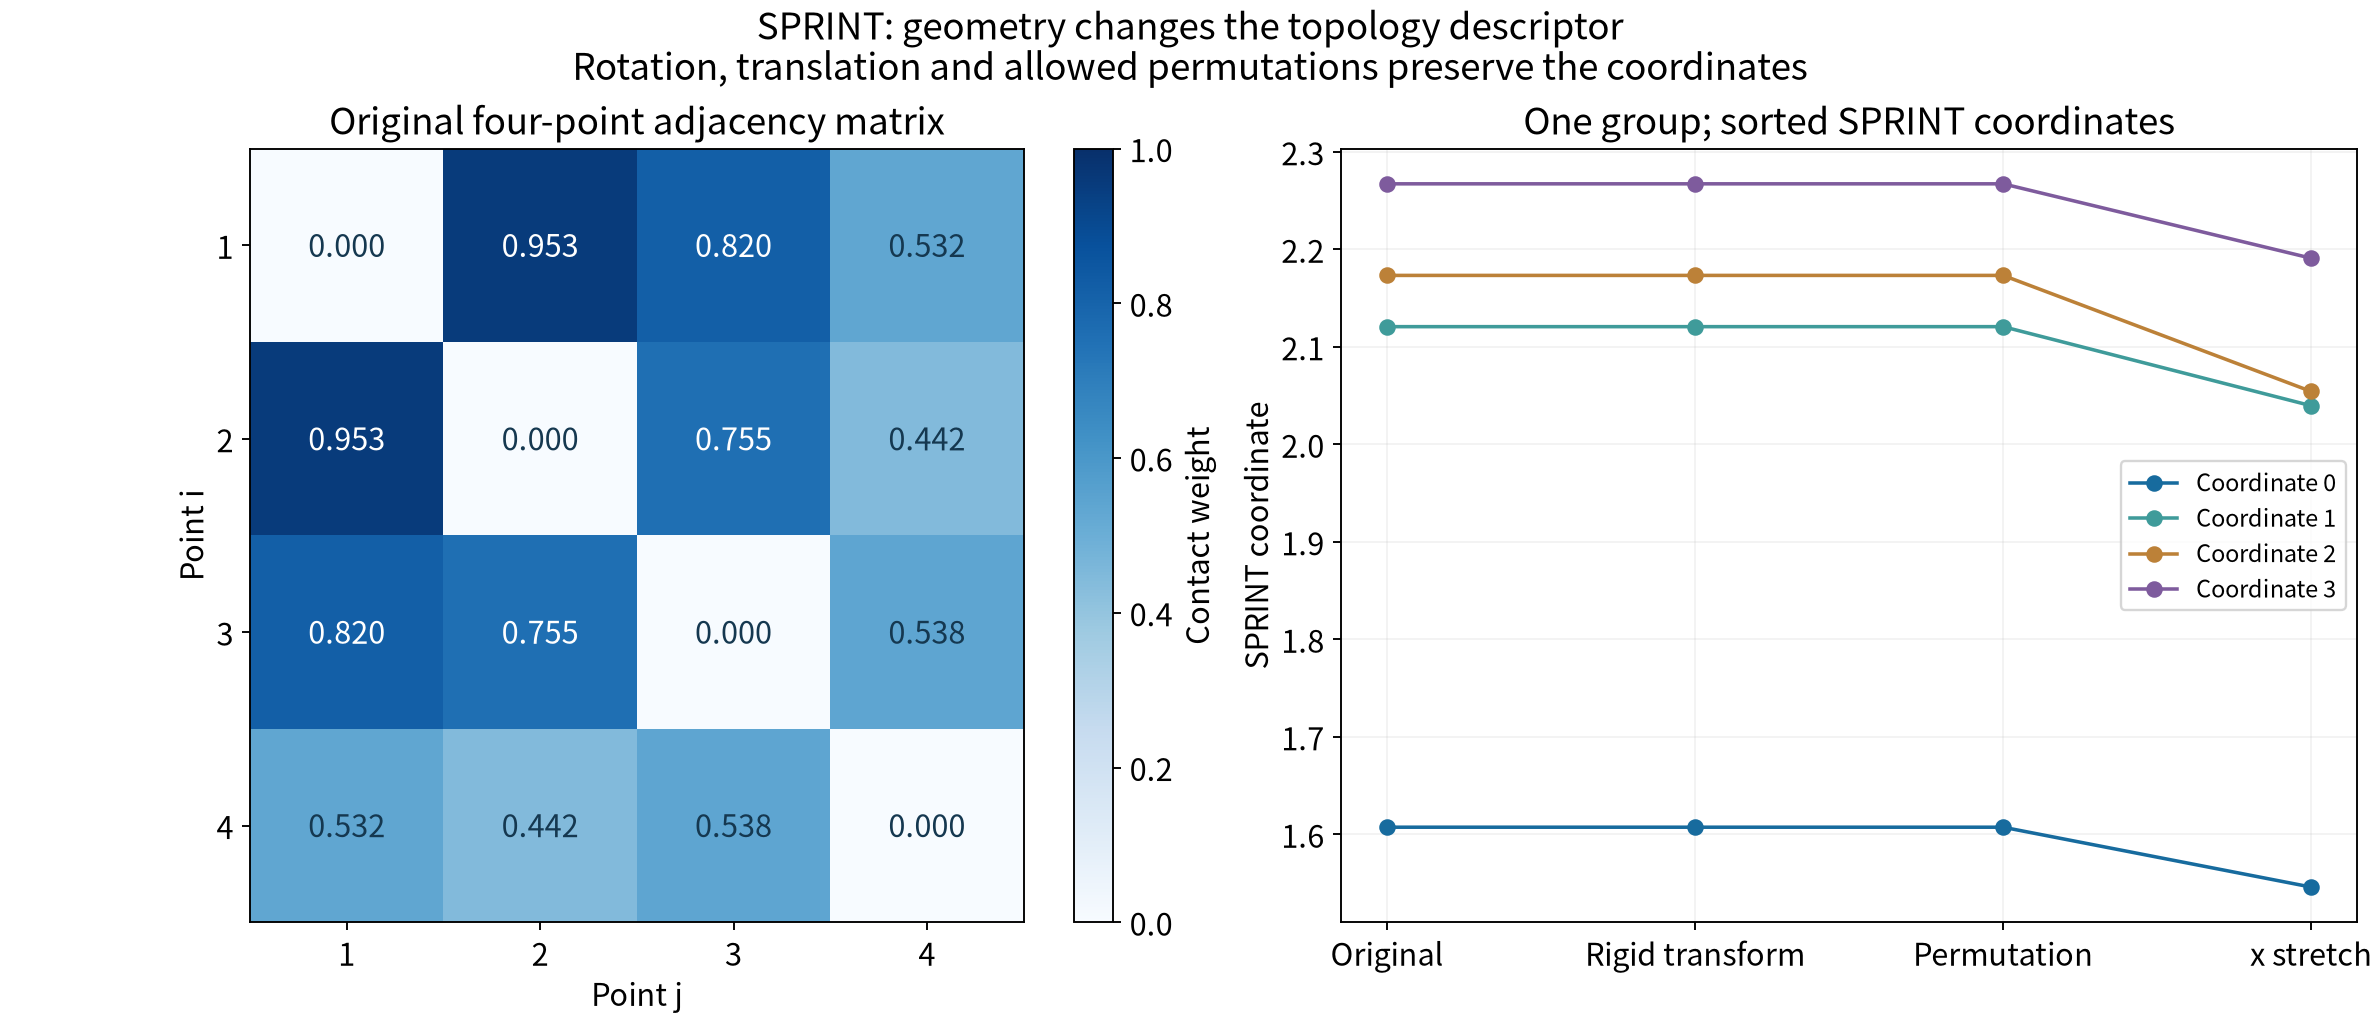
输入只有四个标记点,四帧分别为原始构型、旋转加平移、同组原子重排、沿x方向拉伸。前三帧的单组SPRINT坐标一致;真正改变点间距离后,坐标随之变化。这是预设几何后处理,没有运行MD,也不把标记点解释为某种材料的平衡结构。
单组原始构型得到四个数:
1.6073056115 2.1206711290 2.1732374439 2.2671672299
拉伸后为:
1.5459033168 2.0395837314 2.0542251938 2.1908682264
2. 从接触矩阵到SPRINT#
本例对不同点的距离d使用接触权重:
Aij = 1 / (1 + (dij / 0.6 nm)^6)
Aii = 0
超过显式1.4 nm截断的接触为0;配套几何所有点间距离都在截断内。原始矩阵的几个非对角元约为0.953、0.820和0.442,对应远近不同的接触。NOSTRETCH 保持所写的有理函数形式。
程序取矩阵最大本征值λ及相应归一化本征矢v,再得到 s_i=sqrt(N)*λ*v_i。随后只在指定的不可区分组内排序。四个SPRINT坐标不是矩阵的四个本征值,也不再逐一绑定原子编号。
单组把四个点一起排序;双组分别排序第1–2点和第3–4点。当组间元素或角色不同,不能为了得到一致的数字而跨组交换原子。
3. 准备独立程序与局部插件#
先按RDF教程解压其配套包,并在其中运行 bash setup.sh,得到启用 adjmat 的个人PLUMED。将两个资料包解压在同一级目录,然后在本例目录运行:
bash setup.sh
bash prepare.sh
setup.sh 默认找到相邻 plumed-RDF-pairentropy/local-plumed,用官方 plumed mklib 编译局部 Sprint.so。也可以明确指定自己的安装前缀:
bash setup.sh /你的目录/local-plumed
源码和LGPL许可放在 upstream,没有包含预编译插件或PLUMED内核。两次安装都只写个人工作目录,不会改变CP2K等引擎中已有的PLUMED库。配套独立构建及插件需要一起使用,不能把插件任意复制给不匹配版本的引擎。
4. 单组完整输入#
work-new/one-group/plumed.dat:
UNITS LENGTH=nm ENERGY=kj/mol TIME=ps
LOAD FILE=../Sprint.so
ss: SPRINT GROUP1=1-4 SWITCH11={RATIONAL R_0=0.6 NN=6 MM=12 D_MAX=1.4 NOSTRETCH}
b: RESTRAINT ARG=ss_coord-0,ss_coord-3 AT=0,0 KAPPA=0.3,0.5
PRINT ARG=ss_coord-0,ss_coord-1,ss_coord-2,ss_coord-3,b.bias FILE=COLVAR STRIDE=1 FMT=%24.16e
GROUP1=1-4:四点属于同一个不可区分组。SWITCH11:同组点之间的接触权重,R_0=0.6单位nm。LOAD:从工作目录上一级加载局部插件。RESTRAINT:对排序后的第0和第3坐标施加示范性的谐和约束,U=0.5*(0.3*s0²+0.5*s3²),单位kJ/mol。
本例2.10.1实际生成的标量标签是 ss_coord-0 等带下划线的独立标签,直接按输出名引用;不要写成 ss.coord-0。变量索引从0开始,原子序号从1开始,两者不要混淆。
轨迹坐标单位nm,driver使用固定3 nm立方盒子。--timestep 1 仅对四帧分配时间标签,不表示完成了1 ps动力学积分。
5. 双组输入怎么改#
把上例的 ss 行替换为:
ss: SPRINT GROUP1=1-2 GROUP2=3-4 SWITCH11={RATIONAL R_0=0.6 NN=6 MM=12 D_MAX=1.4 NOSTRETCH} SWITCH12={RATIONAL R_0=0.6 NN=6 MM=12 D_MAX=1.4 NOSTRETCH} SWITCH22={RATIONAL R_0=0.6 NN=6 MM=12 D_MAX=1.4 NOSTRETCH}
需要给出组内 SWITCH11、SWITCH22 和组间 SWITCH12。本例三者参数相同,以便单独观察分组排序的影响;实际不同元素或角色可按研究目的选择不同接触定义。
双组原始构型的输出为:
2.1732374439 2.2671672299 1.6073056115 2.1206711290
四个值的集合与单组相同,但分组后的排列不同,因此对第0、第3坐标加同样形式的偏置也会给出不同能量。只允许各自组内置换时,输出保持不变。
6. 运行与看偏置力#
bash run.sh
bash read.sh --new
head work-new/one-group/COLVAR
head work-new/one-group/forces.xyz
run.sh 处理两组输入,COLVAR 包含四个SPRINT坐标及偏置能量,forces.xyz 保存笛卡尔偏置力,单位kJ·mol⁻¹·nm⁻¹。本例用独立矩阵对角化计算坐标和能量,再用能量对位置的中心差分核对力;最大力差小于5×10⁻⁹,相比配套容差足够小。平移、旋转和允许的置换也已逐帧比较。
读图时先关注“不同几何能否区分、相同几何的刚体变化是否保持一致”,再决定用哪些坐标构造偏置。仅用一个排序坐标不能保证唯一确定复杂结构;在排序交叉或本征值接近简并处,也要留意变量的光滑性。
换自己的轨迹时,需要更新组别、接触半径、盒子、原子数及配套固定参考。当前 read.py 中的数值参考对应四帧演示,不能把这些固定数字作为其他体系的目标。
原理与实现参见官方2.10.1 Sprint.cpp。