
Multiwfn 静电势拟合电荷:CHELPG、MK 与 RESP
用水和乙烯的五组实际后处理演示静电势拟合、点数据导出、两阶段RESP及CH2等价约束。
阅读本篇目录
这篇教程解决“怎样从分子波函数得到用于建模的点电荷,并检查它对静电势的重现程度”。例子采用已有的水、乙烯 B3LYP/6-31+G(d) 波函数,实际运行三种电荷分析,提供完整操作序列和数据图。它演示拟合方法,不是某一力场已经验证的参数集。
1. 下载,先看结果和文件#
unzip multiwfn-ESP-fitting-wave1223-*.zip
cd multiwfn-ESP-fitting
bash read.sh
bash plot.sh
ls analysis figures
reference-results/ 是已完成的结果;inputs/ 含自有教学分子的格式化波函数、局部设置和终端输入序列,不需要重新做量子化学计算才能运行本例。
文件包括:water.chg 或 ethylene.chg 保存原子点电荷,ESPfitpt.txt 保存实际拟合点及波函数静电势,native.log 保存程序原生输出。analysis/ 的四张 CSV 分别是水/乙烯的电荷汇总与逐点势和残差。
2. 三种方法有什么区别#
CHELPG 在盒内分布体网格点,再根据原子半径和距离筛选;MK 在多层原子表面生成拟合点。两者调整原子电荷以重现这些点的波函数静电势,同时满足分子总电荷。改变取样、半径或构象,都可能改变拟合电荷。
RESP 在静电势拟合中加入对非氢原子的双曲约束,并可处理等价原子、分片电荷及多构象。本例采用标准两阶段入口:先弱约束拟合,再对程序识别出的相关碳氢基团施加更强约束和等价关系。功能与理论参见 Multiwfn 官方功能介绍 和 官方手册第 3.9.10–3.9.16 节。
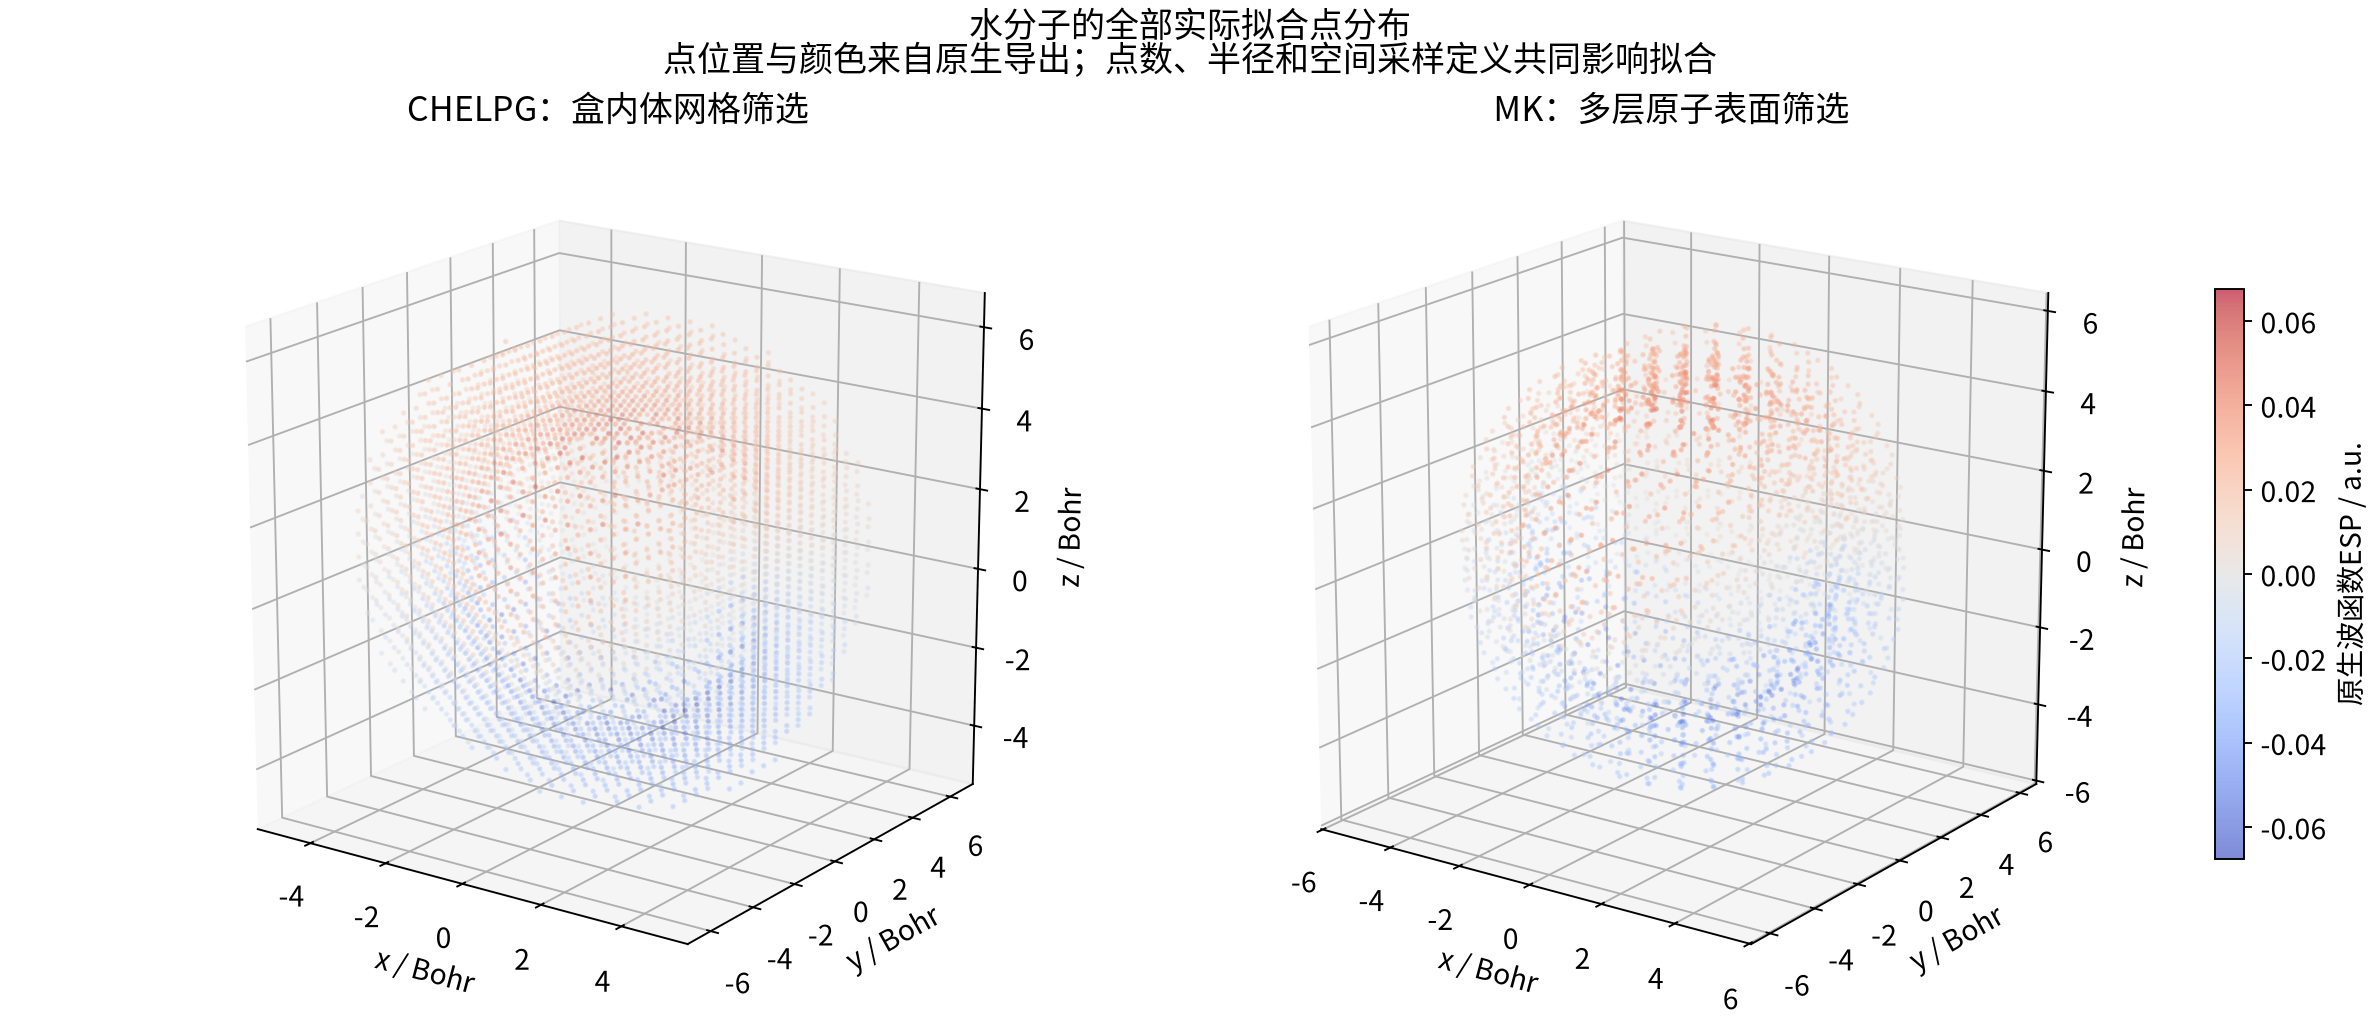
水的 CHELPG 实际用了 3968 点;MK 和 RESP 分别实际生成了 2933 个 MK 点。本版本自动采用的 CHELPG 半径为 H 1.45 Å、O 1.70 Å,MK/RESP 为 H 1.20 Å、O 1.40 Å;点数差异不仅来自点的空间分布,半径定义也不同。
3. 终端实操:计算 CHELPG 并导出拟合点#
可以直接使用完整工作流:
bash prepare.sh
bash run.sh
bash read.sh work-new analysis-new
bash plot.sh analysis-new figures-new
prepare.sh 新建独立 work-new,已有同名目录时停止,避免覆盖。run.sh 使用安装于集群的 Multiwfn 2026.10.18 无图形版,单线程顺序执行五组短后处理。大型分子或长任务应使用自己的 Slurm 作业脚本。
也可以先进入 work-new/CHELPG,手动执行并与 stdin.txt 对照:
module load multiwfn_nogui/2026.10.18
Multiwfn water.fchk -nt 1
逐行输入:
7
12
6
1
1
0
y
0
0
q
7 进入布居分析,12 选择 CHELPG;6 打开拟合点导出,1 开始计算。计算后出现导出菜单,再选 1 写出 ESPfitpt.txt,0 继续,y 保存 water.chg;两个 0 逐级返回,q 退出。
不要把选项序列一次粘贴到其他版本而不看提示。附包 stdin.txt 对应本例实际安装版本,菜单变化时以屏幕提示为准。
4. 计算 MK#
进入单独目录,使用相同波函数,将方法号 12 改为 13:
Multiwfn water.fchk -nt 1 < stdin.txt > native.log
work-new/MK/stdin.txt 是:
7
13
6
1
1
0
y
0
0
q
仍然启用导出并保存电荷。各方法分目录运行,避免 ESPfitpt.txt 和 .chg 相互覆盖。输出点文件第一行是点数;随后四列为 X、Y、Z 和 ESP,这里坐标为 Bohr、静电势为原子单位。.chg 则是元素、X、Y、Z、电荷,其中坐标为 Å、电荷为 e,不要混用两种坐标单位。
5. 计算 RESP:水为什么会跳过第二阶段#
在 work-new/RESP 中:
Multiwfn water.fchk -nt 1 < stdin.txt > native.log
cat water.chg
对应输入:
7
18
1
y
0
0
q
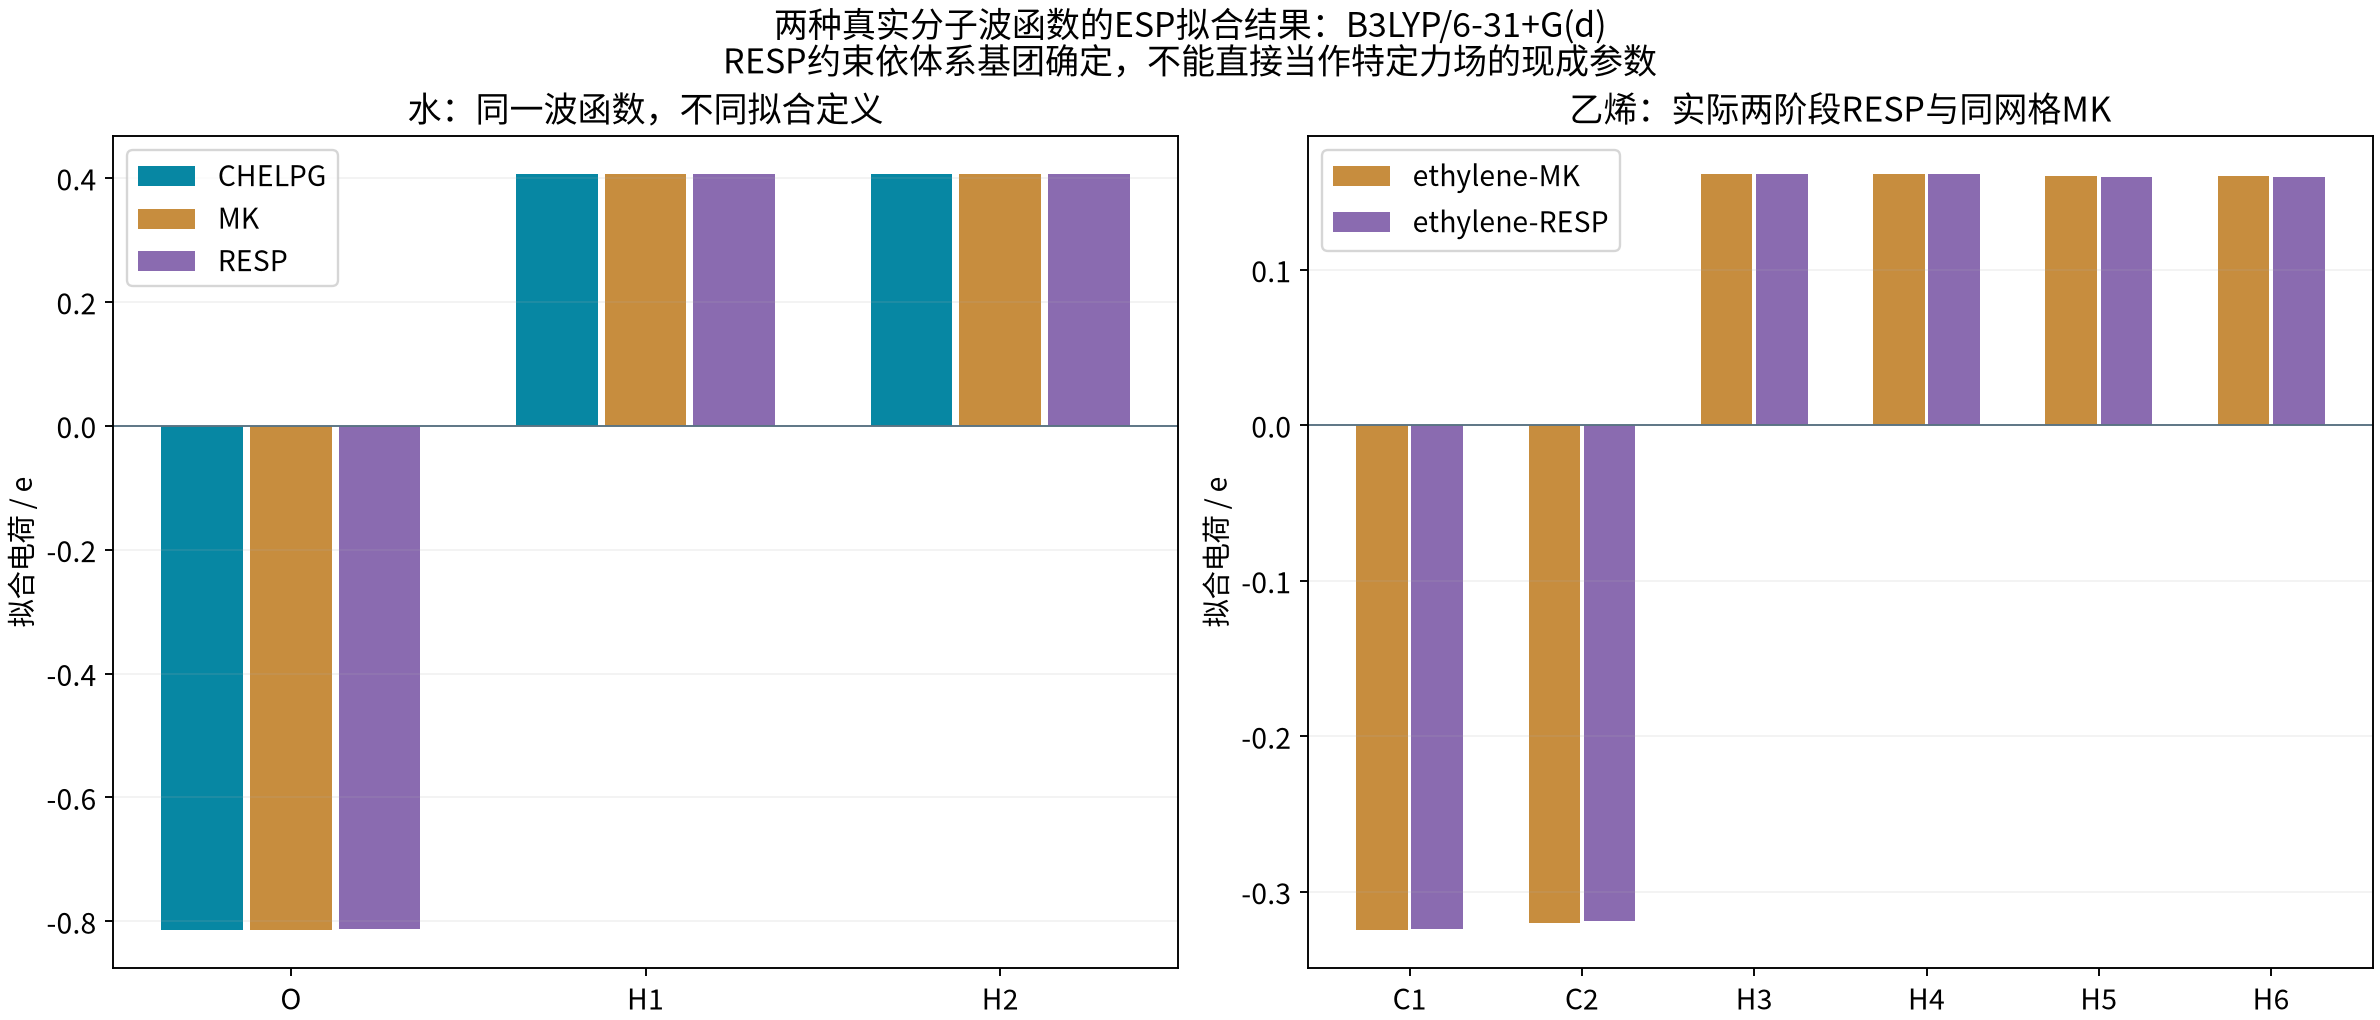
18 进入 RESP,1 启动标准两阶段流程。默认紧致参数 b=0.1,第一阶段约束强度 a=0.0005;逐步迭代直到最大原子电荷变化小于 10⁻⁶ e。水实际迭代 3 次。它没有第二阶段要重新拟合的碳氢基团,因此第二阶段按程序规则跳过,并非卡住或漏算。
本例水的电荷:
| 方法 | O / e | H1 / e | H2 / e | 实际点数 |
|---|---|---|---|---|
| CHELPG | −0.8142786653 | 0.4071615730 | 0.4071170922 | 3968 |
| MK | −0.8131769430 | 0.4065884715 | 0.4065884715 | 2933 |
| RESP | −0.8129667406 | 0.4064833703 | 0.4064833703 | 2933 |
三种电荷总和均为 0,末位受打印精度影响。CHELPG 的两个 H 电荷略有差异来自实际有限采样,不要自行平均后仍称它为原始拟合结果。
6. 乙烯:实际执行第二阶段和等价约束#
水不能展示非平凡的第二阶段,因此补充了六原子乙烯。输入已放在 work-new/ethylene-MK 和 work-new/ethylene-RESP。命令和水一致,只将文件名换成:
Multiwfn ethylene.fchk -nt 1 < stdin.txt > native.log
cat ethylene.chg
MK 与 RESP 各自实际生成 5191 个 MK 拟合点。RESP 第一阶段 a=0.0005,迭代 4 次;第二阶段 a=0.001,同样迭代 4 次。程序识别的等价约束为 H3=H4、H5=H6,两个碳及其氢均参与这一阶段。
| 原子 | MK / e | 两阶段 RESP / e |
|---|---|---|
| C1 | −0.3246806849 | −0.3238229630 |
| C2 | −0.3197872613 | −0.3189582225 |
| H3、H4,各自 | 0.1618833118 | 0.1614582000 |
| H5、H6,各自 | 0.1603506613 | 0.1599323927 |
本例只施加程序列出的两组等价约束,没有另外强制两个 CH₂ 之间相等。两端电荷的小差异保留原始拟合结果;希望满足额外分子对称性时,应在拟合前明确设置相应约束,不能事后把平均值冒充本例的输出。
7. 用拟合误差检查点电荷能否重现静电势#
RMSE 是各点势误差的均方根,RRMSE 是相对于波函数势大小的归一化误差。下表使用导出的原生点、势和原子电荷重新计算,因此比控制台六位小数更细:
| 分子与方法 | RMSE / a.u. | RRMSE |
|---|---|---|
| 水 CHELPG | 0.003509329 | 0.1486421 |
| 水 MK | 0.003577240 | 0.1532232 |
| 水 RESP | 0.003577245 | 0.1532234 |
| 乙烯 MK | 0.002232996 | 0.3149083 |
| 乙烯 RESP | 0.002233065 | 0.3149181 |
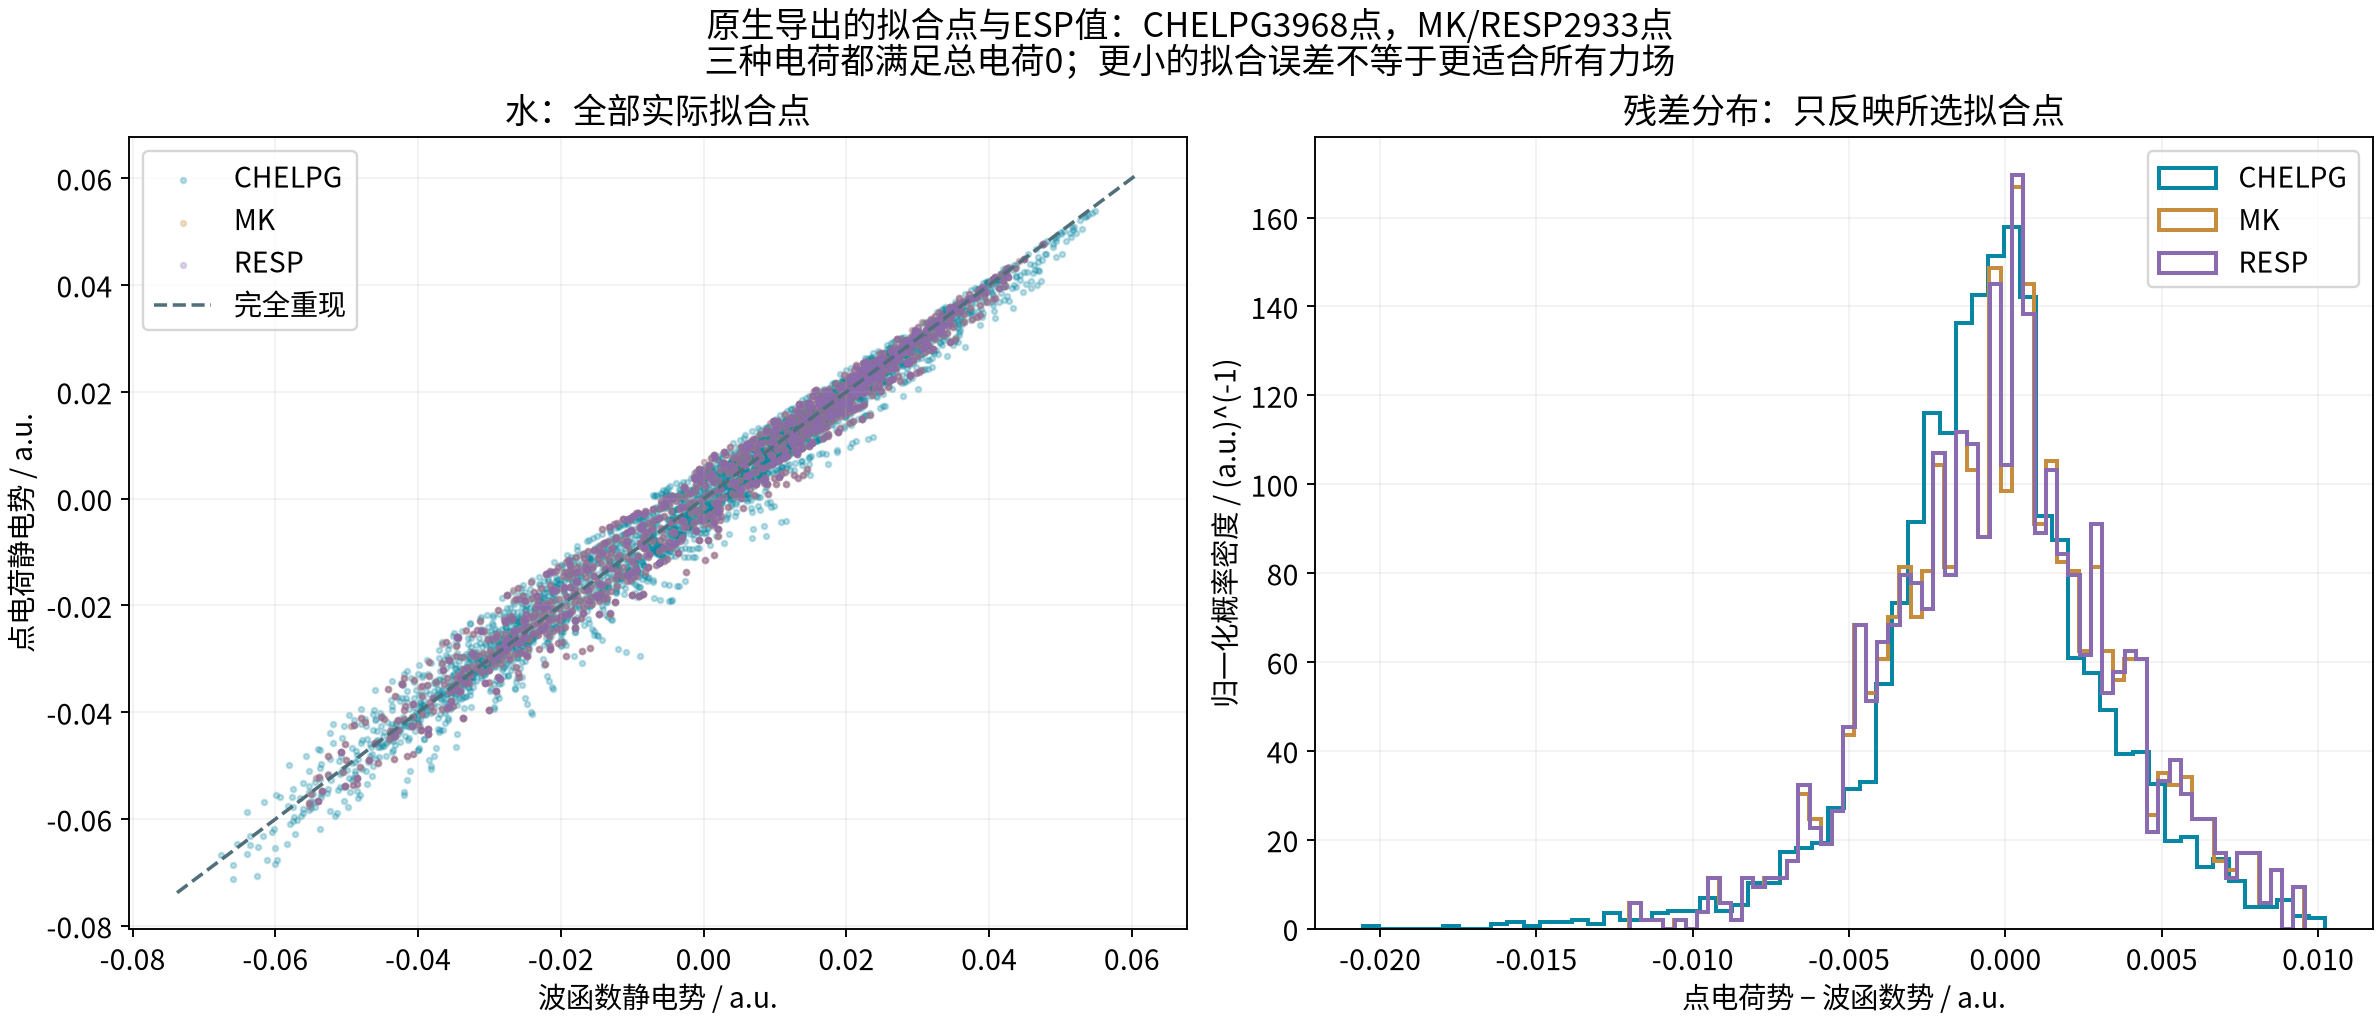
RESP 的约束使电荷略收缩,同时允许势拟合误差稍增大。这是拟合目标的差别,不能仅按最小误差选力场电荷。不同分子、不同取样定义的 RMSE/RRMSE 也不能简单当作统一的“好坏分数”。
本包读取时,RESP 的参考点文件来自同一分子的 MK 原生导出;RESP 本身仍独立生成点并计算波函数势。两者的点规则、半径和点数相同,独立约束拟合所得电荷与原生结果一致。这是对已完成结果的分析,不是重新计算电子结构。
8. 换成自己的分子之前#
先在量子化学程序中得到适当的几何和完整波函数,再用所需方法拟合。格式化检查点包含基组、轨道和密度信息;只有坐标文件或普通密度 cube 不足以替代这里的完整输入。
本例 B3LYP/6-31+G(d) 便于复用已有波函数,不等同于常见 AMBER/GAFF 参数化规范中指定的量化方法。用于真实力场前,需要按目标力场确定量化层级、构象、溶剂条件、原子等价关系、分片净电荷及其他力场参数。柔性分子还应考虑多构象拟合;本篇五组都是单构象教学例,不能据此宣称已覆盖分子全部构象。